
FDAのLDT規制動向
2024年最終規則の取消しと今後の論点(2026年9月時点)
「その検査、FDAの市販前審査は要らないのですか」 — 米国の臨床検査室が自前で開発・運用する検査について、そう問われると答えは一筋縄ではいかない。LDT(Laboratory Developed Test/自家調製検査)と呼ばれるこの領域は、長年、規制のあいまいゾーンに置かれてきた。そして2025年、その構図を大きく動かす判決が出ている。
LDTとは一般に、臨床使用を目的として、単一のCLIA認証検査室内で設計・製造・使用される体外診断検査をいう。検査キットを箱に詰めて他施設へ売るのではなく、検体を受け入れて検査結果をサービスとして提供する点に特徴がある。この「製品ではなくサービスである」という性格が、規制の綱引きを生んできた。
CLIA(臨床検査室改善修正法)は、検査室の人員・設備・品質システムを管理するとともに、LDTについても、患者結果を報告する前に検査室自身が分析性能特性(正確性、精密性、分析感度・特異度、報告可能範囲、基準範囲など)を確立することを求めている。ただし、これはFDAのような製品単位の市販前審査とは異なり、確認は通常、検査開始後の定期査察で行われる。また原則として、検査結果と疾患・病態との関係を示す臨床的妥当性までは審査しない。
一方FDAは長年、LDTをFD&C Act上の医療機器に当たると解釈しつつ、登録・リスティング、有害事象報告、品質システム、市販前審査といった要件について、一般的に執行を差し控える方針を採ってきた。なぜ揺れるのか。背景には、LDTが担ってきた役割の変質がある。
1976年当時のLDTは、小規模で手作業中心、地域の患者集団や希少疾患向けであることが多かった。ところが技術が進み、高度な機器・ソフトウェアを用い、全国から検体を受け入れて単一検査室で大量に実施される遺伝子パネルのようなLDTが登場した。市販IVDと見分けがつかない規模と影響力を持つものが、FDAの市販前審査を経ずに広く使われている — この現実が「本当にこのままでよいのか」という問いを突きつけた。
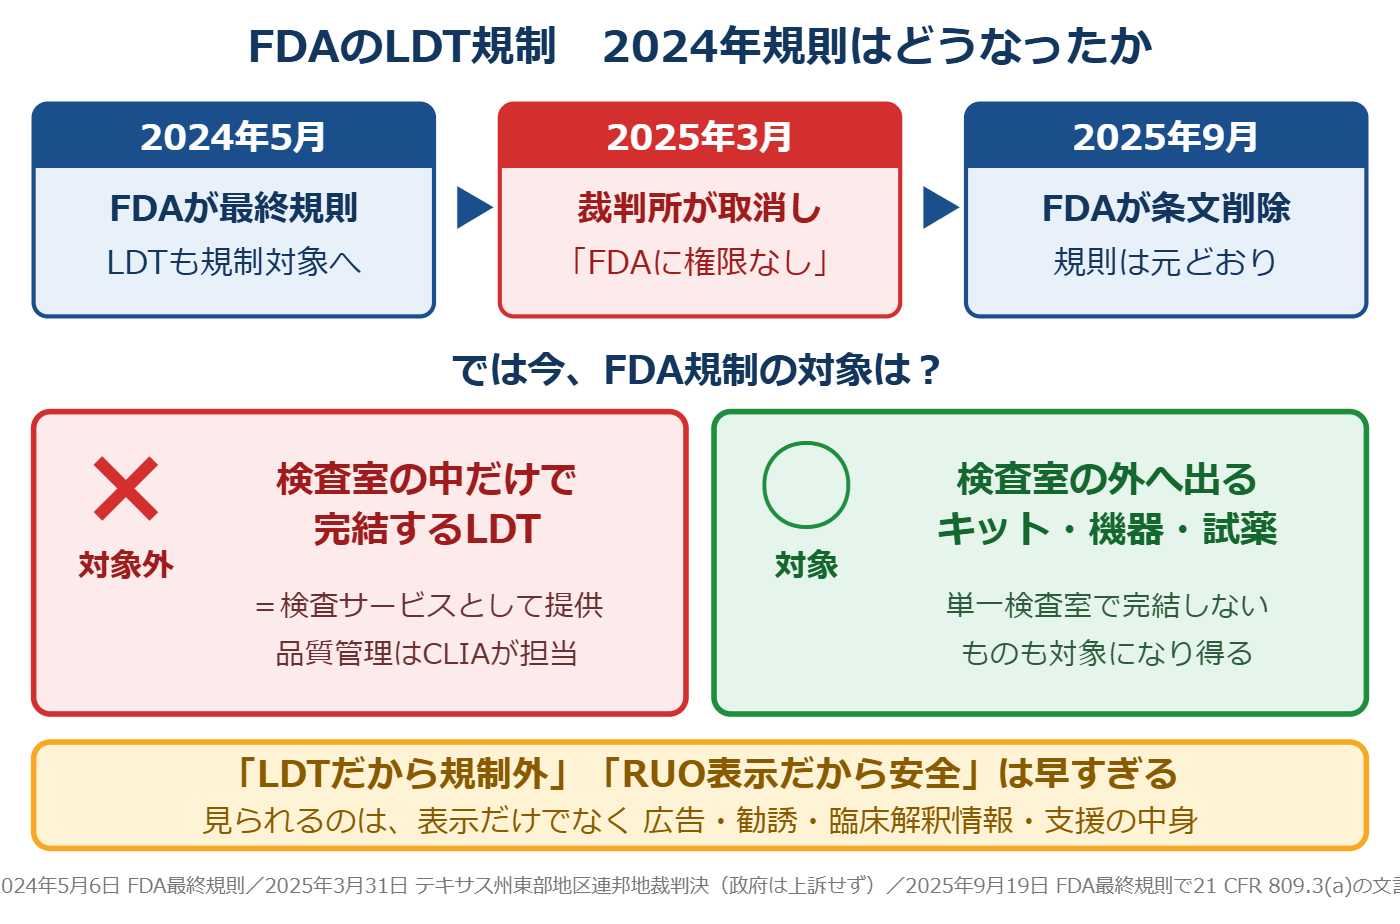
その問いへのFDAの回答が、2024年5月6日公表の最終規則だった。21 CFR 809.3(a)のIVD定義に「製造者が検査室である場合を含む」との文言を加え、検査室製造IVDへの一般的執行裁量を段階的に終了する、という内容である。ところがテキサス州東部地区連邦地方裁判所は2025年3月31日、FDAには検査室が提供するLDTサービスをFD&C Act上の医療機器として規制する権限がないとして、同規則を全面的に取り消した。
政府は期限内に上訴せず、判決は維持されている。FDAも2025年9月19日付の最終規則で当該文言を削除し、規則本文を2024年規則発効前の状態へ戻した。したがって現在、2024年規則の段階的導入スケジュールは有効ではない。議会調査局も、この帰結について、実務上は大部分のLDTをFDAの規制範囲から外す効果を持つと整理している。
この論点の核心には、同じ臨床上の意思決定に用いられる検査には同等水準の信頼性確保が必要だという考え方と、検査室が提供する専門的医療サービスにFDAがどこまで介入できるかという考え方の対立がある。患者から見れば、その数値がFDA審査済みのIVDから出たのか施設内のLDTから出たのかは分からないし、区別する理由もない。にもかかわらず、掛かる規制の重さはまるで違う。
ただし2025年判決が決着させたのは、この価値対立そのものではない。判決の中心はFD&C Actにいう「device」が物品を対象とするのか、検査室の専門的サービスまで含むのかという法定権限の解釈にある。価値の対立は残ったまま、権限の入口で議論が止まった — これが現在地である。
この揺れは、対岸の火事ではない。米国へ検査関連の試薬・機器・ソフトウェアを供給する日本企業にとって、提供物が検査室内のLDTに組み込まれる場合、その表示、販売方法、用途説明、技術支援の内容が事業上の重要な論点となる。特にRUO(研究用)製品については、単に「For Research Use Only」と表示すれば足りるわけではない。
FDAは、表示だけでなく、広告、販売先への勧誘、臨床的解釈情報の提供、検査室の臨床バリデーションへの支援といった流通を取り巻く事情全体から、供給者の意図された用途を判断するとしている。もっとも、検査室がRUO試薬をLDTに使用したという一事で供給者にLDT全体の責任が及ぶわけではなく、供給者自身の振る舞いが個別に評価される、という点も併せて押さえておきたい。実務家が心得ておくべきは、この論争の帰趨が一本道ではないという点である。
2024年規則は失効したが、それは「LDTに関するものはすべてFDA規制外」を意味しない。検査室外へ流通する検査キット・機器・試薬といった物理的製品や、LDTと称しながら単一検査室内での設計・製造・使用に当たらないものは、従来どおりFDA規制の対象となり得る。加えて、今後、連邦議会の立法その他の政策対応によって制度が変更される可能性もある。「LDTだからFDA規制外」「RUO表示だから問題ない」と一律に判断せず、提供物の形態、意図された用途、販売方法、支援内容を継続的に確認すること — 現時点で取り得る最も堅実な備えは、そこにある。
この分野の解説動画
この記事は参考になりましたか?


この記事へのコメントはありません。