
FMEAについて

厚労省が平成24年4月1日から施行した「コンピュータ化システム適正管理ガイドライン」の「5.1 バリデーションの全体計画に関する文書の作成 」には「バリデーション計画書には、必要な場合には詳細なリスクアセスメントについても記載すること。」という要求事項が記載されている。
しかしながらその「詳細なリスクアセスメント」についての実施方法など、一切の記述がない。
では一体「詳細なリスクアセスメント」とはどのようなものであろうか。
「詳細なリスクアセスメント」は別名を「機能リスクアセスメント(Functional Risk Assessment)」と呼び、ハードウェアやソフトウェアの機能単位でリスクアセスメントを実施するものである。
通常「詳細なリスクアセスメント」ではFMEA(故障モード影響解析:Failure Mode Effective Analysis:IEC 60812参照)を使用する。
FMEAは、以下のステップで実施する。
1.製品の品質、患者への安全性、データインテグリティに影響を与える可能性がある機能を特定する。
2.上記で特定した機能における失敗事象(例:データ入力ミス)を検討する。
3.上記各失敗事象において、欠陥の潜んだ製品が患者に届いた場合の重大さとリスクの起こり易さを比較した図表を作成しリスク分類を割り出す。(図左)
4.リスク分類と検出確率を比較した図表を作成しリスクの優先性を割り出す。(図右)
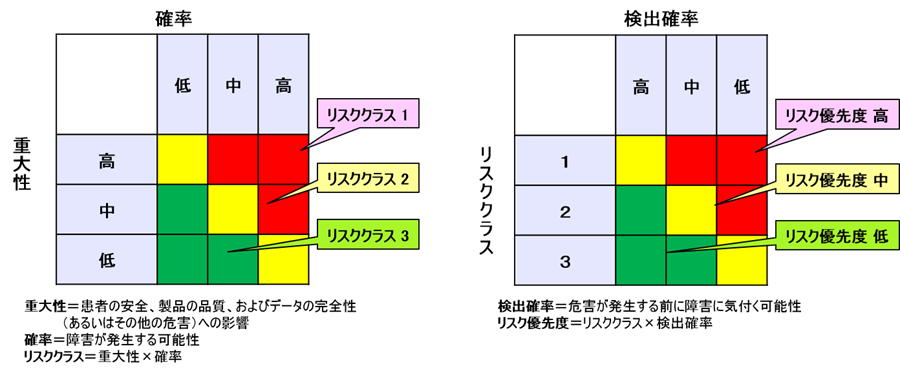
リスク=危害の発生の確率×重大性と定義されている。
3.(図左)においては「リスクの大きさ」を評価している。
我々は、この図を見るとリスクの大きい順(つまり赤→黄)に潰そうとするだろう。
しかしである、企業のリソースは有限である、つまり時間、コスト、労力などである。
有限であるがゆえに赤から潰していくと黄色の途中でリソースが尽きてしまうかもしれない。
ミドルリスク(黄色)といえども患者やユーザに出て行ってはならない。
そこでFMEAでは、4.(図右)において「リスク優先度(RPN)」を求めている。
リスク優先度(RPN)=危害の発生の確率×重大性×検出可能性である。
これは経済性を優先した考え方なのである。
つまり、リスクは設計において回避または低減することが望ましいが、コストがかさむ可能性がある。
そこで、ハザードが暴露した際に、検出することができれば、結果的に患者に欠陥のある製品が届くことがないのである。
医薬品の場合はバッチごと廃棄することとなり、医療機器の場合は手直し(リワーク)等を実施することとなる。
したがって、図で分かるように検出可能性が低いものほどリスク優先度が高くなっているのである。
FMEAを使用することにより、潰さなければならないリスクが半減する。
【医療機器設計においてFMEAは使用してはならない】
機器の設計においてFMEA(検出可能性)は使用しないこと。
なぜならばISO-14971では検出可能性は定義されていないからである。
医療機器の場合、検出可能性に関係なく、リスクが受容可能性を超えているものはリスクコントロールが必要である。
そもそもリスク優先度(RPN)は、患者、ユーザには無関係である。
FMEAは、工程設計において使用すること。
関連商品
[blogcard url=”https://shop.ecompliance.jp/product/el-084/” title=”【VOD】【180分で要点を学ぶ】改正GMPセミナーシリーズ 品質リスクマネジメント編” content=”2021年8月1日からGMP省令が改正されます。
改正GMP省令は、ICHやPIC/S等の国際標準のGMP基準に整合されました。
特にICH-Q9(品質リスクマネジメント)やICH-Q10(医薬品品質システム)の遵守が求められます。
医薬品等の製造・品質管理において、あらゆるリスクを低減し、患者の安全性を担保することは極めて重要です。
これまでICH-Q9 「品質リスクマネジメントに関するガイドライン」は課長通知として発出されていました。
品質管理・品質保証と品質リスクマネジメントは表裏一体です。どちらもPDCAサイクルを持ち、常に実践することが求められます。
しかしながら、ICH-Q9 「品質リスクマネジメントに関するガイドライン」は難解です。
改正GMP省令においては、適切に品質リスクマネジメントが活用されるよう、ICHQ9の原則に則して手順書の作成と実施が求められます。
しかしながら、品質リスクマネジメントでは、特定の部門を設置したり、新たな手順書を1冊作成すれば良いというものではありません。
すべての既存の組織におけるすべての手順書に品質リスクマネジメントに関する要素を盛り込んでいく必要があります。
本セミナーでは、難解なICH Q9を分かりやすく解説し、品質リスクマネジメントの要点をまとめます。
また、品質リスクマネジメント手順書のサンプルも配布いたします。”]
[blogcard url=”https://shop.ecompliance.jp/product/el-084/” title=”【セミナービデオ】【180分で要点を学ぶ】改正GMPセミナーシリーズ 品質リスクマネジメント編” content=”2021年8月1日からGMP省令が改正されます。
改正GMP省令は、ICHやPIC/S等の国際標準のGMP基準に整合されました。
特にICH-Q9(品質リスクマネジメント)やICH-Q10(医薬品品質システム)の遵守が求められます。
医薬品等の製造・品質管理において、あらゆるリスクを低減し、患者の安全性を担保することは極めて重要です。
これまでICH-Q9 「品質リスクマネジメントに関するガイドライン」は課長通知として発出されていました。
品質管理・品質保証と品質リスクマネジメントは表裏一体です。どちらもPDCAサイクルを持ち、常に実践することが求められます。
しかしながら、ICH-Q9 「品質リスクマネジメントに関するガイドライン」は難解です。
改正GMP省令においては、適切に品質リスクマネジメントが活用されるよう、ICHQ9の原則に則して手順書の作成と実施が求められます。
しかしながら、品質リスクマネジメントでは、特定の部門を設置したり、新たな手順書を1冊作成すれば良いというものではありません。
すべての既存の組織におけるすべての手順書に品質リスクマネジメントに関する要素を盛り込んでいく必要があります。
本セミナーでは、難解なICH Q9を分かりやすく解説し、品質リスクマネジメントの要点をまとめます。
また、品質リスクマネジメント手順書のサンプルも配布いたします。”]
[blogcard url=”https://shop.ecompliance.jp/product/el-088/” title=”【VOD】(全5コース)【180分で要点を学ぶ】改正GMPセミナーシリーズ【一括受講コース】” content=””]
[blogcard url=”https://shop.ecompliance.jp/product/el-088/” title=”【セミナービデオ】(全5コース)【180分で要点を学ぶ】改正GMPセミナーシリーズ【一括受講コース】” content=””]
この記事は参考になりましたか?



この記事へのコメントはありません。