









直接システムと間接システム
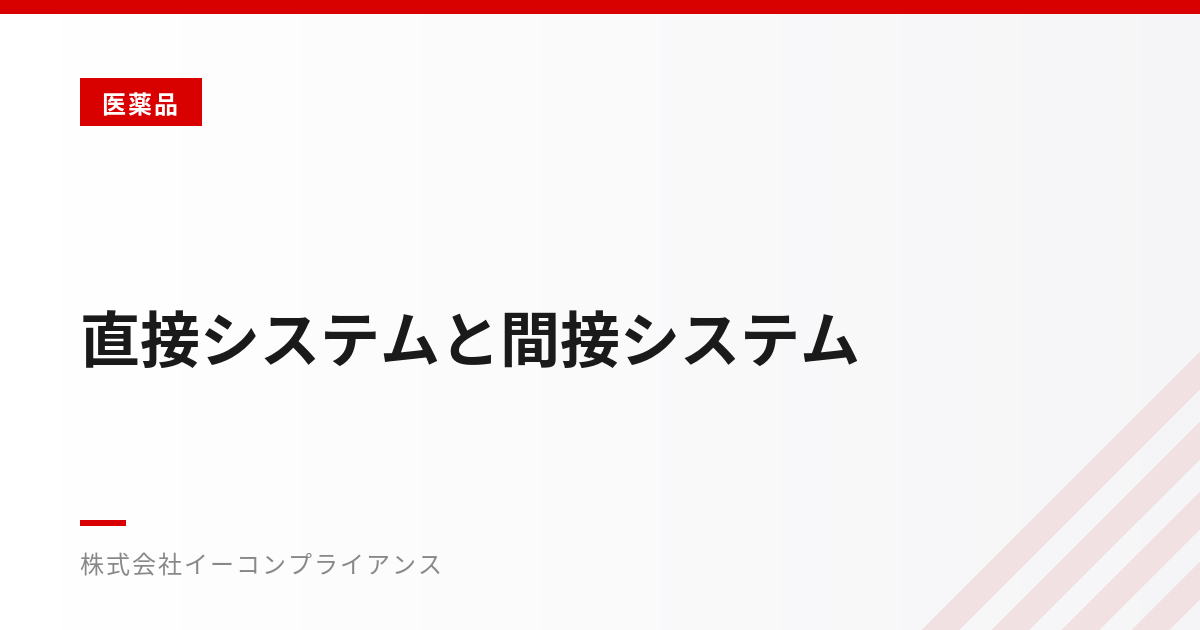
線引きは「製品品質・患者安全・データインテグリティへの影響」で考える
GxP領域のコンピュータ化システムを、すべて同じ厳格さで検証しようとすれば、資源はたちまち尽きる。そこで用いられるのが、影響度に応じて検証の深さを変えるという考え方である。実務では、製造指図記録、品質試験結果、出荷可否判定を扱うシステムのように、機能不全やデータ喪失が製品品質に直結するものを「直接影響」側、教育訓練記録や一般文書管理のように直結しにくいものを「間接影響」側として整理することが多い。ただし「文書管理」といっても、手順書・品質標準書・製品標準書を作成、承認、保存管理するシステムは、厚生労働省ガイドラインが適用範囲の例示に明記しており、一律に「間接」と扱ってよいものではない。
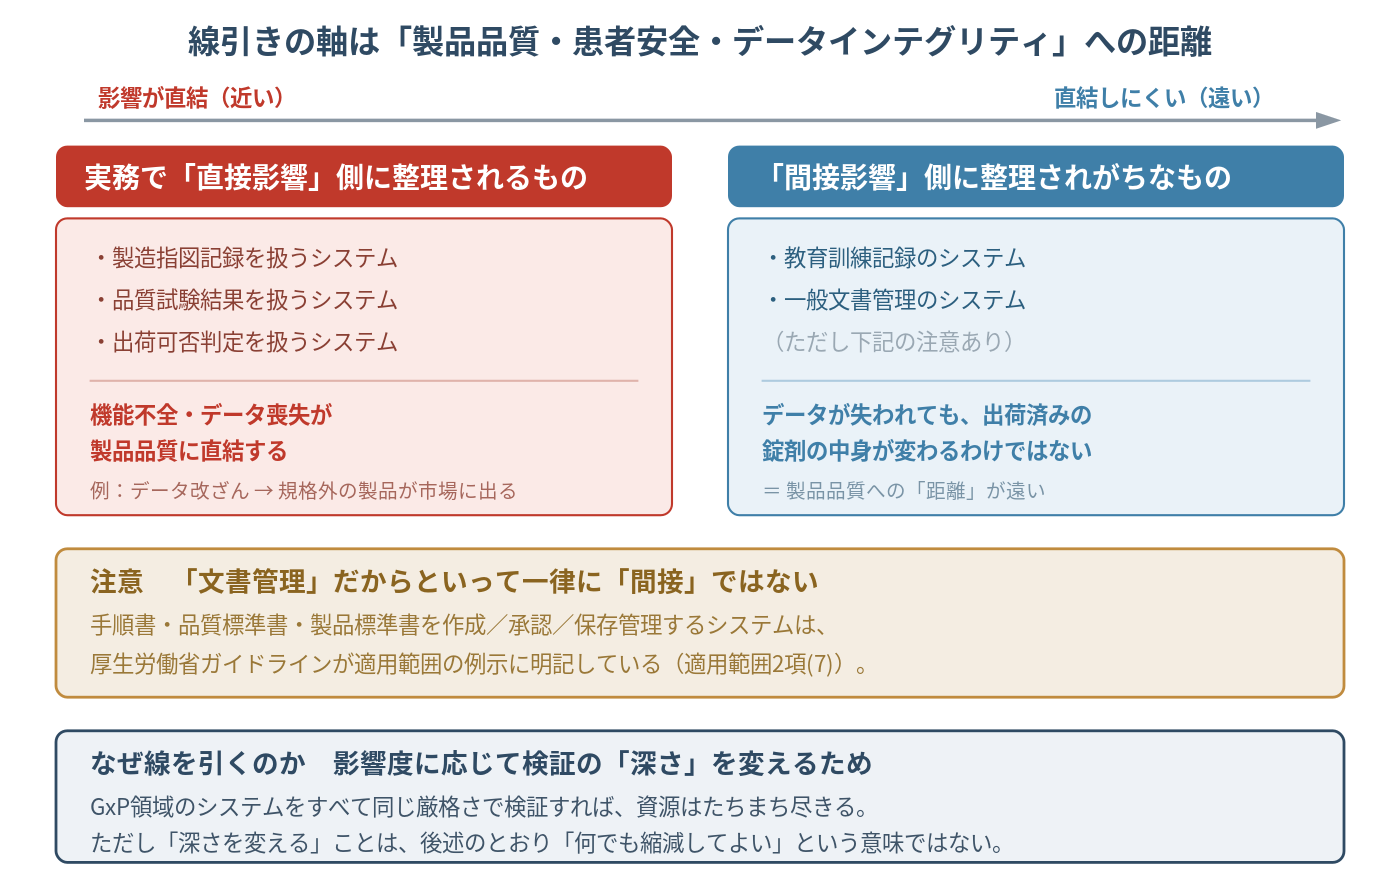
この用語の来歴にも注意が必要である。「直接影響/間接影響/影響なし」の三分類は、ISPE Baseline Guide Vol.5「Commissioning and Qualification」の初版(2001年)が、製造設備・ユーティリティ・機器を対象に導入したものである。第2版(2019年6月)では “Indirect Impact” は廃止用語とされ、System Classification(Direct Impact / No Impact)+System Risk Assessmentによる重要側面の特定へ置き換えられた。
そもそもコンピュータ化システムに対する現行の枠組みは、GAMP 5(第2版)とEU GMP Annex 11である。Annex 11(2011年版)の本文に「直接システム/間接システム」の語はなく、GAMP 5第2版も、公開されている目次・章構成を見るかぎり品質リスクマネジメント(第5章)とソフトウェアカテゴリ(Appendix M4)を枠組みとしており、この三分類を採用していない。慣用語として使うのは構わないが、規制上の分類名ではないと承知しておくべきである。
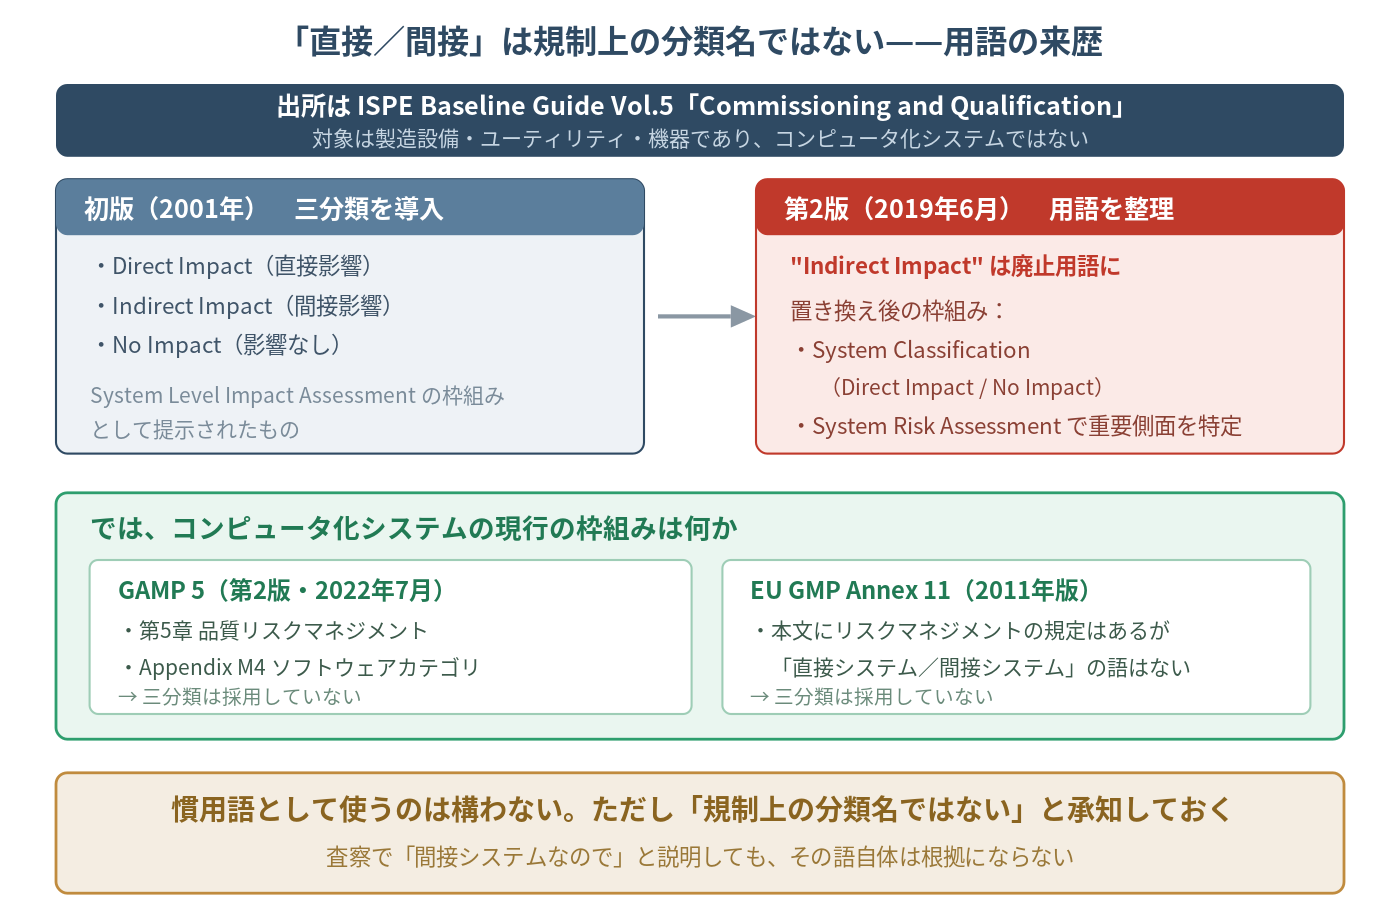
当社セミナーでは、この区別を次のように説明している。教育管理ソフトウェアのデータが失われても、すでに出荷された錠剤の中身が変わるわけではない。一方、製造指図記録システムのデータが改ざんされれば、規格外の製品が市場に出る。
両者は製品品質への距離が違う。もっとも、これは説明のための例示であって判定手順ではない。リスク分類は「すでに起きたことへの影響」ではなく「今後どのような危害が起こりうるか」を前向きに評価して行うものである。
そして「距離が遠い」ことと「リスクがない」ことは別である。教育訓練記録の保持はEU GMP Part I Chapter 2(2.11)が明文で求める遵守事項でありAnnex 1(2022年版)7.4は、グレードA・Bエリアに立ち入る要員の無菌更衣手順の遵守について年1回以上の再評価を要求している。資格認定情報が製造実行システムへ連携され、無資格者の作業を遮断しているなら、その機能はもはや「間接」ではない。判断はシステム種別ではなく、意図する使用(intended use)と機能単位のリスクで行うーーAnnex 11改訂ドラフト4.3もこの立場である。
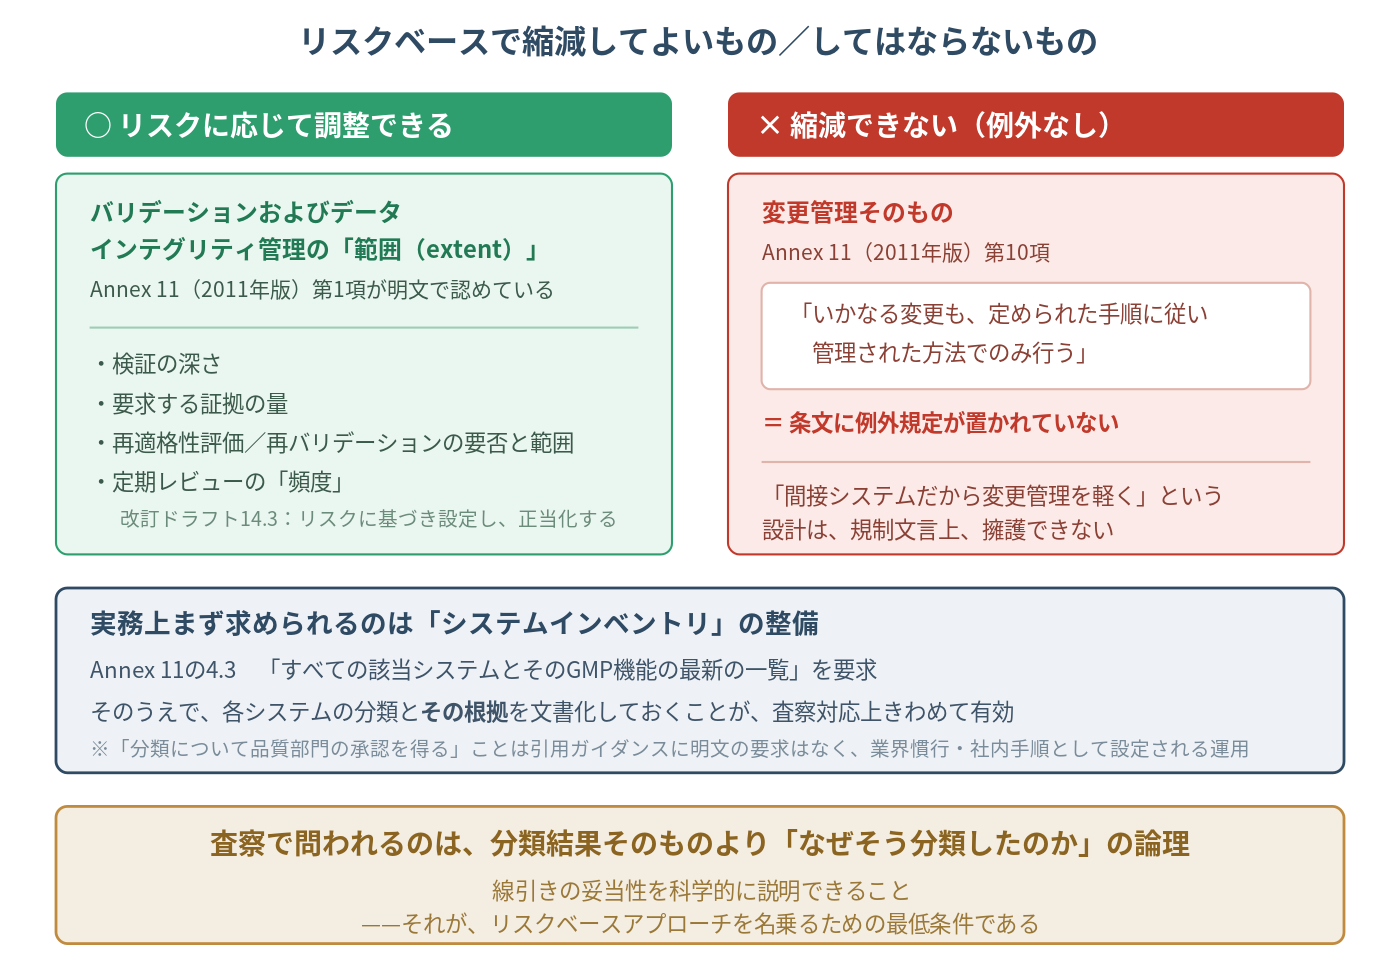
そして、リスクベースで縮減してよいものと、してはならないものを取り違えてはならない。Annex 11(2011年版)第1項がリスクアセスメントに基づく調整を認めているのは「バリデーションおよびデータインテグリティ管理の範囲(extent)」である。検証の深さや要求する証拠量は縮減できる。
しかし第10項は「いかなる変更も、定められた手順に従い管理された方法でのみ行う」と例外を置いていない。「間接システムだから変更管理を軽く」という設計は、規制文言上、擁護できない。可変なのは再適格性評価・再バリデーションの要否と範囲である。
他方、定期レビューの頻度については、改訂ドラフト14.3が「製品品質・患者安全・データインテグリティに対するリスクに基づいて設定し、正当化する」と明記しており、リスクに応じた間隔設定は妥当である。なお本稿で「改訂ドラフト」として引用するのは2025年7月7日公開の意見募集用ドラフト(4.3、14.3、3.1.ii)であり、2026年8月3日時点で法的拘束力を持つのは2011年版である点に留意されたい。実務上まず求められるのは、システムインベントリの整備である。
Annex 11の4.3は「すべての該当システムとそのGMP機能の最新の一覧」を要求している。そのうえで、各システムの分類とその根拠を文書化しておくことが、査察対応上きわめて有効となる。なお「分類そのものについて品質部門の承認を得る」ことは、引用ガイダンスに明文の要求があるわけではなく、業界慣行および社内手順として設定される運用である(日本では、厚生労働省ガイドライン1.2が、バリデーション・変更・逸脱の管理についてGMP省令上は品質部門等の承認が必要である旨を述べており、関与の根拠となる)。
査察で問われるのは分類結果そのものより「なぜそう分類したのか」の論理である。線引きの妥当性を科学的に説明できることーーそれが、リスクベースアプローチを名乗るための最低条件である。
出典1. ISPE Baseline(R) Guide Vol.5: Commissioning and Qualification, First Edition (2001)/Second Edition (June 2019)(”Indirect Impact” は廃止用語)
2. ISPE GAMP(R) 5 (Second Edition), July 2022(第5章 品質リスクマネジメント、Appendix M4)
3. EudraLex Volume 4, Annex 11: Computerised Systems(revision January 2011)第1項・4.3・第10項・第11項
3-a. 改訂ドラフト(2025年7月7日公開、意見募集は2025年10月7日終了)。2026年8月3日時点で最終版は未公表
4. 厚生労働省「医薬品・医薬部外品製造販売業者等におけるコンピュータ化システム適正管理ガイドラインについて」(平成22年10月21日 薬食監麻発1021第11号)
5. EudraLex Volume 4, Part I, Chapter 2: Personnel(2.11)
6. EudraLex Volume 4, Annex 1(2022年8月25日版、7.4)
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。