









ISO 10993 生物学的安全性
材料が安全でも、製品が安全とは限らない
「人体に触れる部品は、このグレードの樹脂です。材料メーカーの安全データシートも問題ありません。だから生物学的安全性は大丈夫でしょう」——開発者からよく聞く説明だが、ここには落とし穴がある。そもそも安全データシート(SDS)は、その化学物質を扱う作業者の労働安全のために作られた文書であり、患者への生物学的影響を保証するものではない。
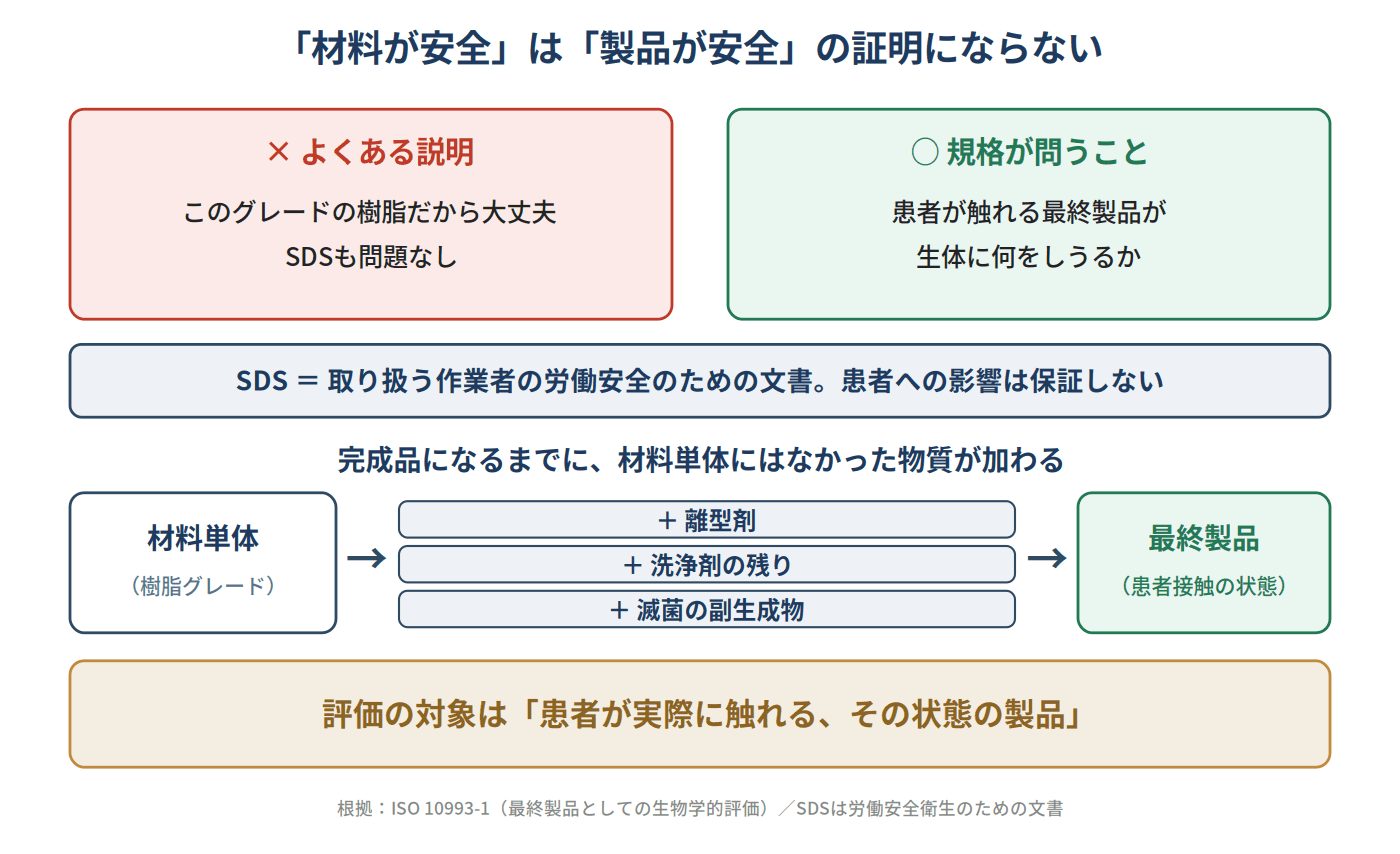
問われるのは「最終製品」が生体に与える影響
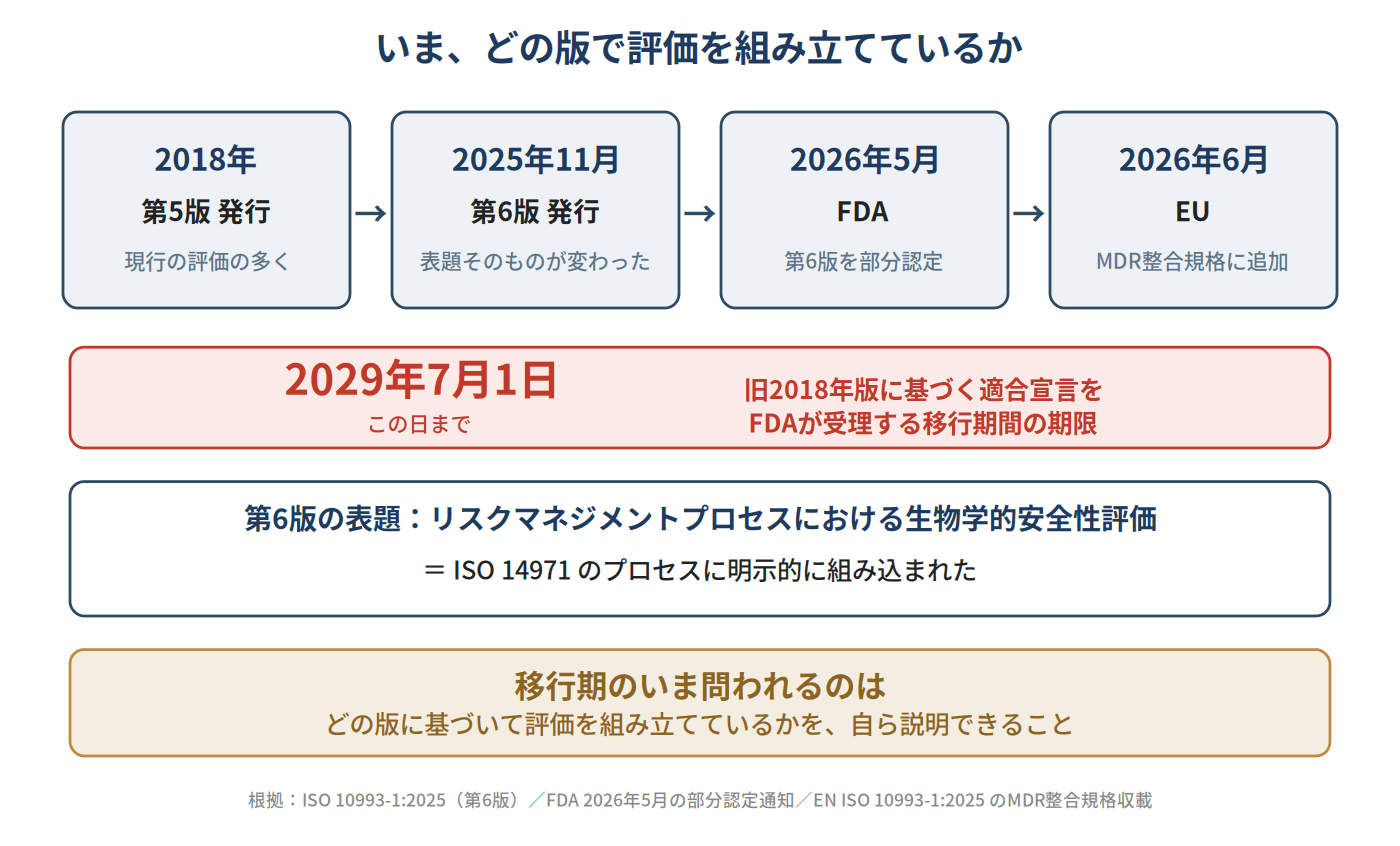
ISO 10993(医療機器の生物学的評価シリーズ)が問うのは、材料単体の素性ではなく、患者に触れる「最終製品」が生体に与える影響である。この考え方は2018年発行の第5版から、2025年11月発行の現行第6版まで一貫している。第6版では表題そのものが「リスクマネジメントプロセスにおける生物学的安全性評価のための要求事項及び一般原則」へと改められ、リスクマネジメントの一部であることが前面に出た。
米国FDAは2026年5月に第6版を部分認定し、旧2018年版に基づく適合宣言は2029年7月1日まで受理する移行期間を設けている。欧州でも2026年6月にEN ISO 10993-1:2025がMDR整合規格に加えられた。移行期の今は、どの版に基づいて評価を組み立てているのかを、自ら説明できることが求められる。
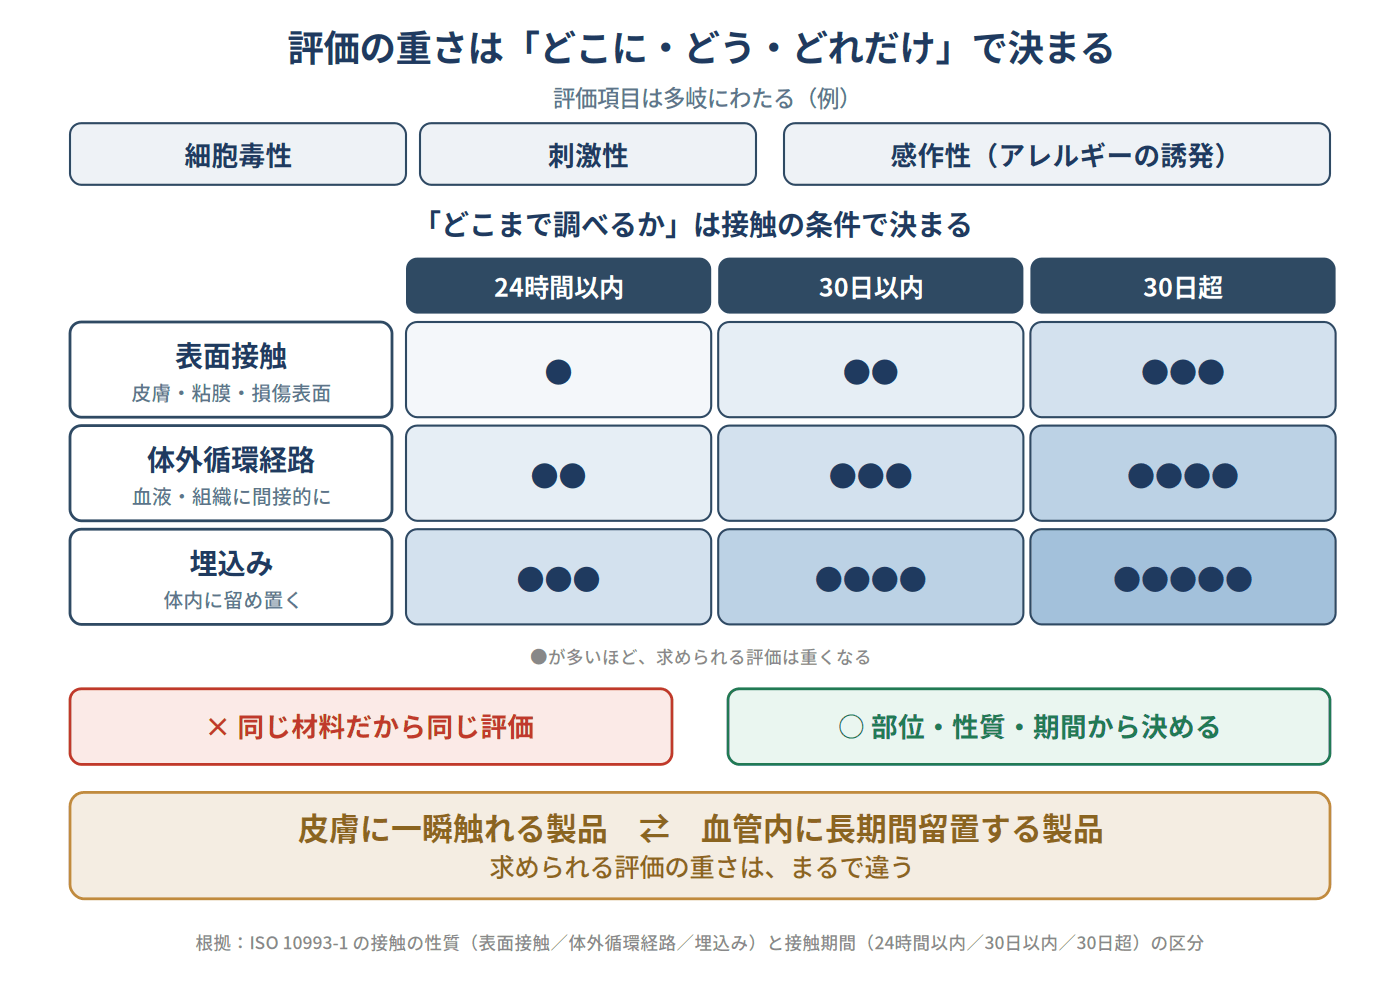
評価すべき項目は、細胞毒性、刺激性、感作性(アレルギーの誘発)など多岐にわたり、どこまで調べるかは、体のどの部位に、どのような性質で、どれだけの期間接触するかによって変わる。規格は接触の性質を、皮膚・粘膜・損傷表面などの「表面接触」、血液や組織に間接的に触れる「体外循環経路」、体内に留め置く「埋込み」に区分し、接触期間を24時間以内・30日以内・30日超に分ける。皮膚に一瞬触れるだけの製品と、血管内に長期間留置される製品とでは、求められる評価の重さがまるで違う。「同じ材料だから同じ評価でよい」とはならないのである。
材料が安全でも最終製品が安全とは限らない、という点が肝心だ。加工の過程で使う離型剤、洗浄剤の残り、滅菌の副生成物ーー完成品になるまでに、材料単体にはなかった物質が加わりうる。だから評価の対象は、あくまで患者が実際に触れる、その状態の製品なのだ。
ISO 10993は「試験の一覧表」ではない
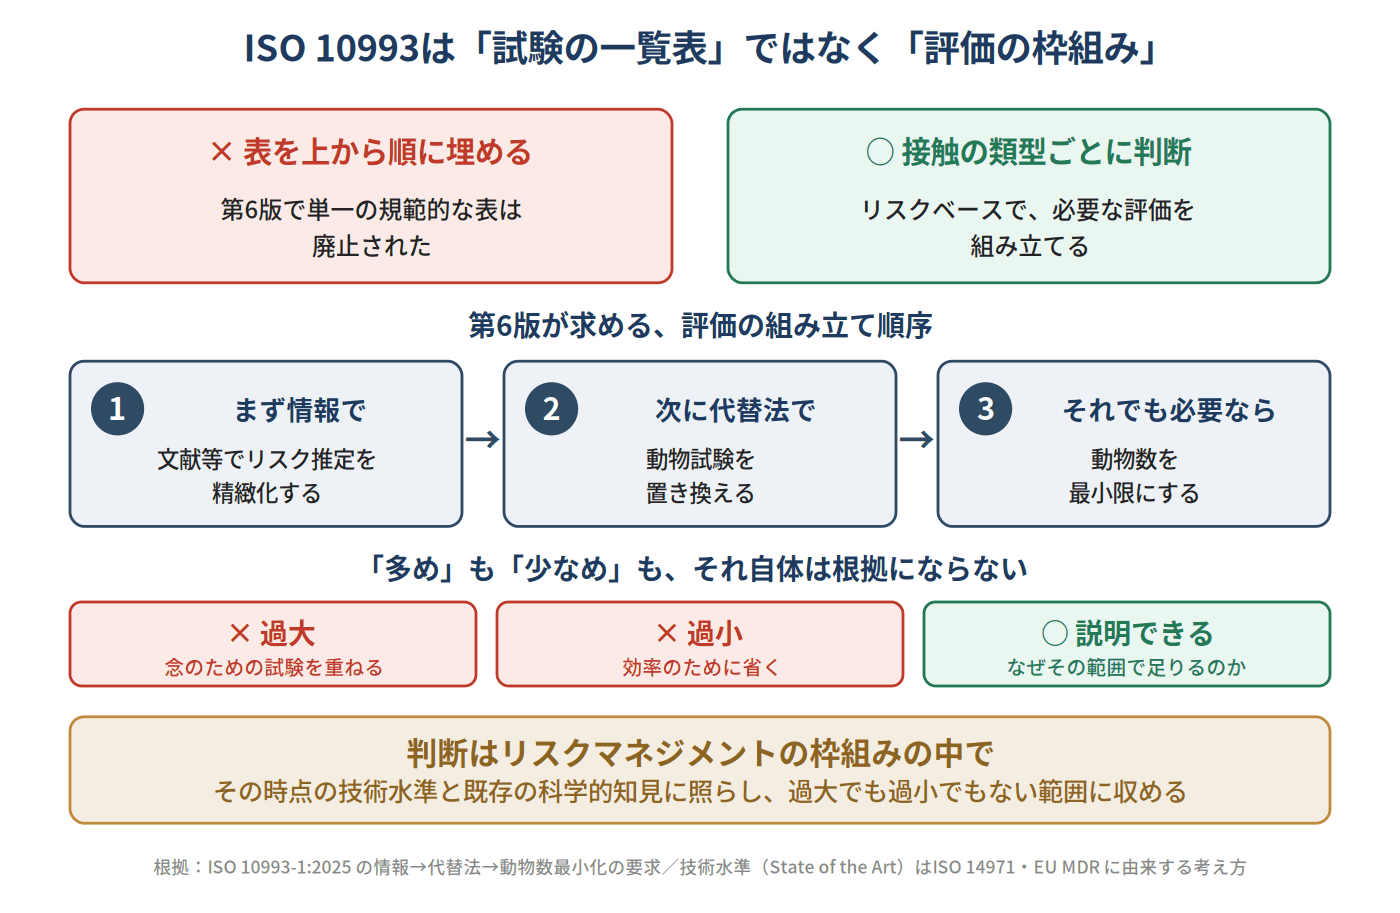
見落とされがちなのが、ISO 10993は「試験の一覧表」ではなく「評価の枠組み」だ、という点である。2018年版の附属書Aにも「これは試験のチェックリストではなく、生物学的評価を組み立てるための枠組みである」と明記されていた。2025年発行の第6版では、この原則がさらに徹底された。
従来は試験項目を一覧できる規範的な表が置かれていたが、第6版ではその単一の表が廃され、接触の類型ごとにリスクベースで判断する構成へと置き換えられている。表を上から順に埋めれば済む、という読み方はもはや通用しない。方向性としては、やみくもに動物試験を並べるのではなく、まず製品の化学的な素性ーーどんな物質が溶け出しうるかーーを把握し、既存の情報で説明できるものは試験を省く、という舵が切られている。
第6版はこれを条文として具体化し、まず文献等の情報でリスク推定を精緻化すること、次に代替法で動物試験を置き換えること、それでも必要な場合は動物数を最小限にすることを、順序立てて要求している。ここで効くのが、リスクは多めに見積もればよいというものではない、という考え方だ。念のためと過剰な試験を重ねれば、コストと時間だけでなく、不要な動物実験まで招く。
ただし注意したいのは、この「必要な分だけ」という判断基準の出所である。技術水準(State of the Art)という概念は、ISO 10993-1に固有のものというより、リスクマネジメント規格であるISO 14971やEU医療機器規則(MDR)が求める考え方であり、第6版が生物学的評価をISO 14971のプロセスへ明示的に組み込んだことで、生物学的安全性の判断にも一層強く効くようになった。つまり判断は、リスクマネジメントの枠組みの中で、その時点の技術水準と既存の科学的知見に照らし、過大でも過小でもない範囲に収める。
新規材料を使う場合、既存情報が乏しい場合、部材間の相互作用が疑われる場合には、慎重な追加確認こそが正当な選択になる。「多ければ安心」も「少なければ効率的」も、どちらも根拠ではない。美徳は臆病さでも大胆さでもなく、なぜその範囲で足りるのかを示せることである。
変更は、生物学的安全性を静かに揺るがす
もう一つ実務で厄介なのが、設計変更や製造委託先の変更が、生物学的安全性を静かに揺るがすことだ。規格は、材料の供給元や仕様の変更、配合・加工・一次包装・滅菌方法の変更、保管条件や使用目的の変更などを、生物学的リスク評価をやり直す引き金として明文で挙げている。同じ仕様の樹脂でも、供給元が変われば微量の添加剤が異なることがある。
滅菌方法を変えれば、残留物や材料への影響も変わる。FDAのガイダンスも、樹脂供給者が加工溶媒を完全に除去しなかった結果、細胞毒性や感作性といった予期しない反応が現れうる、と具体例を挙げて警告している。「材料は同じはずだから再評価は不要」と考えて変更を進め、後から患者接触部の素性が変わっていたと判明するーーこれは実際に起きる落とし穴である。
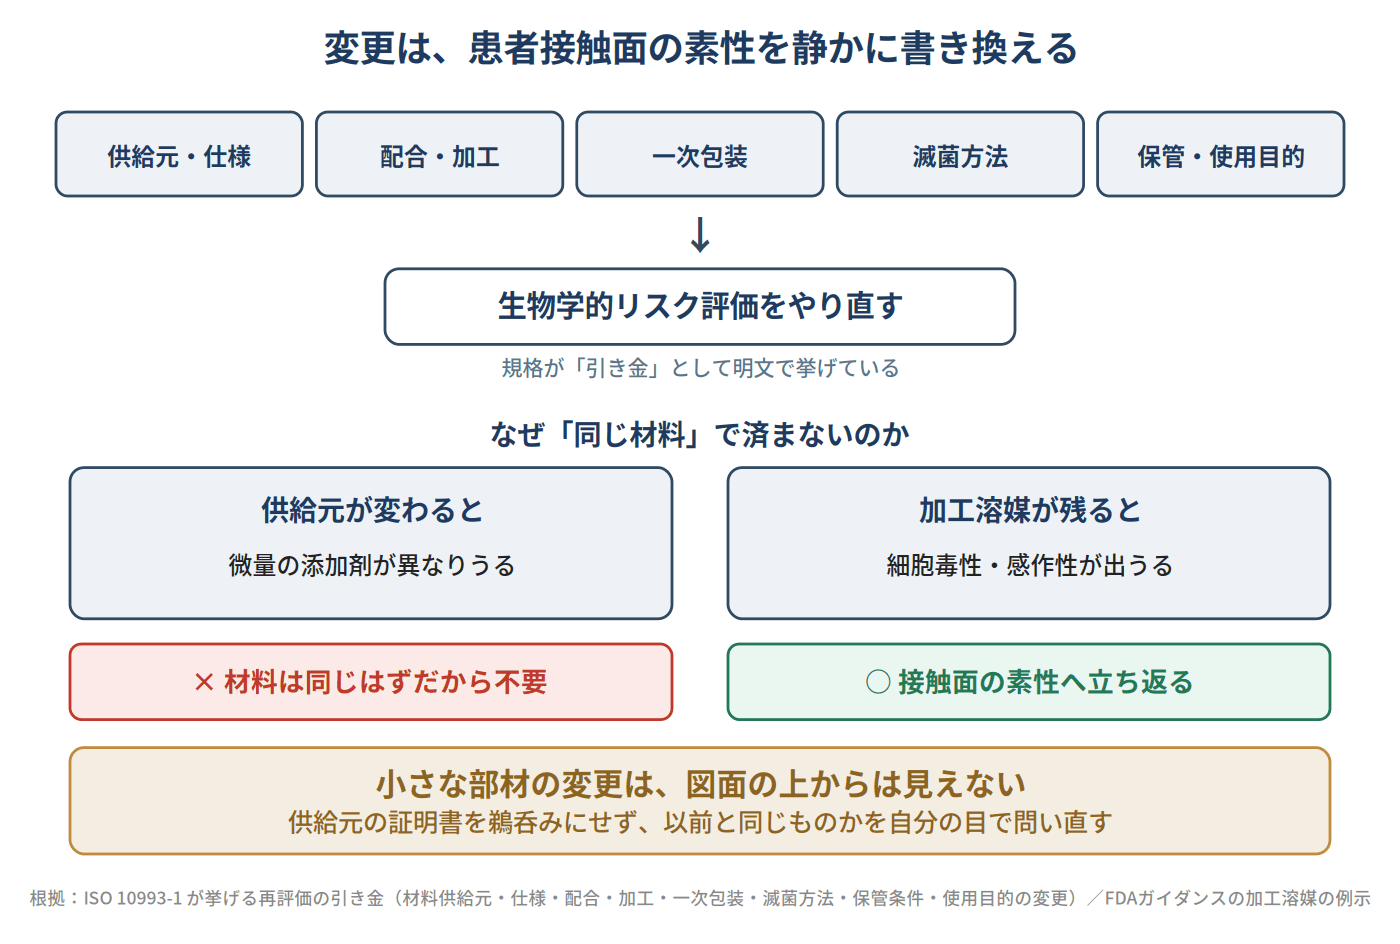
小さな部材の変更が、患者に触れる面の化学的な素性を静かに書き換えていることは、図面の上からは見えない。だからこそ、変更のたびに接触面の素性へ立ち返る習慣が要る。供給元の証明書を鵜呑みにせず、その材料が本当に以前と同じものかを自分の目で問い直すーーその一手間が、静かな綻びを防ぐ。
結び:試験を消化することではない
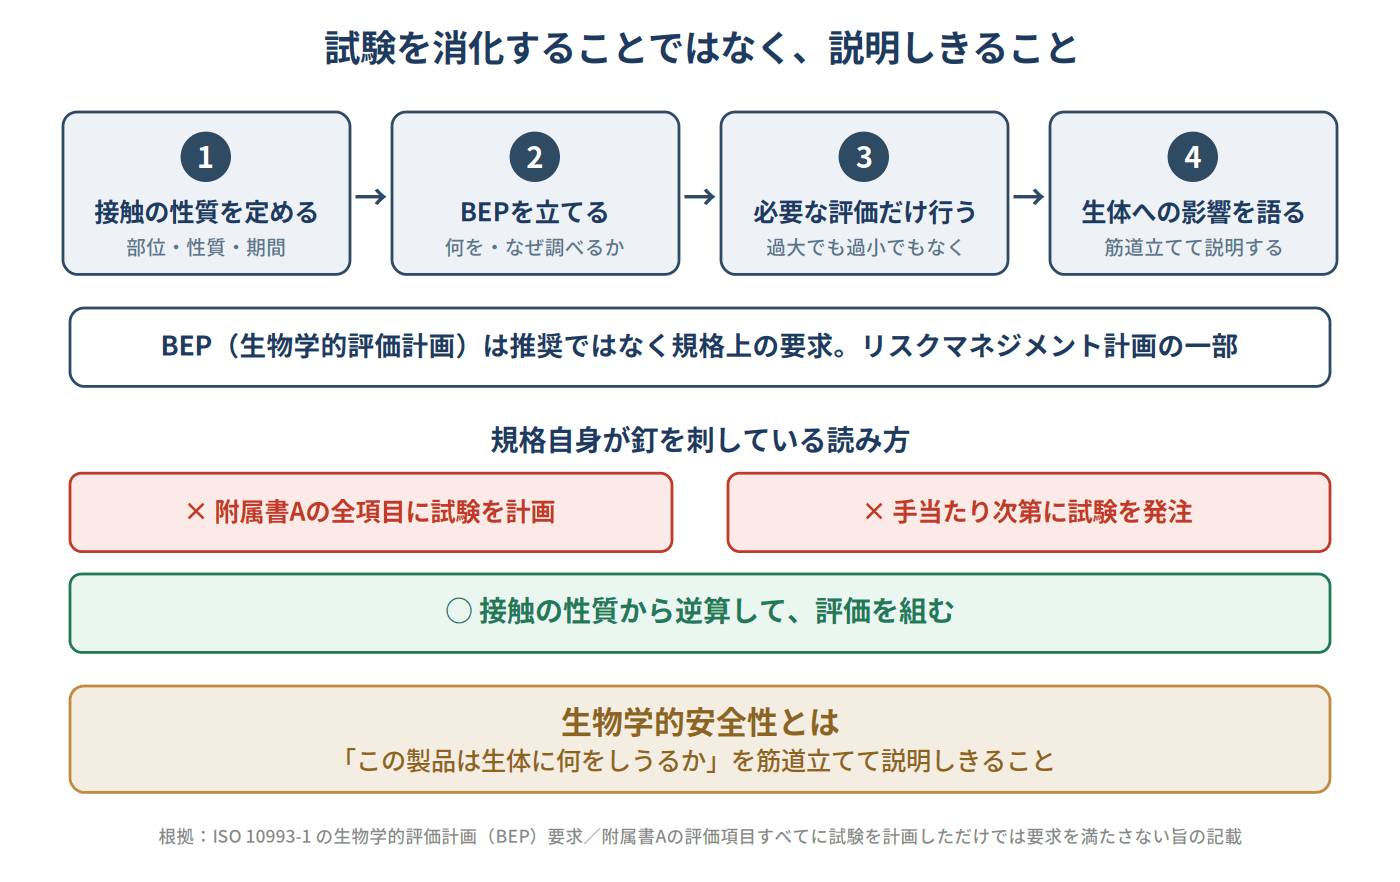
実務では、試験を始める前に「生物学的評価計画(BEP)」を立て、何を、なぜ調べるのかを筋道立てて示すことが求められる。これは推奨ではなく規格上の要求であり、BEPはリスクマネジメント計画の一部を成す。規格自身が、附属書Aに並ぶ評価項目のすべてに試験を計画しただけでは要求を満たさない、と釘を刺している。
手当たり次第に試験を発注するのではなく、接触の性質から逆算して評価を組む。生物学的安全性とは、試験項目を消化することではなく「この製品は生体に何をしうるか」を筋道立てて説明しきることなのである。
この分野の解説動画
この記事は参考になりましたか?





この記事へのコメントはありません。