









承認・認証・届出の違い
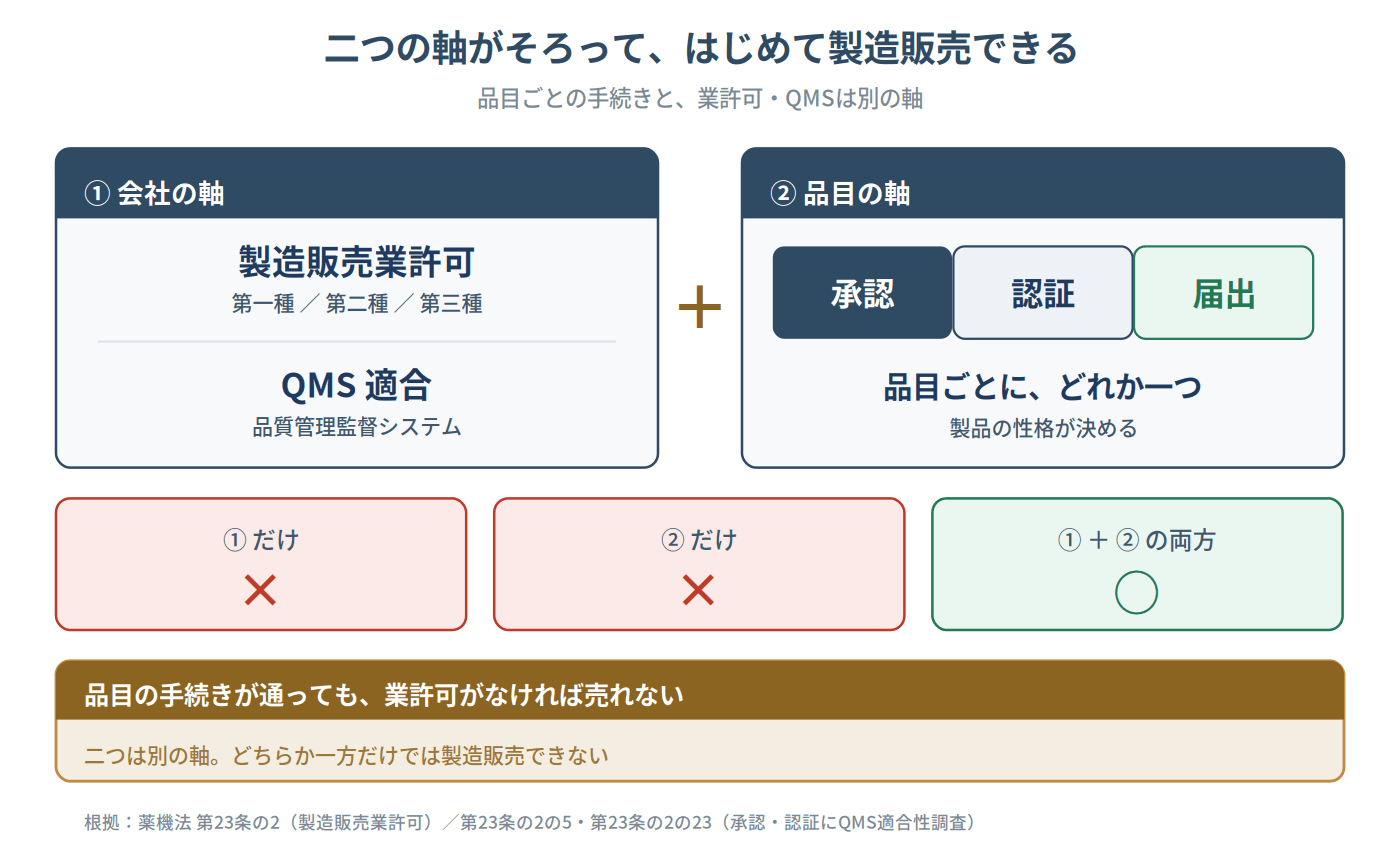
医療機器を国内で売り出すには、まず扱う機器の種類に応じた製造販売業許可(第一種・第二種・第三種)が要る。そのうえで、品目ごとに承認・認証・届出という三つの入口があり、どれを通るかは好みでは選べない。製品の性格が決めてしまう。
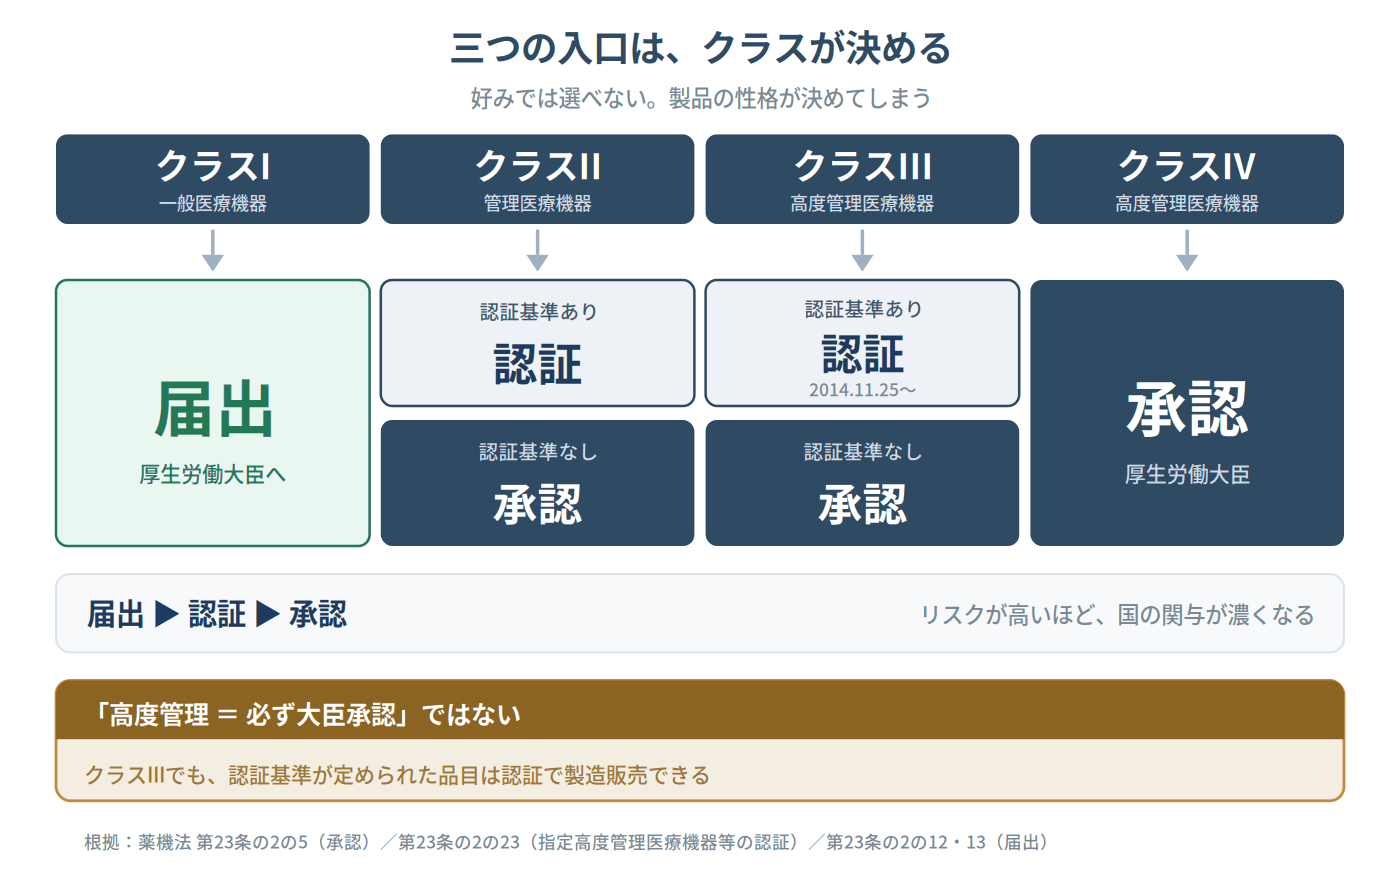
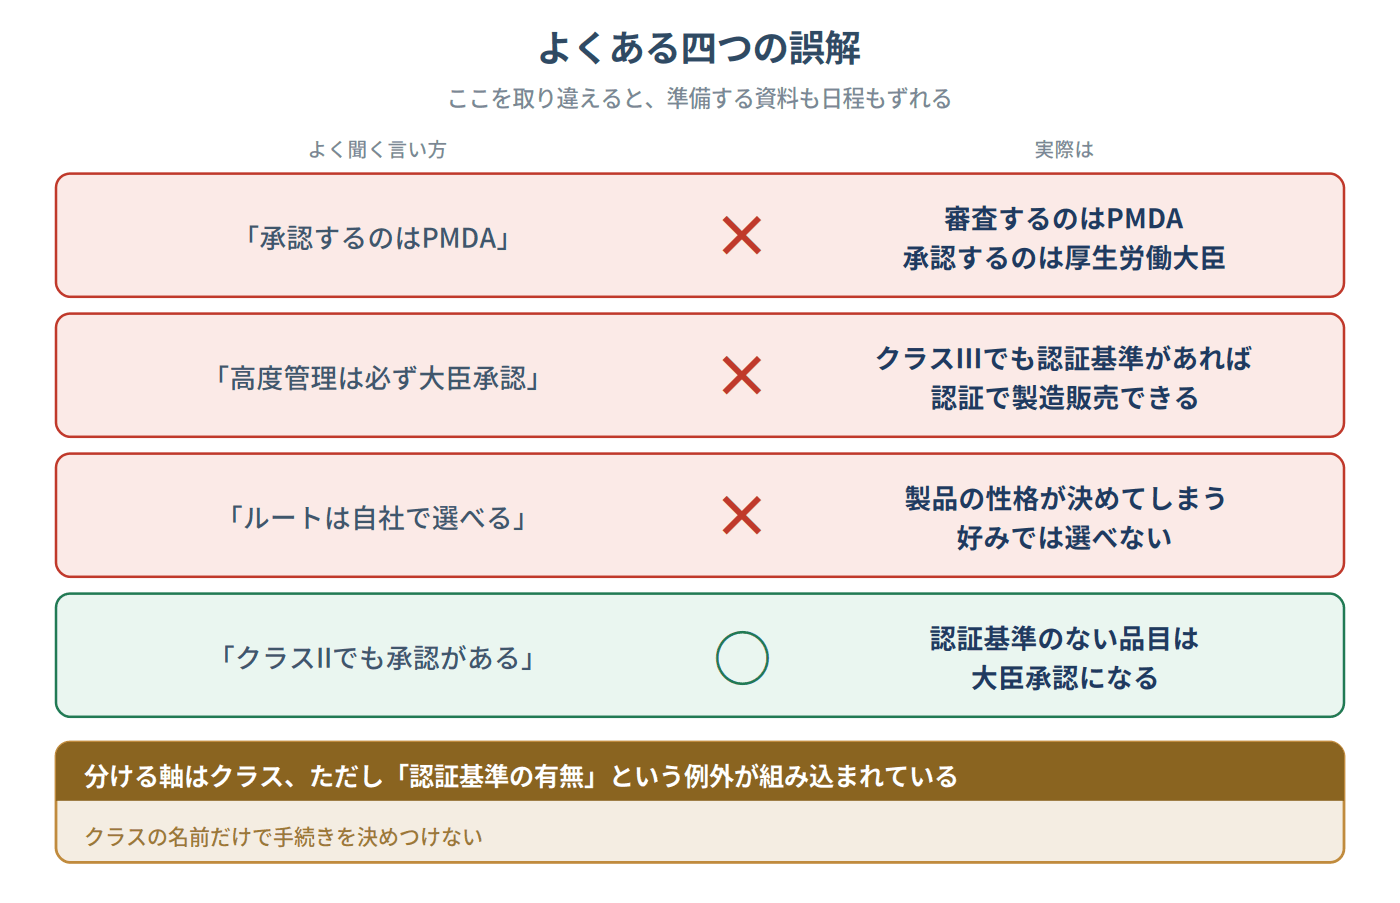
この三つを取り違えると、準備すべき資料も、要する時間もまるでずれる。振り分けの主な軸は、製品のクラスである。クラスIVは厚生労働大臣の「承認」を要する。
審査の実務を担うのはPMDA(医薬品医療機器総合機構)だが、承認を与えるのはあくまで大臣だ。ここは混同されやすい。クラスIIのうち国が認証基準を定めた品目は、国の登録を受けた民間の第三者機関ーー登録認証機関ーーの「認証」で足りる。
見落とされやすいのは、クラスIIIの高度管理医療機器にも認証基準が定められた品目があり、2014年11月25日以降は認証で製造販売できる点だ。「高度管理=必ず大臣承認」ではない。クラスIは大臣への「届出」でよい(受理事務はPMDAが行う)。リスクが高いほど国の関与が濃くなるーー大筋はそうだが、そこには認証基準の有無という例外が組み込まれている。
三つの重さは、審査の担い手を見ればわかる。承認は国が実質を審査するため最も重い。認証は民間の第三者が基準との照合を行うため、承認より軽いことが多い。
届出は受け付ける事実行為に近く、最も速い。承認品を届出品と同じ感覚で計画すれば上市時期は大きく後ろへずれ込みやすく、逆に届出で足りる製品に承認並みの資料を積むのは過剰な負担になりやすい。
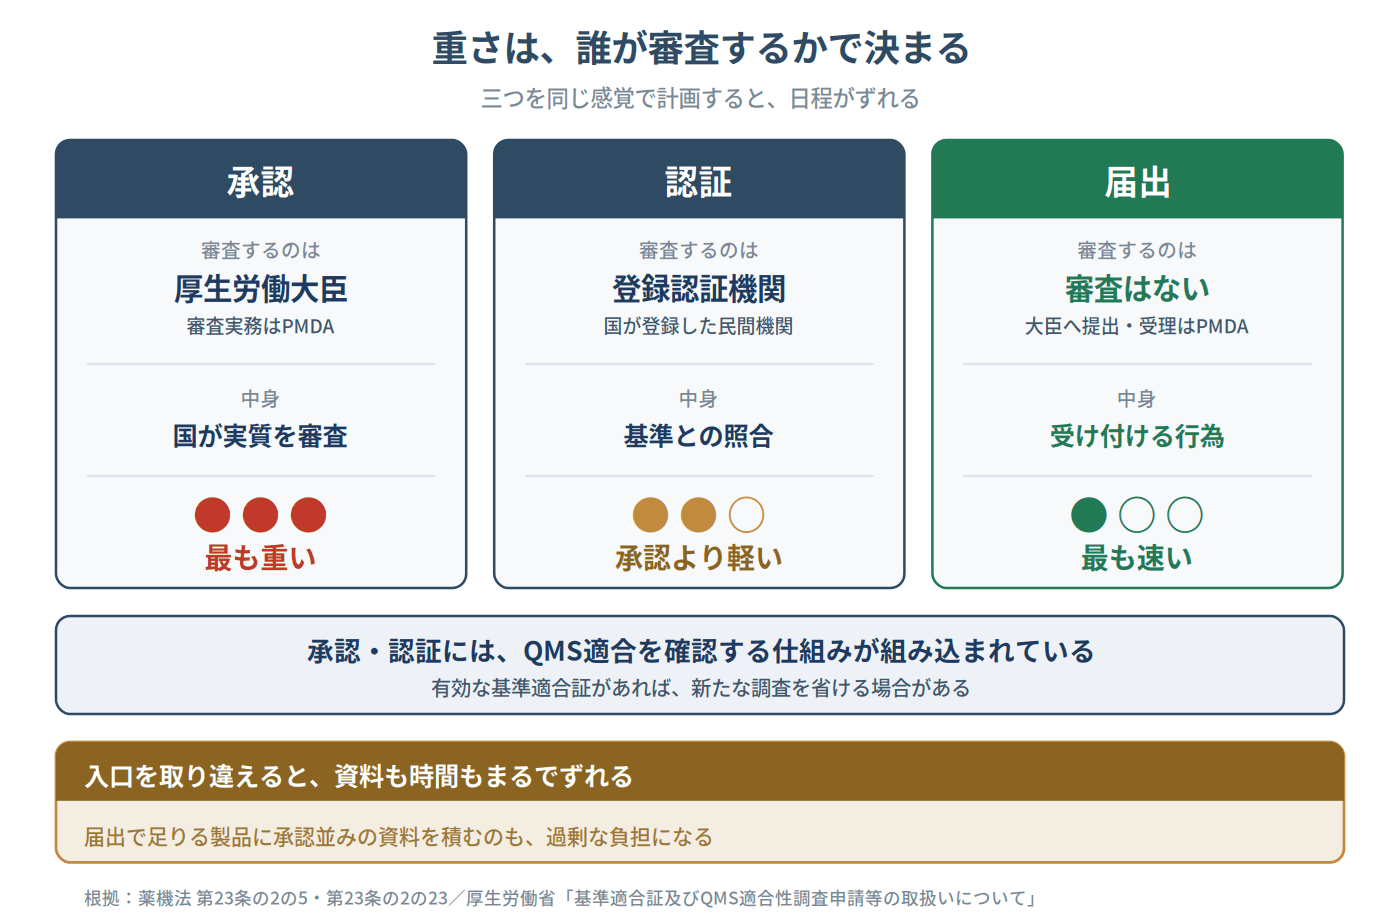
なお承認・認証には、QMS(品質管理監督システム)への適合を確認する仕組みが組み込まれている(有効な基準適合証があれば新たな調査を省ける場合もある)。品目ごとの手続きと、業許可・QMSは別軸であり、両方が揃って初めて製造販売できる。
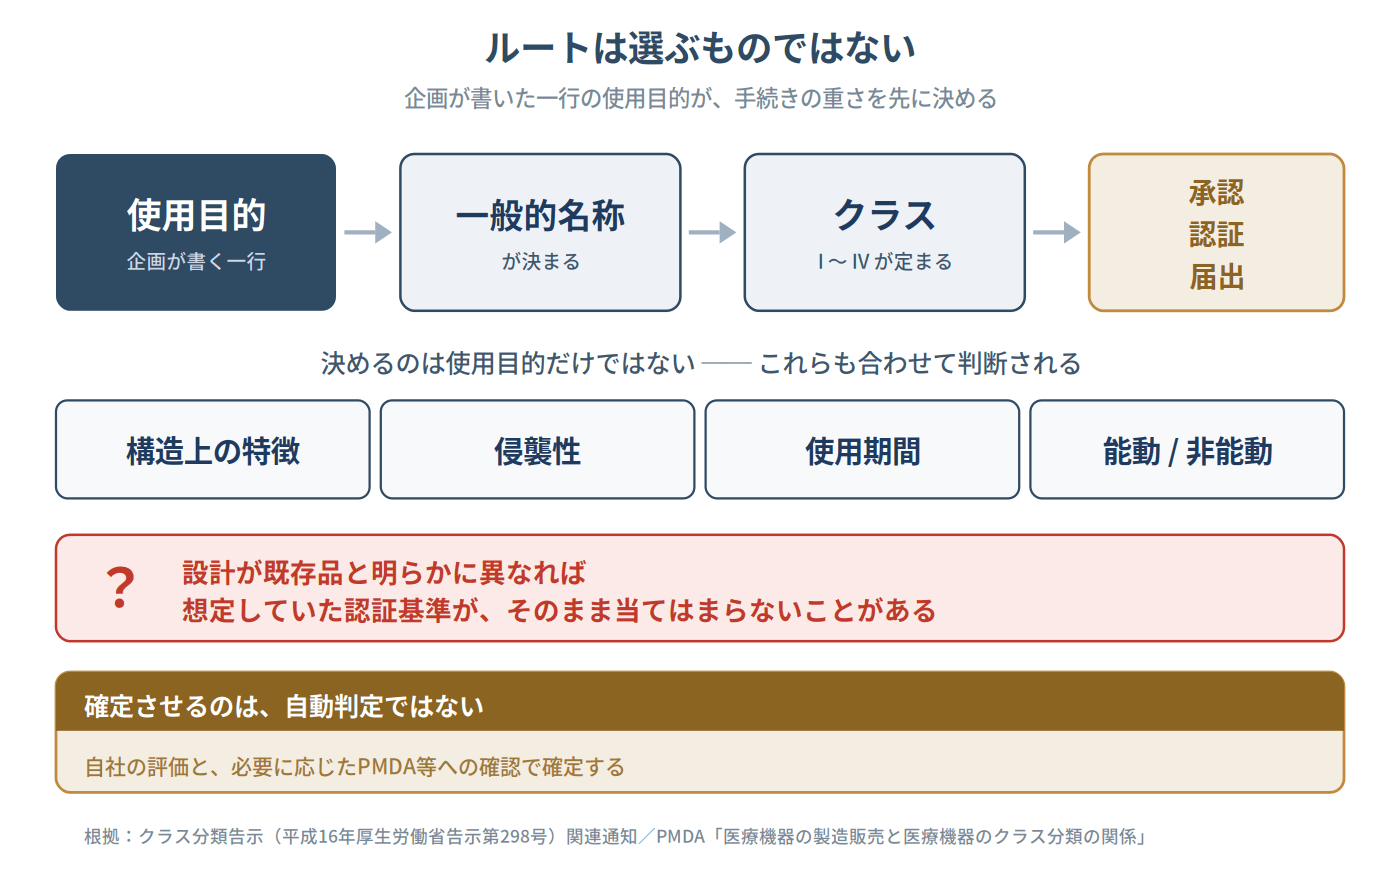
入口を大きく左右するのは、製品の使用目的である。使用目的が一般的名称の決定に効き、一般的名称ごとにクラスが定められている。だが決めるのは使用目的だけではない。
構造上の特徴、侵襲性、使用期間、能動か非能動かーーこれらも合わせて判断される。企画が書いた一行の使用目的が手続きの重さの大枠を先に決めてしまう場面は多い一方、設計が既存品と明らかに異なれば、想定していた認証基準がそのまま当てはまらないこともある。ルートは選ぶものではなく、言葉と設計によってすでに決まりつつある。
しかも確定させるのは自動判定ではなく、自社の評価と、必要に応じたPMDA等への確認である。この順序を体で理解している会社は、開発の初手を間違えない。
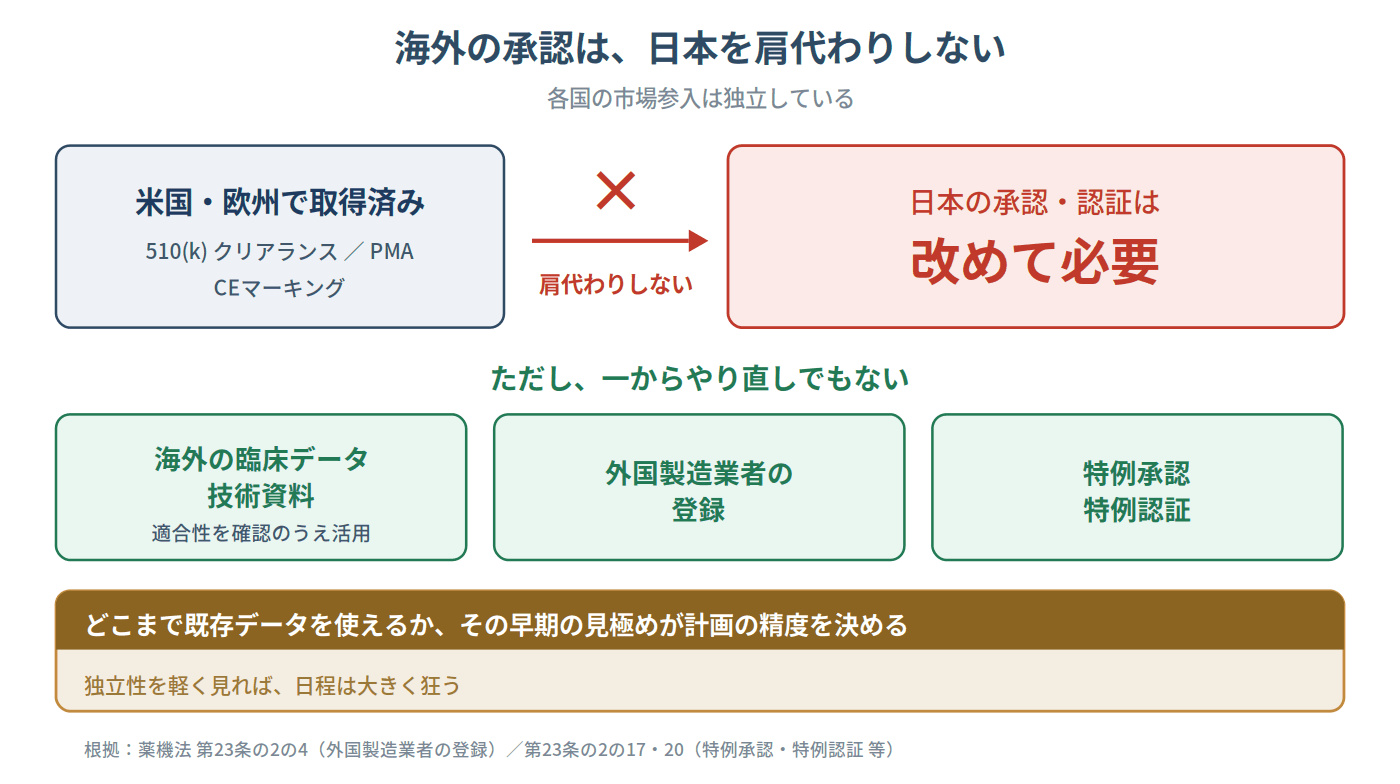
もう一つ誤解が多いのが、これらは日本国内で製造販売するための手続きだ、という点だ。米国のクリアランスや欧州のCEマーキングがあっても、日本の承認・認証を肩代わりすることはない。各国の市場参入は独立している。
ただし「一からやり直し」でもない。外国で得た臨床データや技術資料は、日本の要求への適合性を確認したうえで活用できる場合があり、外国製造業者の登録や特例承認・特例認証の仕組みもある。独立性を軽く見れば日程は大きく狂う可能性が高い。どこまで既存データを使えるかの早期の見極めが、計画の精度を決める。
承認・認証・届出。三つの入口は、製品のリスクに応じて国の関与の度合いを変える仕分けの仕組みである。自社製品がどの扉の前に立っているのかを、使用目的だけでなく構造や使用方法まで含めて最初に見極めること——扉を見誤れば、その先の努力の多くは手戻りになる。それが薬事戦略の出発点なのである。
主な出典
- 医薬品医療機器等法 第23条の2(製造販売業許可)、第23条の2の5(承認)、第23条の2の12・13(届出)、第23条の2の23(指定高度管理医療機器等の認証)、第23条の2の4・17・20(外国製造業者の登録、特例承認等)
- PMDA「医療機器の製造販売と医療機器のクラス分類の関係」/”Regulations and Approval/Certification of Medical Devices”
- 厚生労働省「医療機器の承認基準に関する基本的考え方について」、クラス分類告示(平成16年厚生労働省告示第298号)関連通知
- 厚生労働省「基準適合証及びQMS適合性調査申請等の取扱いについて」
この分野の解説動画
この記事は参考になりましたか?





この記事へのコメントはありません。