









AIとハサミは使いよう
天の川を「視覚障害のある方」に伝えたAIは、規制遵守業務で何ができるか
「馬鹿とハサミは使いよう」という言い回しがある。切れ味の悪い道具でも、持ち方次第で役に立つ、という意味である。AIについても、同じことが言える。
ただし前提が一つ違う。AIのハサミは、すでにかなりよく切れる。よく切れる刃物ほど、持ち方が問われるのである。
宮古島の夜、AIに星空を語らせてみた
筆者は毎年夏、沖縄・宮古島に通っている。天体写真家として、天の川ーー銀河中心方向の星野を撮影するためである。街明かりの届かない砂浜に三脚を据え、赤道儀を極軸に合わせ、シャッターを開ける。
数分後、肉眼では淡い光の帯にしか見えない天の川が、無数の星と暗黒帯を伴う立体的な姿として浮かび上がる。ある夜に撮った一枚を、Claudeに読み込ませてみた。指示はこうである。
与えたプロンプト
「この写真を、視覚障害のある方に向けて描写してほしい。情景が頭の中に立ち上がるように、明るさ、方向、質感、奥行き、そこにいる人物の様子まで、順序立てて丁寧に言葉にすること」
返ってきた文章は、期待をはるかに超えていた。天の川が画面の左上から右下へ斜めに横切っていること。その帯の中心部が濃く、周囲に向かって淡く溶けていくこと。
水平線近くの空がわずかに橙色を帯びていること。手前の砂浜が細かく波打ち、湿った部分と乾いた部分で反射が違うこと。そして、画面右下に小さく写り込んだ人物が、こちらに背を向け、頭をわずかに上に向けて立っていることーー。
単なる物体の列挙ではない。「その場に立ったときに何が感じられるか」という順序で組み立てられた描写であった。
「使いよう」の正体は、指示の設計にある
筆者が試した限りでは、同じ写真に対して「この写真を説明して」とだけ指示した場合、返ってきたのは「夜空と海が写った風景写真です」という程度の短い一文であった。写真は同じ。モデルも同じ。違うのは指示だけである。
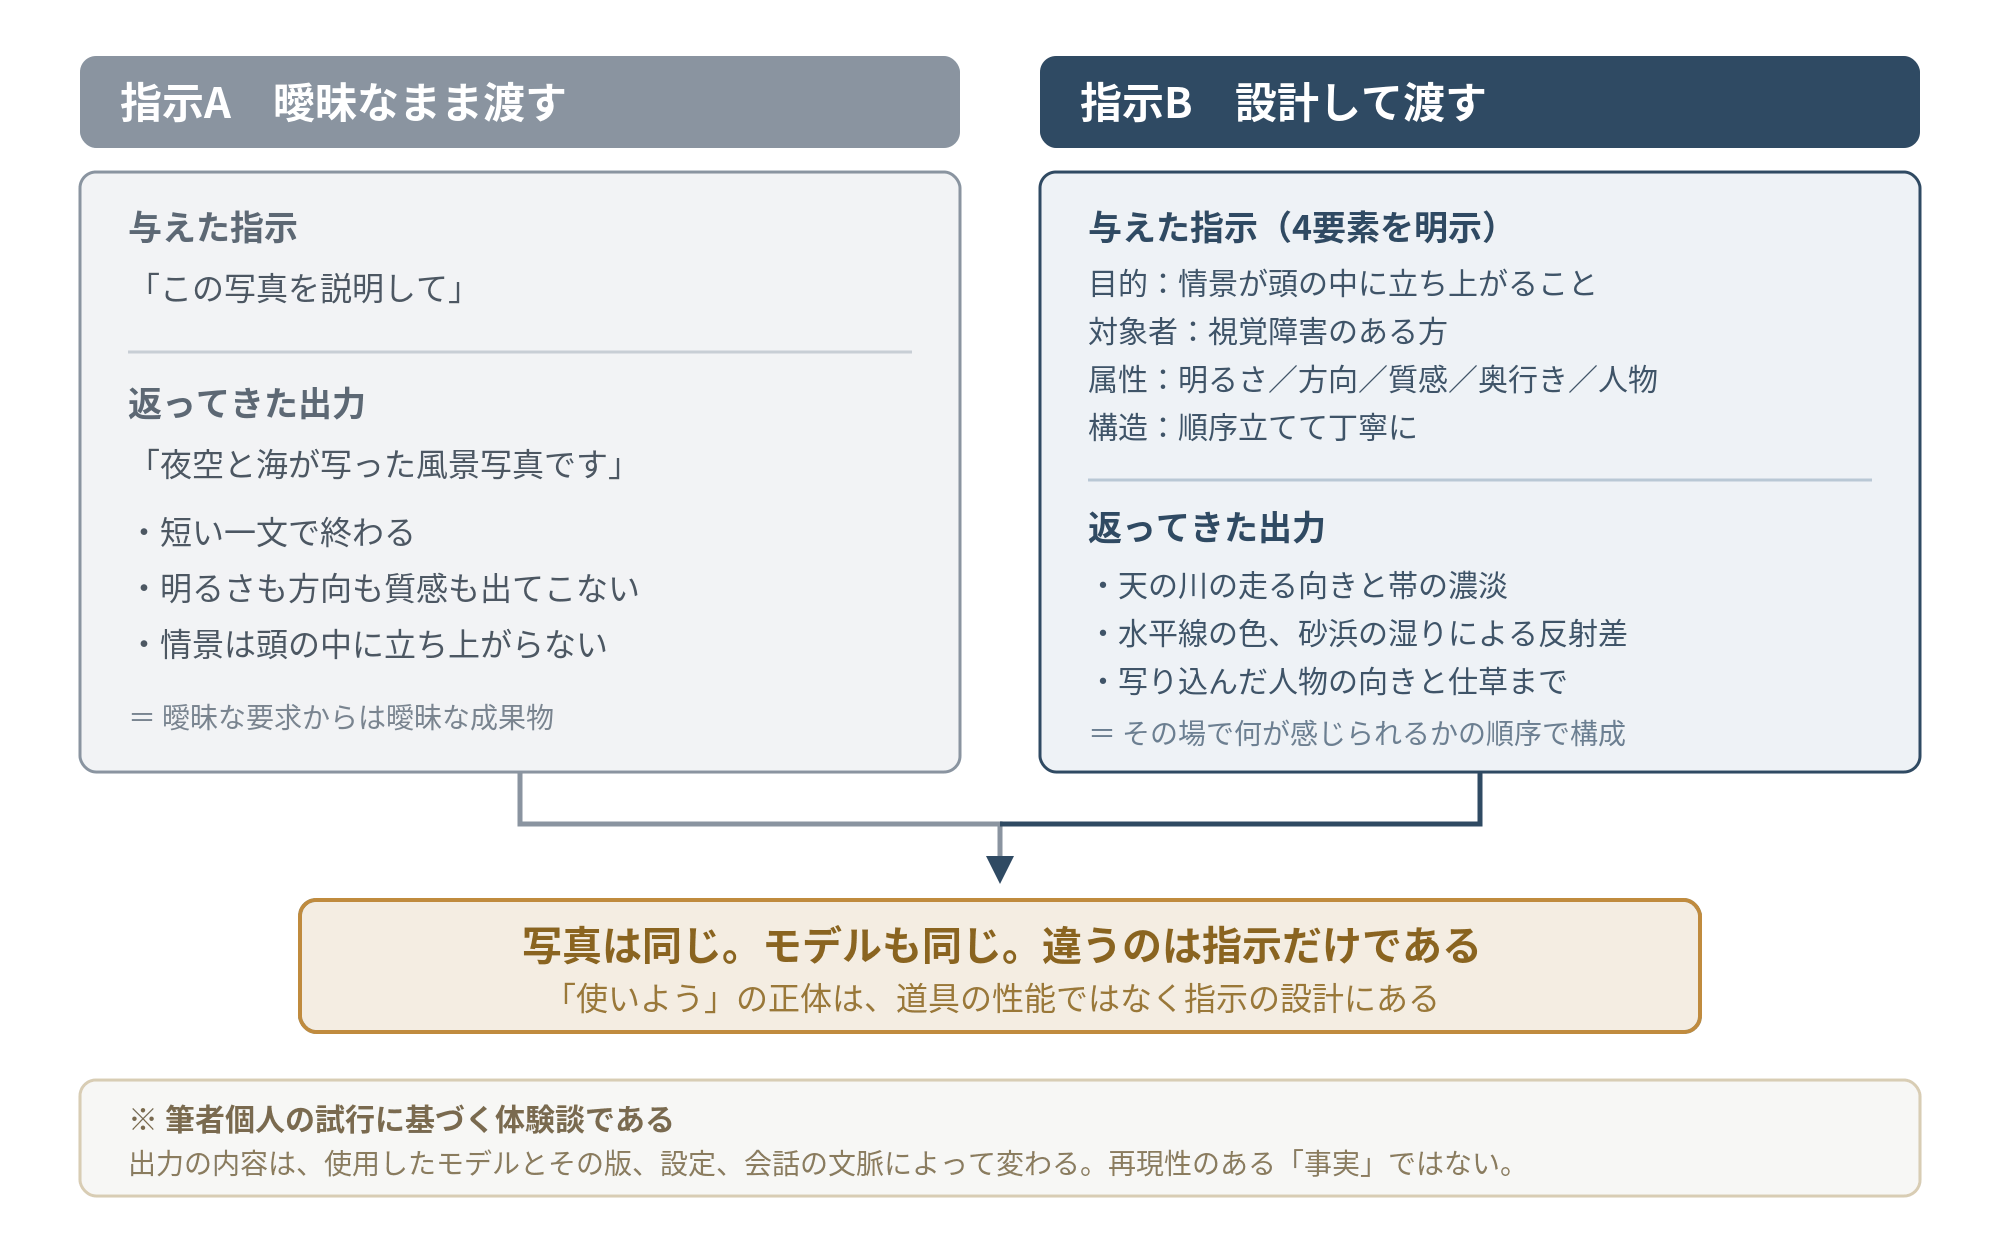
先のプロンプトには、次の要素が明示的に含まれていた。
- 目的:情景を頭の中に立ち上げること
- 対象者:視覚障害のある方
- 記述すべき属性:明るさ、方向、質感、奥行き、人物
- 構造:順序立てて
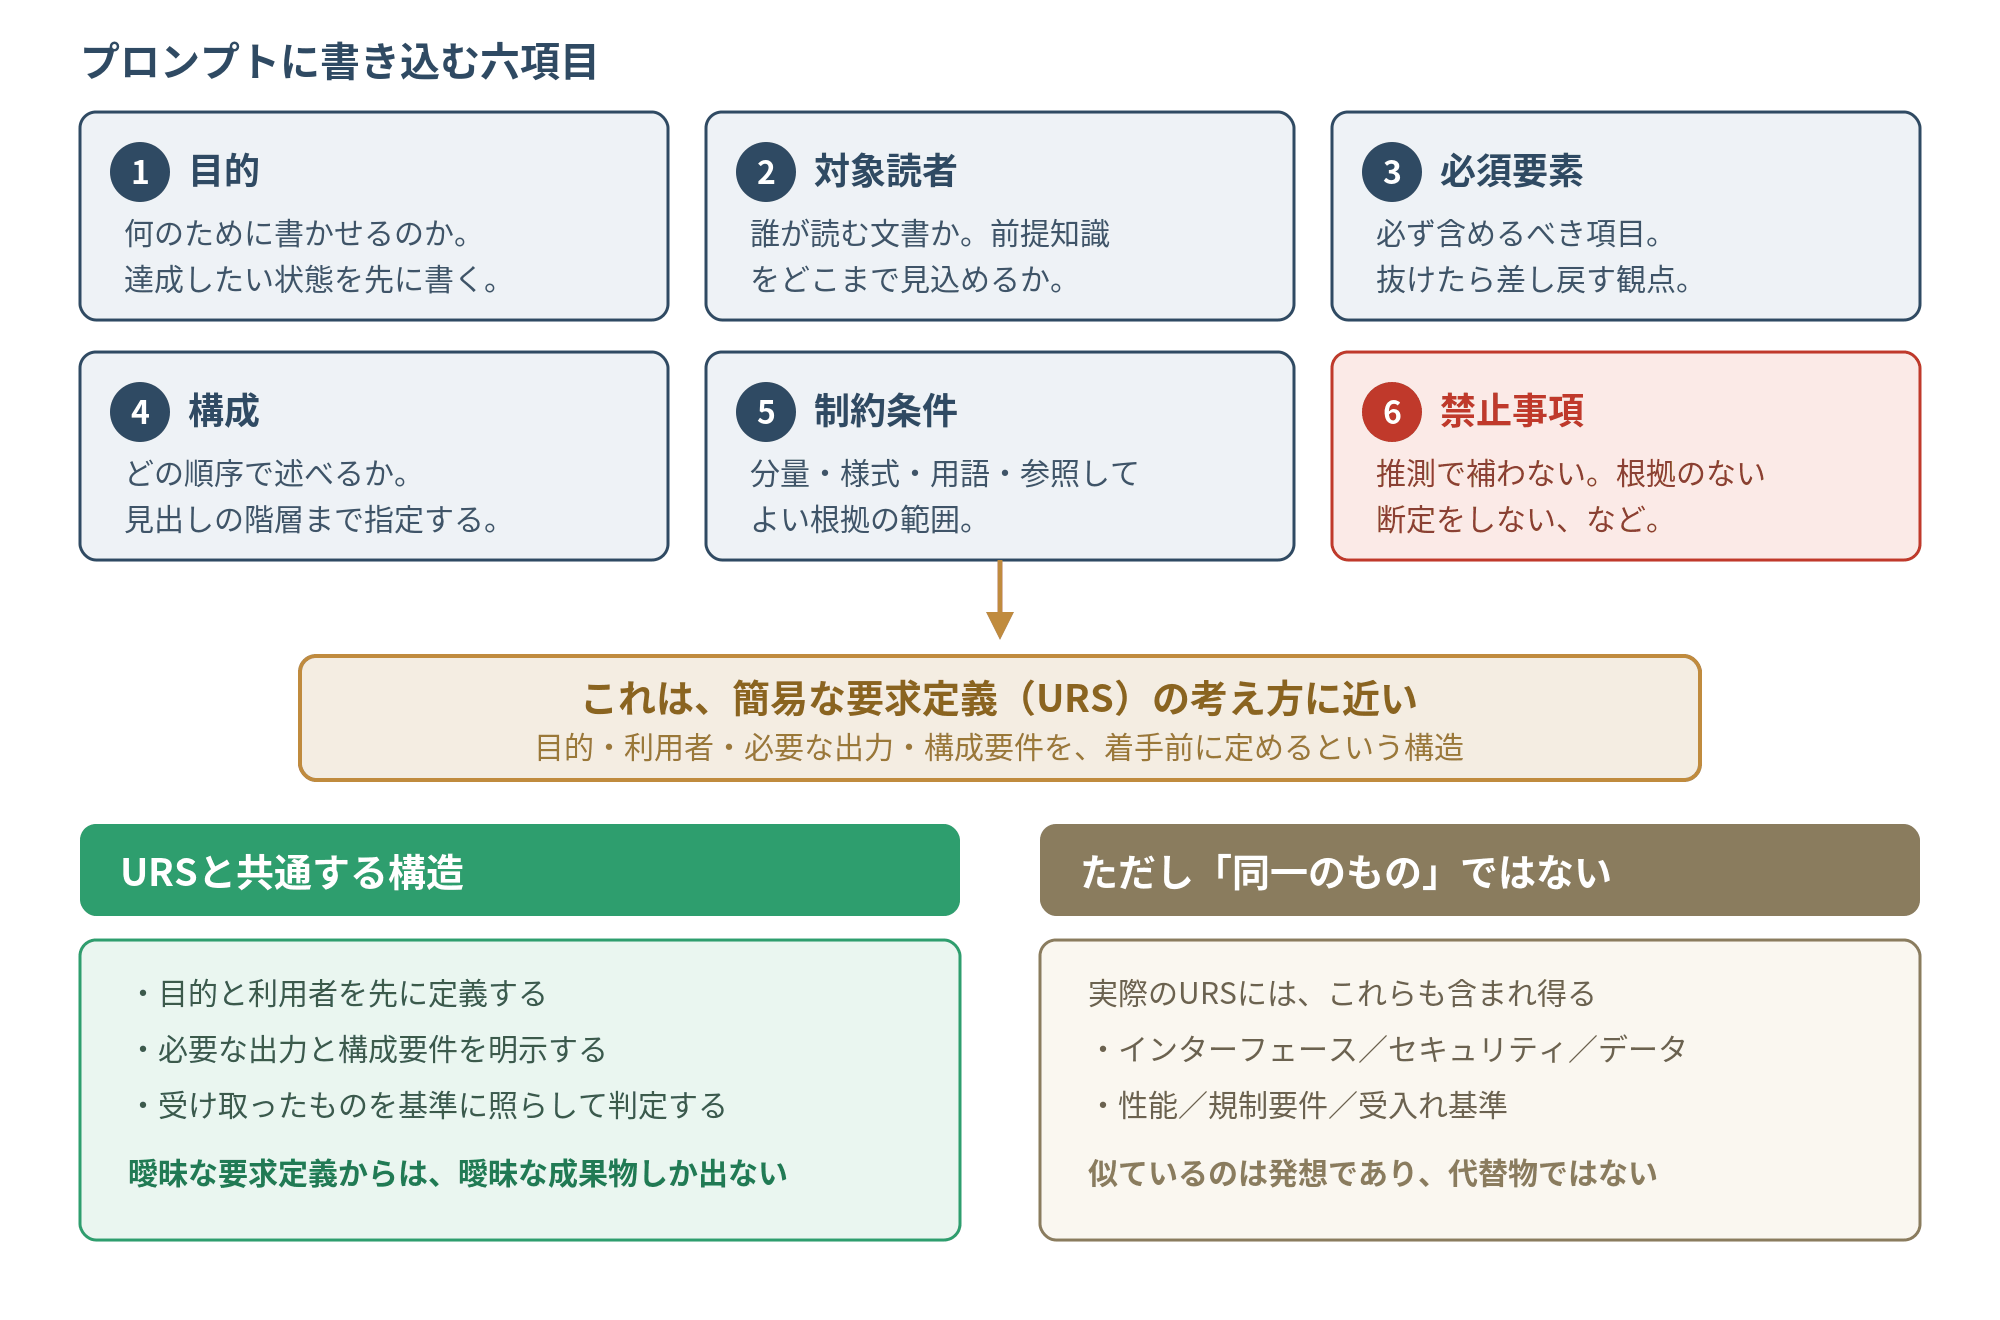
お気づきだろうか。これは、簡易な要求定義ーーいわばURS(要求仕様書)の考え方に近い。目的、利用者、必要な出力、構成要件を先に定める。
この点で両者はよく似ている。もちろん実際のURSには、インターフェース、セキュリティ、データ、性能、規制要件、受入れ基準なども含まれ得るため「同一のもの」とまでは言えないが、曖昧な要求定義からは曖昧な成果物しか生まれないという構造は共通である。これが「使いよう」の正体である。
AIは認識を獲得した。次に問われるのは「規制遵守業務でどう使うか」
この十年で、AIは音声を聞き取れるようになり、画像内容を認識し、目的に応じて言語化できるようになった。技術的な到達点としては、これで十分に驚くべきことである。
しかし、GxP領域に身を置く我々にとっての問いは、その先にある。この能力を、規制遵守業務のどこに、どう組み込むのか。そして、組み込んだときに、それをどう説明し、どう検証するのか。
規制当局は、すでにこの問いに答え始めている。ただし、以下に挙げるものはいずれもドラフトまたは高水準の共同原則であり、確定した法的要求ではない。この区別を意識しながら読み進めていただきたい。
欧州:GMP Annex 22(人工知能)ドラフトの登場
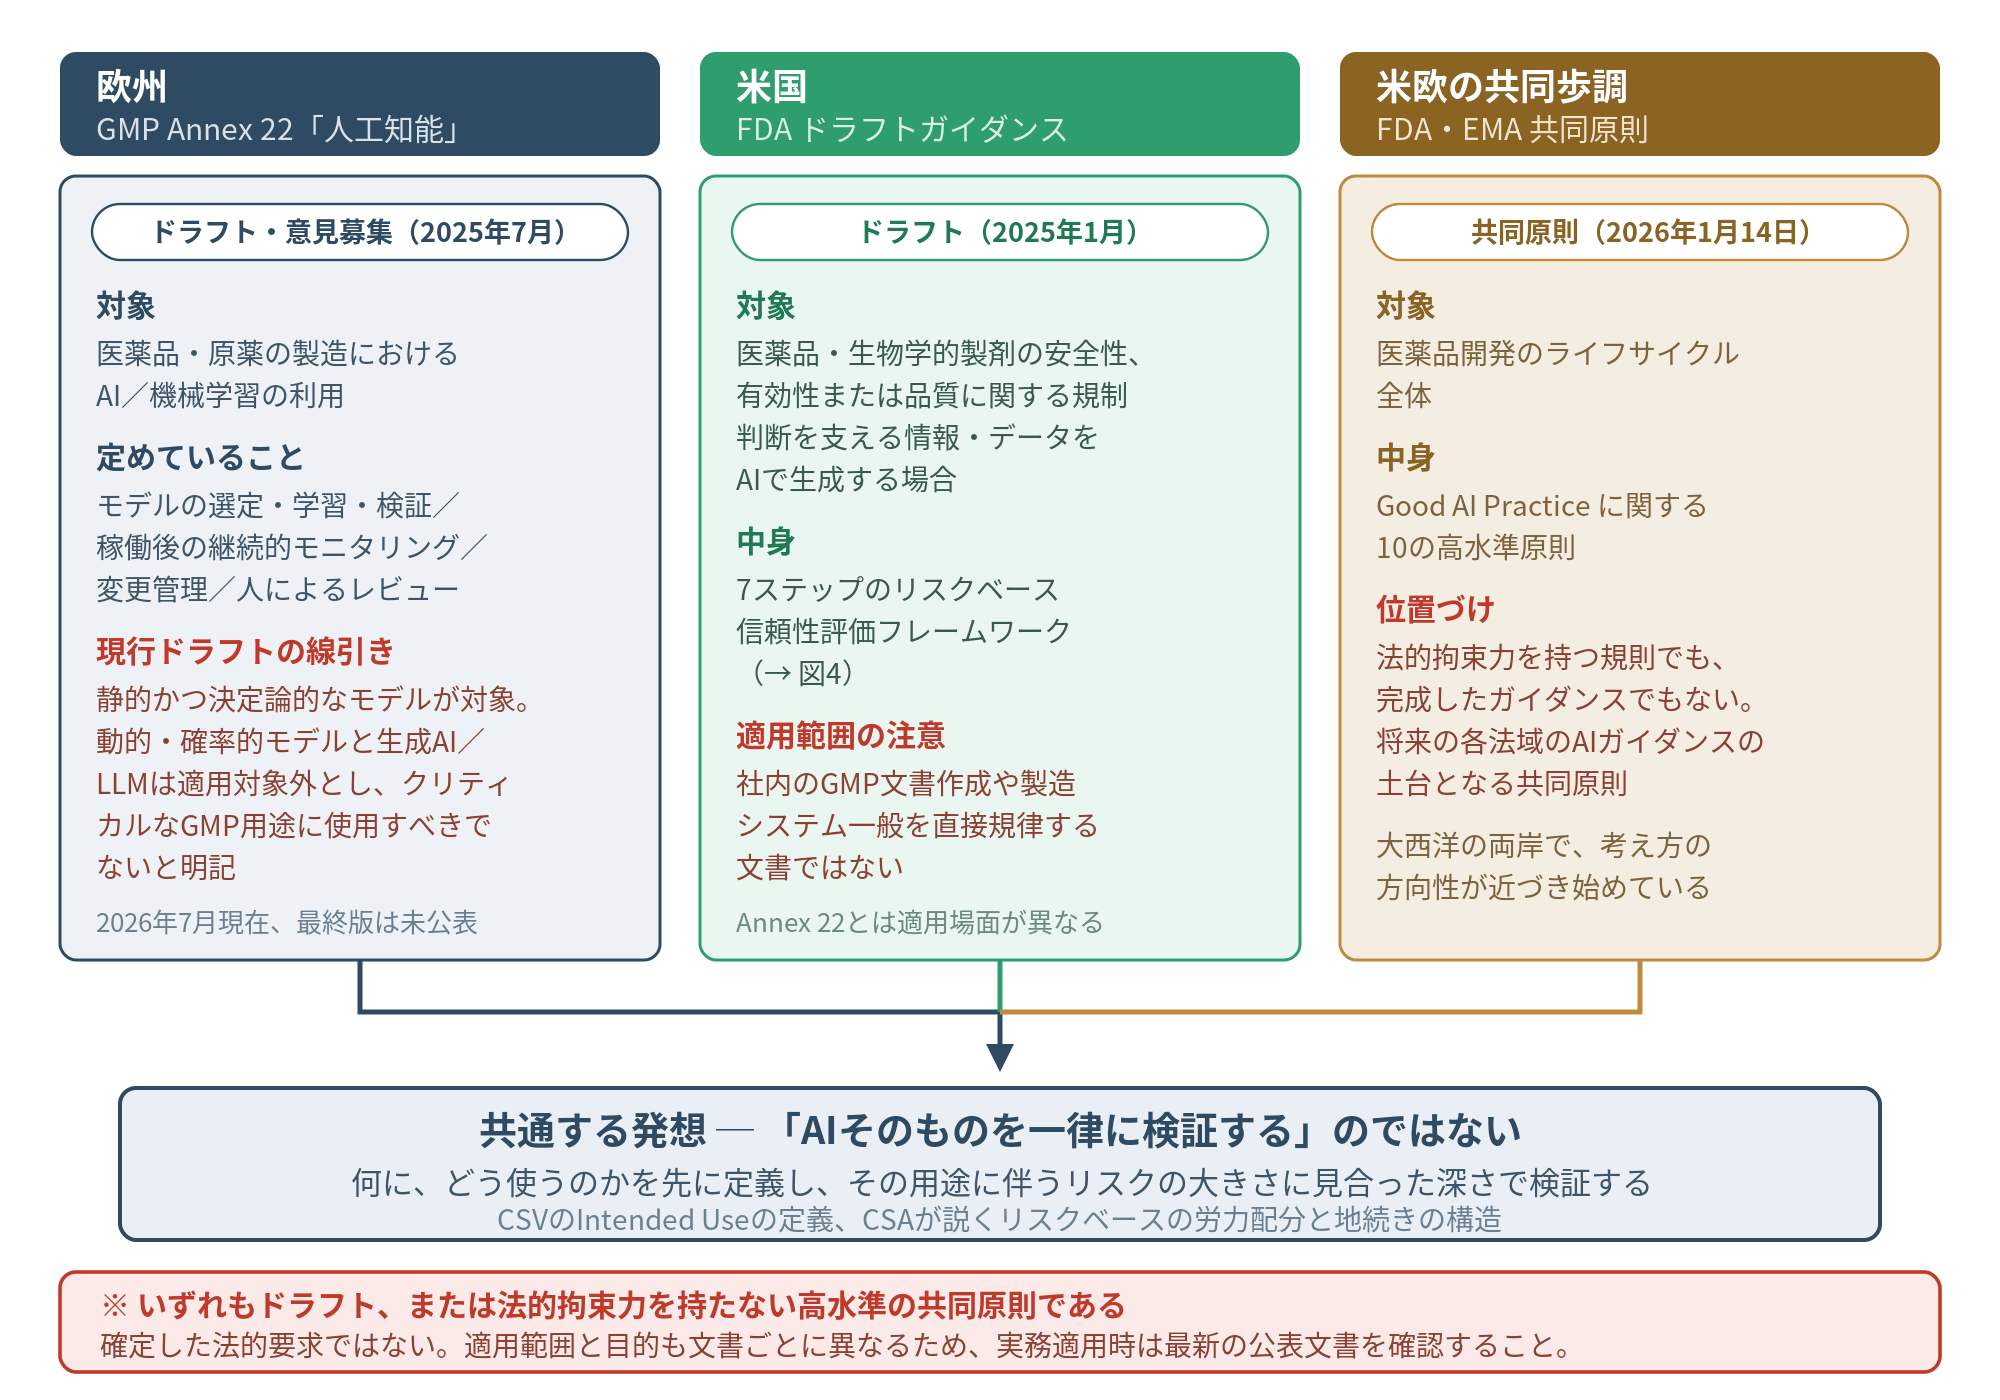
2025年7月、欧州委員会は、EMAのGMDP Inspectors Working GroupがPIC/Sと協力して作成したGMP Annex 22「Artificial Intelligence」案を、Annex 11(コンピュータ化システム)改訂案およびChapter 4(文書化)改訂案とともに意見募集に付した。医薬品・原薬の製造におけるAI/機械学習の利用について、モデルの選定、学習、検証、稼働後の継続的なモニタリング、変更管理、必要に応じた人間によるレビュー手続きまでを定めるものである。特に注目すべきは、モデルの性質に関する線引きである。
現行ドラフトは、静的(static)かつ決定論的(deterministic)なモデルを対象とし、動的・確率的モデルおよび生成AI/LLMは適用対象外としたうえで、クリティカルなGMP用途に使用すべきでないと明記している。ただし、この扱いは意見募集後も検討が続いている。2026年6月30日から7月1日にかけてEMA主催のマルチステークホルダー・ワークショップ(1日目は公開セッション、2日目はAnnex 22起草グループによる非公開レビュー)が開催され、ガードレール等を用いた生成AIのリスク低減策が議論された。2026年7月現在も最終版は公表されておらず、内容が変更される可能性がある。
米国:規制判断を支えるAIのリスクベース信頼性評価
FDAは2025年1月「Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products」のドラフトガイダンスを公表した。ここで提示されたのが、7ステップのリスクベース信頼性評価(credibility assessment)フレームワークである。
FDAドラフトガイダンスが示す7ステップのリスクベース信頼性評価フレームワーク
ステップ/内容
- Step 1/AIモデルで扱うべき「問い(question of interest)」を定義する
- Step 2/その問いに対してAIモデルが果たす役割と範囲(Context of Use:COU)を明確化する
- Step 3/モデルの影響度(model influence)と、誤った判断がもたらす結果(decision consequence)を踏まえてモデルリスクを評価する
- Step 4-6/信頼性評価計画を策定し、実行し、結果を信頼性評価報告書に文書化する
- Step 7/当該COUにおけるモデルの妥当性を判定する
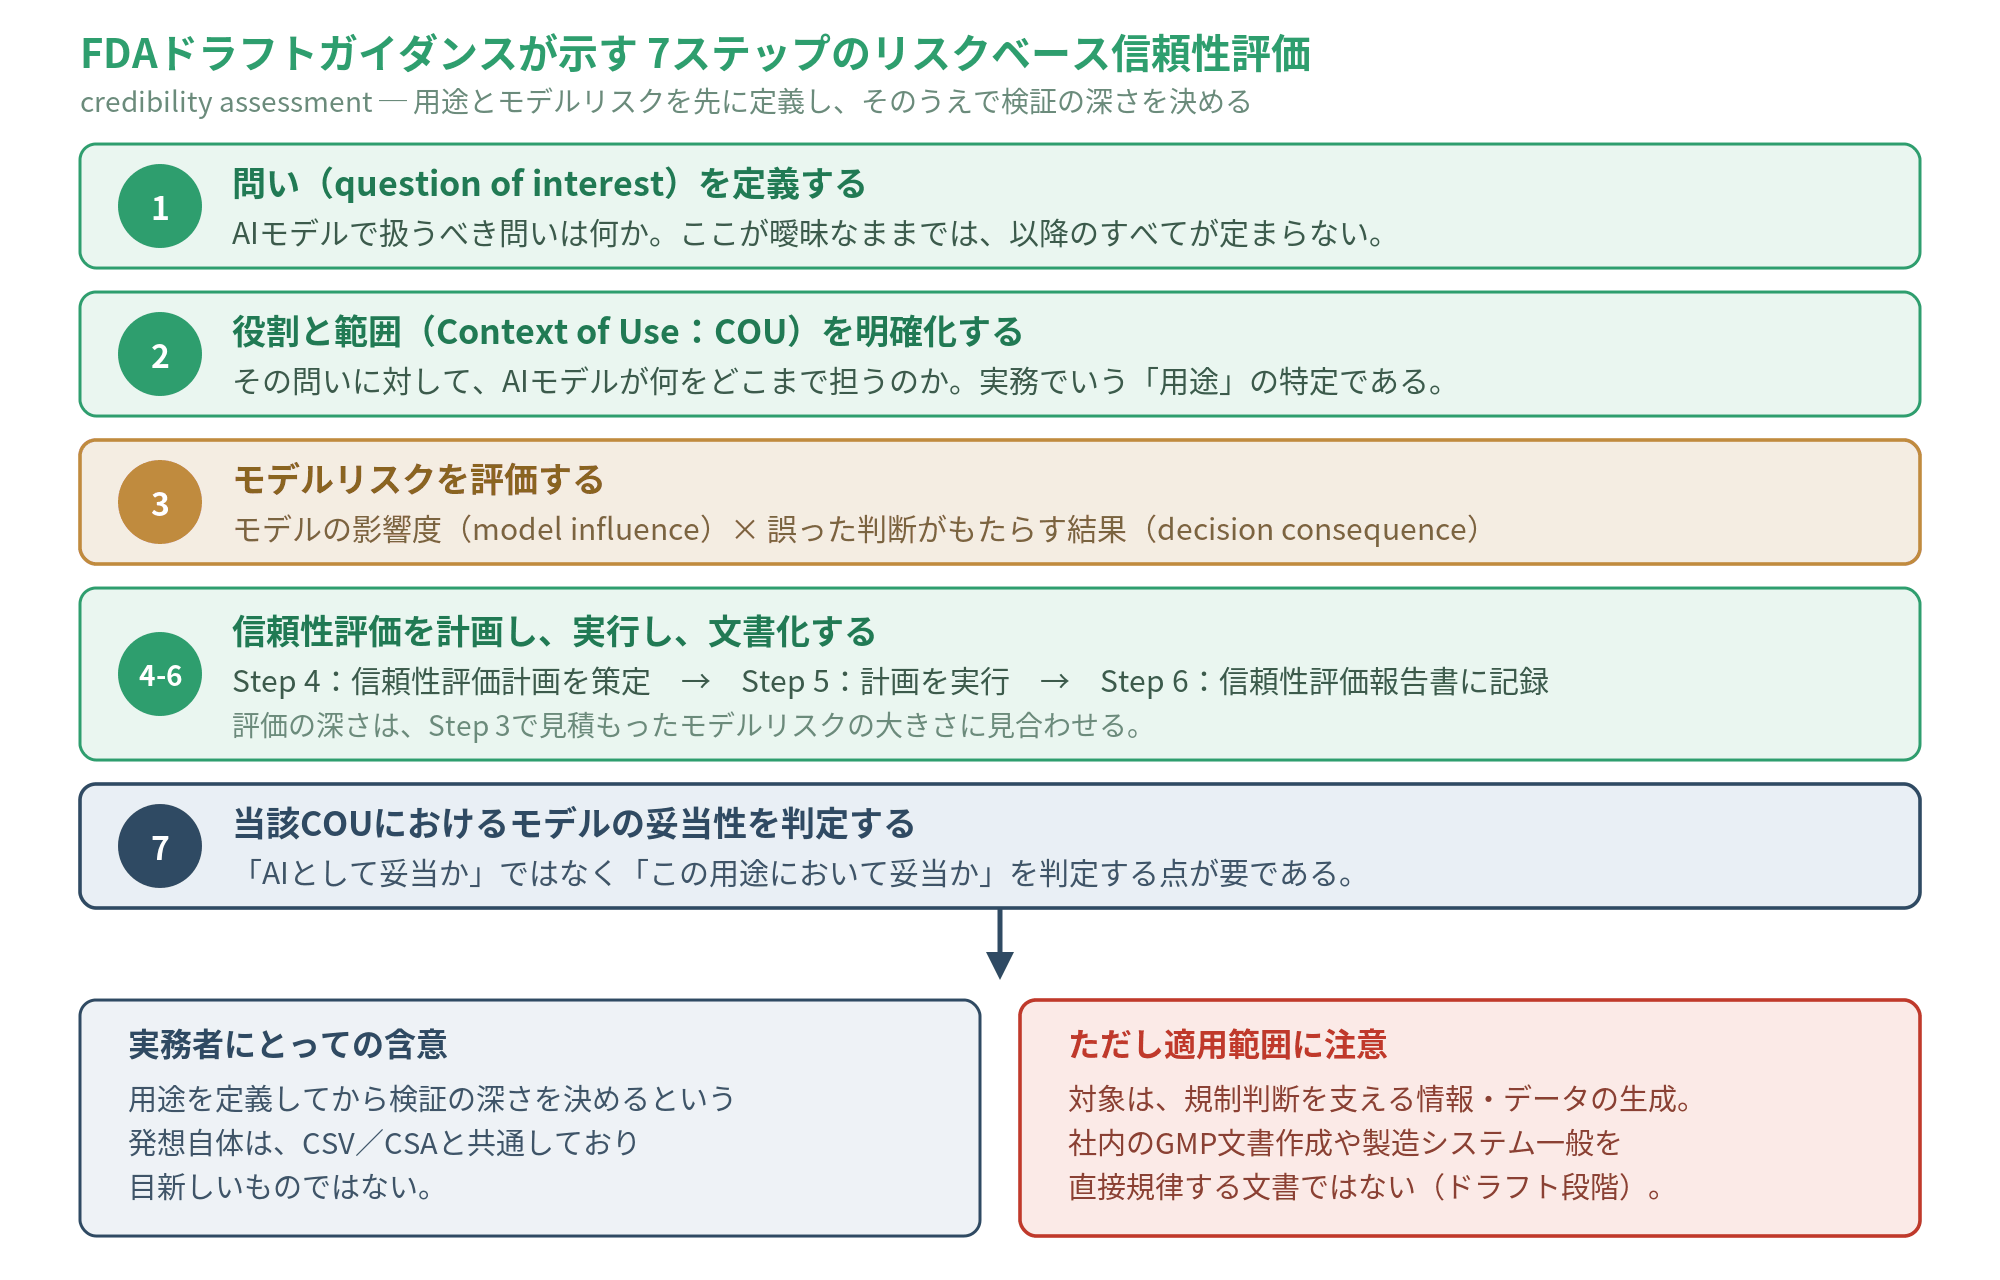
ここで適用範囲に注意が必要である。このFDAドラフトガイダンスは、医薬品・生物学的製剤の安全性、有効性または品質に関する規制判断を支える情報・データをAIで生成する場合を対象とする。社内のGMP文書作成や製造システム一般を直接規律する文書ではない。
GMP製造現場でのAI利用を対象とするAnnex 22とは適用場面が異なる。ただし、用途とモデルリスクを先に定義してから検証の深さを決めるという考え方には、明確な共通性がある。
FDA・EMA共同原則(2026年1月)
2026年1月14日、FDAとEMAは「Guiding Principles of Good AI Practice in Drug Development」を共同公表し、開発ライフサイクル全体を通じた10の高水準原則を示した。これは法的拘束力を持つ規則でも完成したガイダンスでもなく、将来の各法域のAIガイダンスの土台となる共同原則という位置づけである。とはいえ、大西洋の両岸で考え方の方向性が近づき始めていることの意味は小さくない。
共通するのは、CSV/CSAと地続きの発想である
これらの文書を読み解くと、根底にある発想は一貫している。すなわちーー
当局に共通する発想
「AIそのものを一律に検証する」のではない。「何に、どう使うのか」を先に定義し、その用途に伴うリスクの大きさに見合った深さでモデルを検証する。
根底には、CSVにおけるIntended Use(意図する使用)の定義や、CSA(Computer Software Assurance)が説くリスクベースの労力配分と共通する構造がある。ただし、各文書の適用範囲と目的は同一ではない。FDAのCSAガイダンスは、医療機器の製造・品質マネジメントシステムで使用されるソフトウェアの保証活動を対象とし、FDAのAIドラフトガイダンスは規制判断を支えるデータ生成を対象とする。
それでも実務者にとっての含意は明快である。根底の発想(Intended Useの定義、リスクに応じた検証の深さ)は目新しいものではない。ただし、生成AI/LLMの扱いや信頼性評価フレームワークなど、AI特有の新しい線引きも導入されている点には注意が必要である。我々がすでに持っている道具立てを土台に、AI固有の論点を組み込んでいく必要がある。
ALCOA+の観点から見た「AIが手伝った文書」
実務でより身近な論点は、AIに手伝わせて作成した文書の扱いである。ALCOA+のうち、特に関係する論点を挙げる。
- Attributable(帰属性)
その記述は誰の判断によるものか。AIは責任主体にはなれない。利用者、文書作成者、レビュー者、承認者の役割を定め、最終的な内容の正確性と妥当性について誰が責任を負うかを、手順書上で明確にする必要がある。「AIが出力した」ことは、記録の作成者を免責しない。 - Accurate(正確性)
生成AIは、もっともらしい誤り(ハルシネーション)を出力しうる。規制文書における事実誤認は、レビュー・承認の過程で検出されなければ、査察指摘につながるリスクを高める。 - Complete / Contemporaneous / Enduring / Available(完全性・同時性・永続性・可用性)
AIとのやり取りのうち、何をGxP関連記録として残すべきか。用途とリスクに応じて、プロンプト、出力、モデルの識別情報、レビュー結果、採否と修正履歴の保存範囲を定める必要がある。そのうえで、必要な生成情報とレビュー結果を生成・判断の時点で記録し、定めた保存期間を通じて利用可能な状態に保つ。
ここで用語を一つ整理しておきたい。監査証跡とは一般に、誰が、何を、いつ、必要に応じてなぜ変更したかをシステムが自動記録するメタデータである。プロンプトと出力そのものは、用途によってGxP関連記録、原データ、補助記録、あるいは保存不要な一時データとなり得るが、当然に「監査証跡」になるわけではない。現行のAnnex 22ドラフトやFDA・EMA共同原則も、あらゆるプロンプトの一律保存までは明示していない。
Part 11 / Annex 11 をどう考えるか
AIの出力を補助的なドラフトとして用い、正式なGxP記録の作成・レビュー・承認を管理されたシステム上で人が行う構成は、AIの影響とリスクを限定する有効な方策になり得る。ただし「ドラフト」と呼ぶだけでPart 11/Annex 11の考慮対象外になるわけではない。Part 11は、predicate ruleで要求される電子記録を作成、変更、維持、保存、検索または送信する場合などに適用される。
FDAは、規制上保存が不要な電子記録や規制活動で依拠しない作業物はPart 11記録に当たらない場合があるとしつつ、実際の業務でその電子記録に依拠しているかを重視している。Annex 11は、GMP活動で使用されるコンピュータ化システムを対象とし、意図する使用、患者安全、製品品質、データインテグリティへの影響に基づくリスク評価を求める。最終保存先がバリデート済みであることや、人が後でレビューすることだけを理由に、上流のAIツールが自動的に対象外になるとはいえない。
したがって評価すべきは、次の三点である。AIの出力がGxP上の判断にどの程度利用されるか。保存対象となるか。患者安全・製品品質・データインテグリティに影響するか。これを用途ごとに評価する。
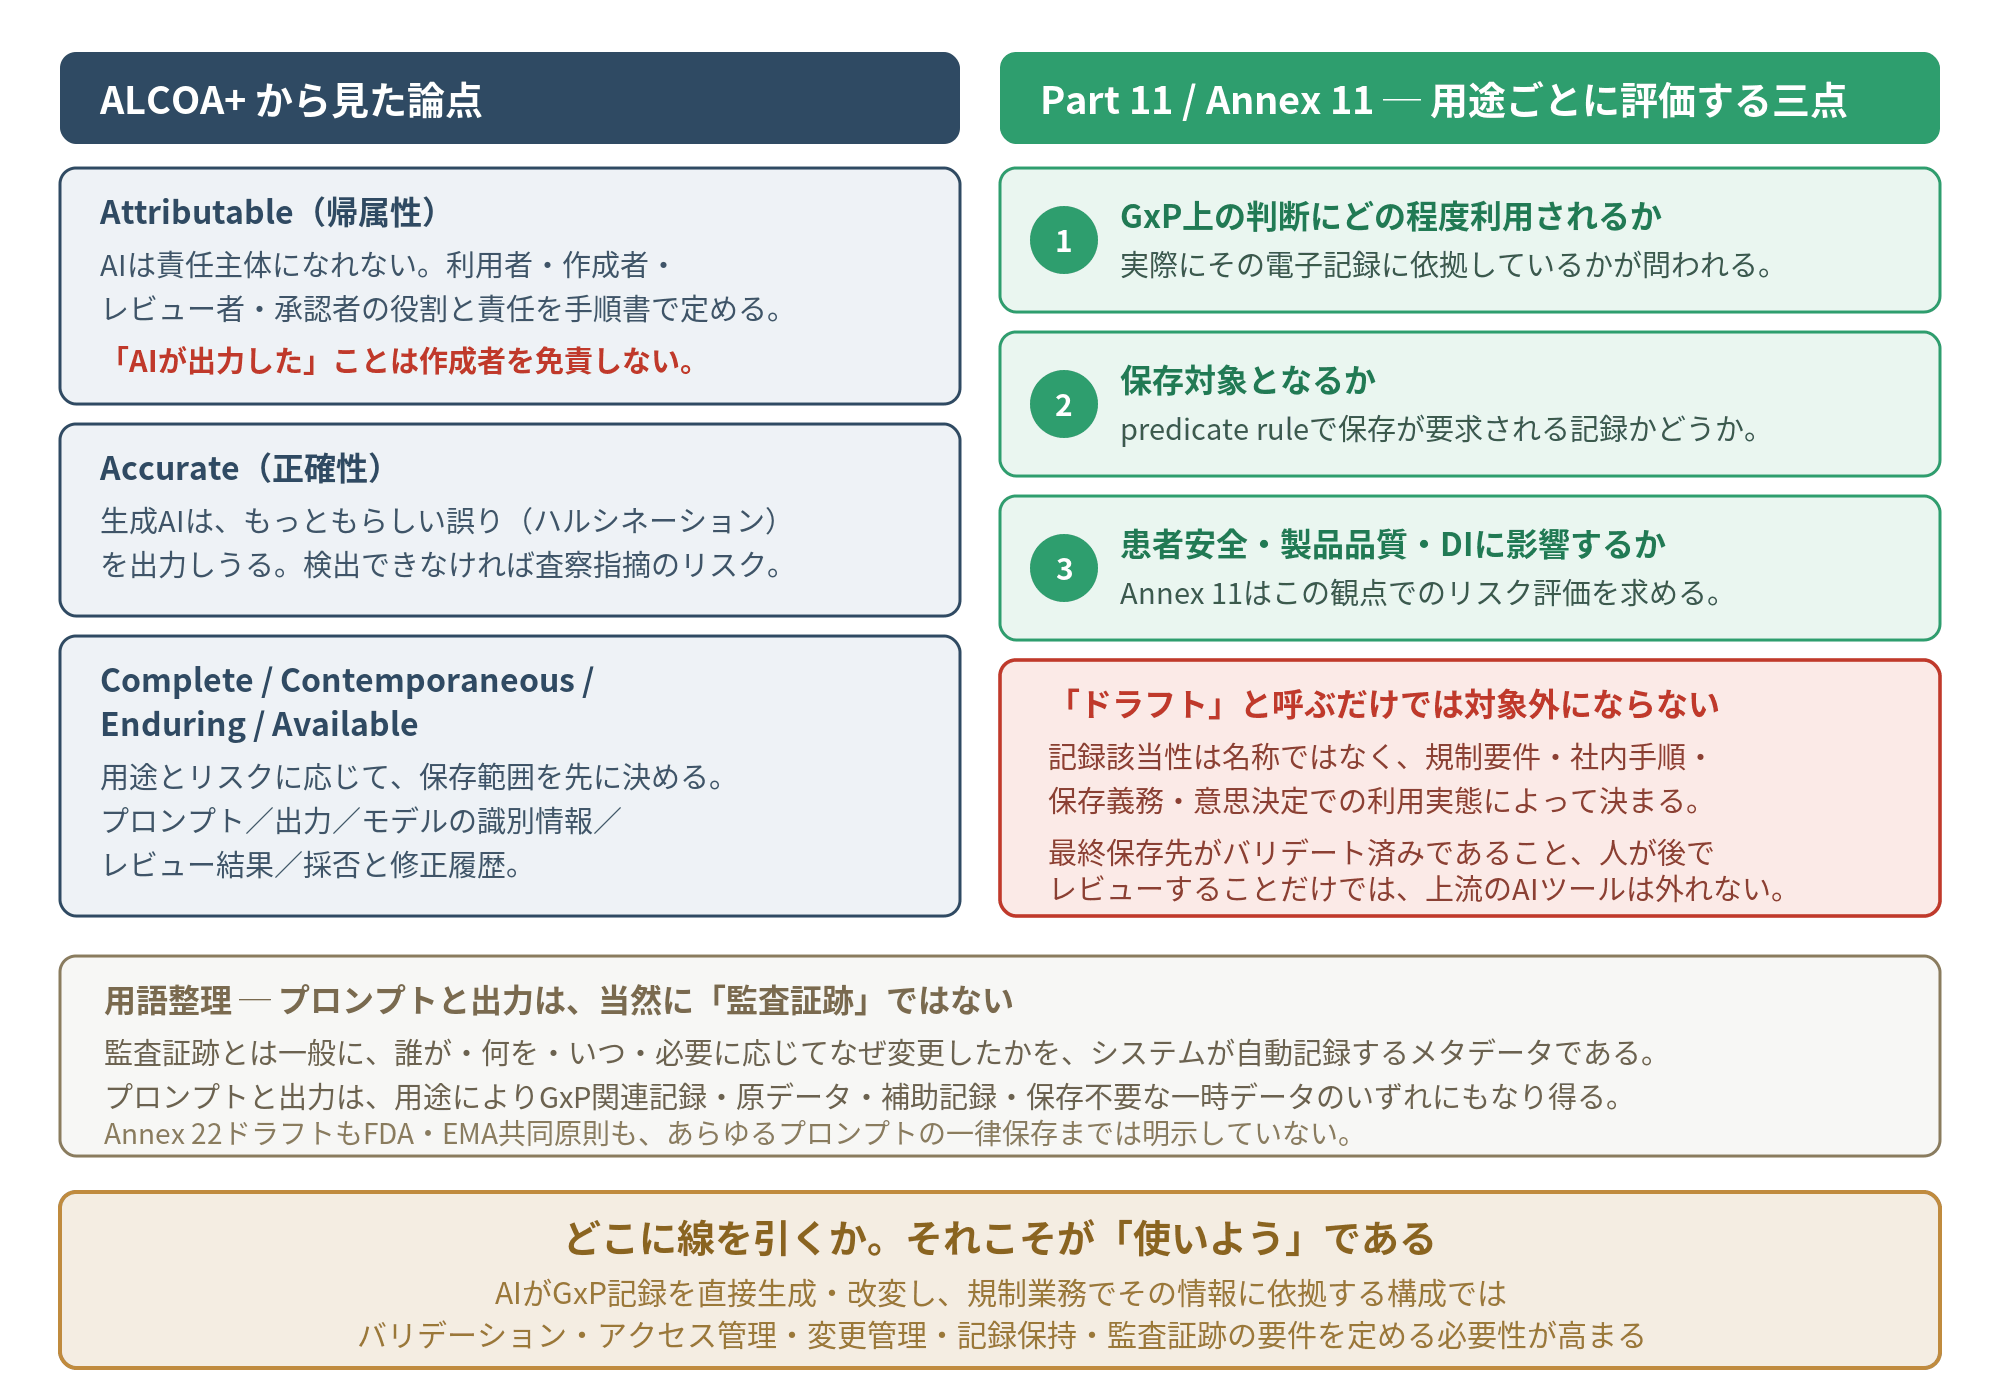
逆に、AIがGxP記録を直接生成・改変し、規制業務でその情報に依拠する構成では、AI機能、インターフェース、データフローをリスク評価に含め、必要なバリデーション、アクセス管理、変更管理、記録保持および監査証跡の要件を定める必要性が高まる。どこに線を引くか。それこそが「使いよう」である。
明日から使える、ハサミの持ち方
1.用途(Context of Use)を先に書く。
「AIを導入する」ではなく「SOP改訂時の新旧対照表のドラフト作成に使う」というレベルまで具体化する。用途が決まれば、リスクの大きさも、必要な検証の深さも、自ずと決まる。
2.プロンプトを簡易な要求定義だと思って書く。
目的・対象読者・必須要素・構成・制約条件・禁止事項。この6項目を書くだけで、出力の質は大きく変わる。
宮古島の星空と同じである。3.出力は原則として補助的な一次案に位置づけ、正式記録への採用は人が判断する。
ただし、記録該当性は名称ではなく、規制要件、社内手順、保存義務、意思決定での利用実態によって決まる。
「ドラフトだから記録ではない」と自称して済む話ではない。人間のレビューと承認を挟み、その判断の痕跡を残す。これらの原則やドラフトガイダンスが共通して重視しているのは、用途とリスクを明確にし、必要な管理策を講じ、人間の責任ある関与と判断を記録することである。ただし、Annex 22ドラフトのように、特定のモデル種別・用途について使用すべきでないとする領域も存在する。
宮古島の天の川は、これまで私のファインダーの中にしか存在しなかった。それがAIによって言葉になり、視覚障害のある方にも届く可能性が生まれた。道具が良ければ、届く範囲は広がる。
だが、あの描写が優れていたのは、AIが賢かったからだけではない。「誰に、何を、どう伝えたいのか」を先に決めていたからである。用途を定めず刃物を振り回せば、切れ味が良いぶん危険なだけである。AIとハサミは使いようである。
- 欧州委員会:EudraLex Volume 4 Chapter 4、Annex 11、Annex 22 意見募集
- 欧州委員会:Annex 22「Artificial Intelligence」ドラフト原文(PDF)
- 欧州委員会:Annex 11 改訂ドラフト原文(PDF)
- EMA:Annex 22 マルチステークホルダー・ワークショップ(2026年6月30日ー7月1日)
- FDA:Considerations for the Use of AI to Support Regulatory Decision-Making for Drug and Biological Products(Draft, 2025年1月)
- FDA:Guiding Principles of Good AI Practice in Drug Development(2026年1月14日)
- EMA:EMA and FDA set common principles for AI in medicine development
- FDA:Part 11, Electronic Records; Electronic Signatures ー Scope and Application
- FDA:Computer Software Assurance for Production and Quality Manag
※ Annex 22 および Annex 11 改訂案はいずれもドラフト段階であり、最終版で内容が変更される可能性がある。また、FDA・EMA共同原則は法的拘束力を持つ規則ではない。実務適用にあたっては最新の公表文書を確認されたい。
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。