
省令に「承認事項を守れ」と書かれてしまった日
2021年改正GMP省令
医薬品は、国の承認を受けた製造方法のとおりに作る。これは製薬業界の大前提であり、わざわざ書くまでもない当たり前のはずである。ところが2021年の改正GMP省令には「承認事項の遵守」という条文が新たに加わった。
当たり前のことを、なぜ条文にしなければならなかったのか。本稿ではその背景を解説する。
承認書は「作り方の約束」である
医薬品を市場に出すには、品目ごとに国の製造販売承認を受けなければならない。承認の申請書には、成分や分量、製造方法、規格及び試験方法などが書かれ、審査を経て承認される。承認を受けた内容は、いわば国と患者に対する「この方法で作る」という約束である。
有効性と安全性は、その作り方で作った製品について確認されている。筆者が講演で「承認を得た方法から絶対に逸脱してはいけない」と繰り返すのは、勝手に作り方を変えれば品質の前提が崩れるからである。承認書に書かれる製造方法は、原料の仕込み量や工程の条件など、細部にまで及ぶ。
承認どおりに作るとは、大まかな流れを守ることではなく、書かれた条件を一つひとつ守ることを意味する。どこまでが承認を要する変更で、どこからが軽微な変更かの判断も、製造販売業者と製造所が共有しておく必要がある。製造方法を変えたいときは、変更の内容に応じて、承認事項の一部変更の承認を受けるか、軽微な変更として届け出る必要がある。一部変更の承認は、業界では「一変(いっぺん)」と呼ばれる。
2021年、第3条の2が新設された
GMP省令(医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令)の改正は、2021年(令和3年)4月28日に公布され、同年8月1日に施行された。総則に新設されたのが、第3条の2「承認事項の遵守」である。
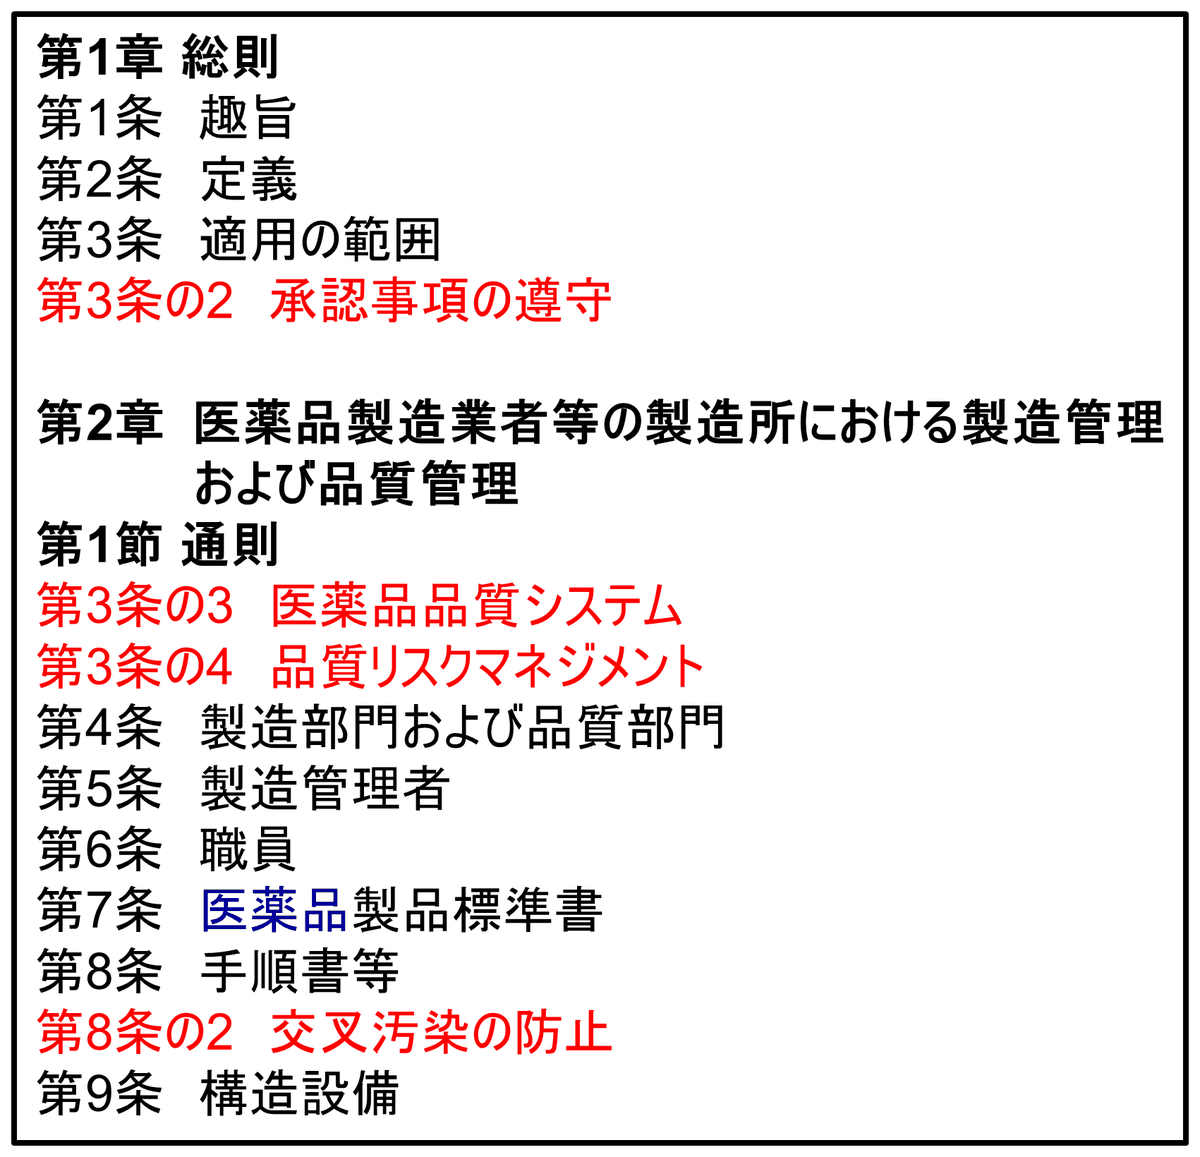
条文の骨子は、製造業者などは承認を受けた事項に従って製品を製造しなければならない、というものである。軽微な変更については、届出が行われるまでの間は例外とされている。厚生労働省の施行通知は、承認事項には成分及び分量、製造方法、規格及び試験方法などが含まれると説明している。
承認事項と異なる製造は、薬機法第56条(販売や製造などの禁止)に抵触しうることも示した。注目したいのは、この義務が製造所の製造業者に直接課された点である。承認の申請や変更の手続きを行うのは、自社の責任で医薬品を市場に出す製造販売業者である。
しかし実際に作るのは製造業者である。PMDA(医薬品医療機器総合機構)の講演資料も、手続きの主体は製造販売業者だとしたうえで、製造業者の関与が不可欠だと強調している。製造業者自身が最新の承認事項を把握し、医薬品製品標準書(製品ごとの製造方法や規格をまとめた文書)などに正しく反映する。
製造方法や試験方法を変えるときは、承認事項への影響を評価し、製造販売業者に連絡するということである。同じ改正で、変更の管理(第14条)と逸脱の管理(第15条)も強化された。
背景にあった不正製造の発覚
なぜこの条文が必要になったのか。PMDAの資料は、背景として、国内の血液製剤メーカーによる不正製造問題(2015年)と、その後の一斉点検を挙げている。この血液製剤メーカーが、一般財団法人化学及血清療法研究所(化血研)である。
承認書と異なる方法で約40年にわたり製造し、発覚を防ぐために虚偽の製造記録まで作っていた。厚生労働省は2016年1月、110日間の業務停止を命じた。その後、製造販売承認書と製造実態の相違について一斉点検が行われ、2016年6月、厚生労働大臣が承認した医薬品の約7割で何らかの相違があったと公表された。
改正の準備が進んでいた時期にも、問題は続いた。富山県は2021年3月、日医工に対し、承認書と異なる方法で製造した医薬品を製造販売したことなどを理由に業務停止を命じた。福井県も同年2月、睡眠導入剤成分の混入事件を起こした小林化工に、116日間の業務停止を命じている。
同社でも、承認されていない手順で製造が行われていた。改正省令の案は2020年11月から意見募集にかけられていた。したがって、日医工や小林化工の事件がこの条文を生んだわけではない。しかし、条文の必要性を裏付ける形になったことは確かである。
「承認どおり」が崩れていく道筋
承認どおりに作るという当たり前が、なぜ守られなくなるのか。筆者は、多くの場合、最初から悪意があるわけではないと見ている。例えば、承認された条件では収率が上がらない、試験結果がばらつく、といった現場の悩みがある。
品質には影響しないはずだと考えて条件を少し変え、変更の手続きを取らないまま何年も続けてしまう。やがて担当者が入れ替わると、承認書と実際の作業が違うことを知る人もいなくなる。承認書と手順書を照らし合わせる仕組みがなければ、相違は表に出ない。
筆者は講演で、結果が同じならよいだろうという近道や省略が事故につながると繰り返し話している。化血研のように、隠すための記録を作るところまで進めば、もはや組織ぐるみの不正である。しかし、その入口には「少しくらいなら」という近道があることが多い。
第3条の2は、こうした相違を現場任せにせず、製造業者が組織として承認事項を管理することを求めた条文と読むことができる。もちろん製造販売業者の側にも、製造所の変更情報を確実に受け取り、必要な薬事手続きにつなげる責任がある。承認事項の遵守は、製造所と製造販売業者の共同作業なのである。
同時に入った「品質システム」の考え方
2021年の改正のもう一つの柱は、国際整合である。施行通知は、各国のGMP査察当局の協力の枠組みであるPIC/SのGMPガイドラインとの整合を挙げている。第3条の3では、医薬品品質システムが導入された。
製造業者などは、品質方針を文書で定め、品質目標を設定させ、必要な資源を配分し、定期的にシステムを照査しなければならない。通知は、法人の代表者を含む、薬事に関する業務に責任を持つ役員の関与を求めている。第3条の4では、品質リスクマネジメントも規定された。
筆者は、承認事項の遵守と品質システムが同じ改正で入ったことに意味があると考える。不正は、経営が品質に資源を割かず「承認どおりに作れない」という声が上に届かない組織で起きやすいからである。製薬企業に装置やソフトウェアを納める企業にも関係がある。
装置の仕様変更が、承認書に書かれた製造条件に影響することもありうる。変更を事前に顧客へ知らせることが、顧客の承認事項の遵守を支えることになる。
まとめ
- 2021年4月28日公布、8月1日施行の改正GMP省令で、第3条の2「承認事項の遵守」が新設された
- 背景には、2015年に発覚した化血研の不正製造と、承認書と製造実態の一斉点検の結果がある
- 同じ改正で、医薬品品質システムや品質リスクマネジメントも省令に盛り込まれた
当たり前のことが条文になったのは、業界にとって誇れる話ではない。だからこそ、条文があるから守るのではなく、患者との約束だから守るという原点を忘れないようにしたい。
この分野の解説動画
この記事は参考になりましたか?



この記事へのコメントはありません。