









Specification Developer と Contract Manufacturer とは
「うちは設計だけ」「うちは作るだけ」でも登録義務がある
FDAの施設登録(Establishment Registration)を行う際、必ず選択しなければならない項目に「Establishment Type(施設区分)」がある。これは、その施設が医療機器のライフサイクルの中でどのような役割を担っているかを申告するものである。区分の選択を誤ると、負うべき責任の範囲や査察の対象範囲が実態とずれてしまう。今回は、日本企業が最も関わることの多いSpecification DeveloperとContract Manufacturerを中心に解説する。
主な施設区分
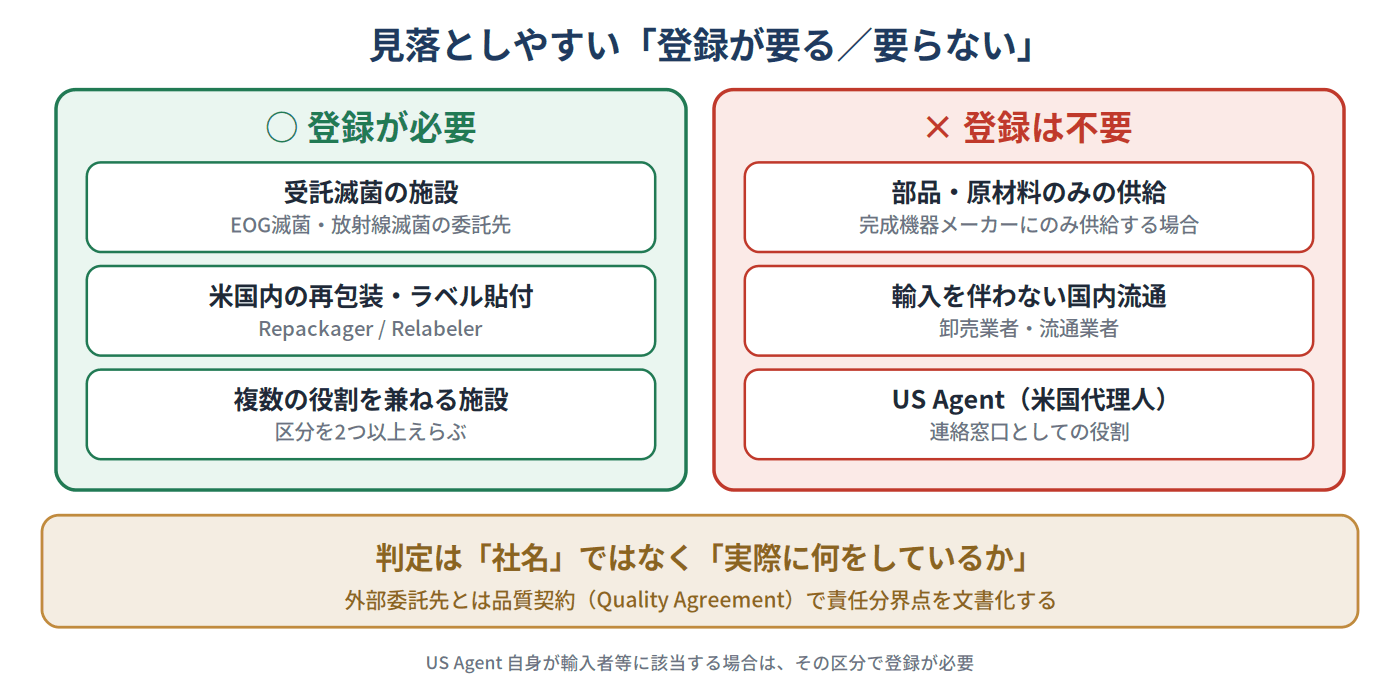
FDAが定める代表的な施設区分は以下のとおりである。いずれも米国内での商業的流通(commercial distribution)を目的とする場合の区分であり、完成医療機器の製造業者にのみ供給される部品・原材料の製造にとどまる施設は、登録・品目登録の対象外となる。
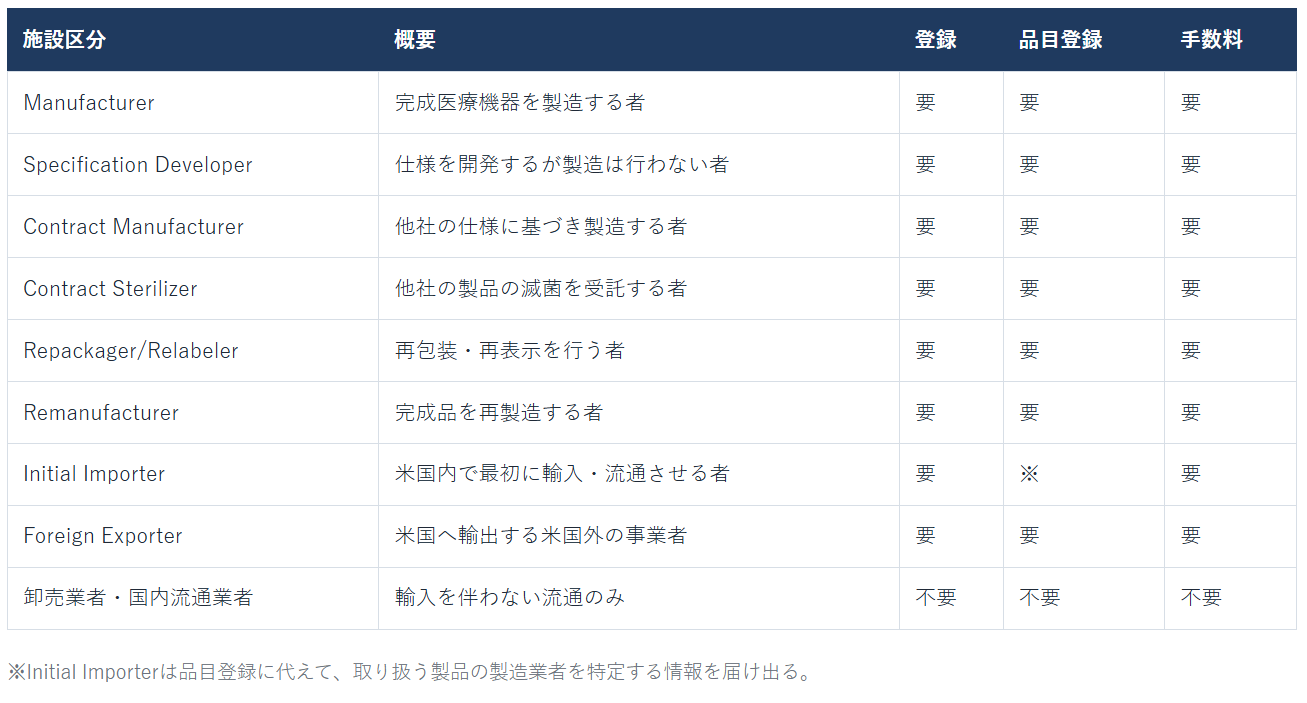
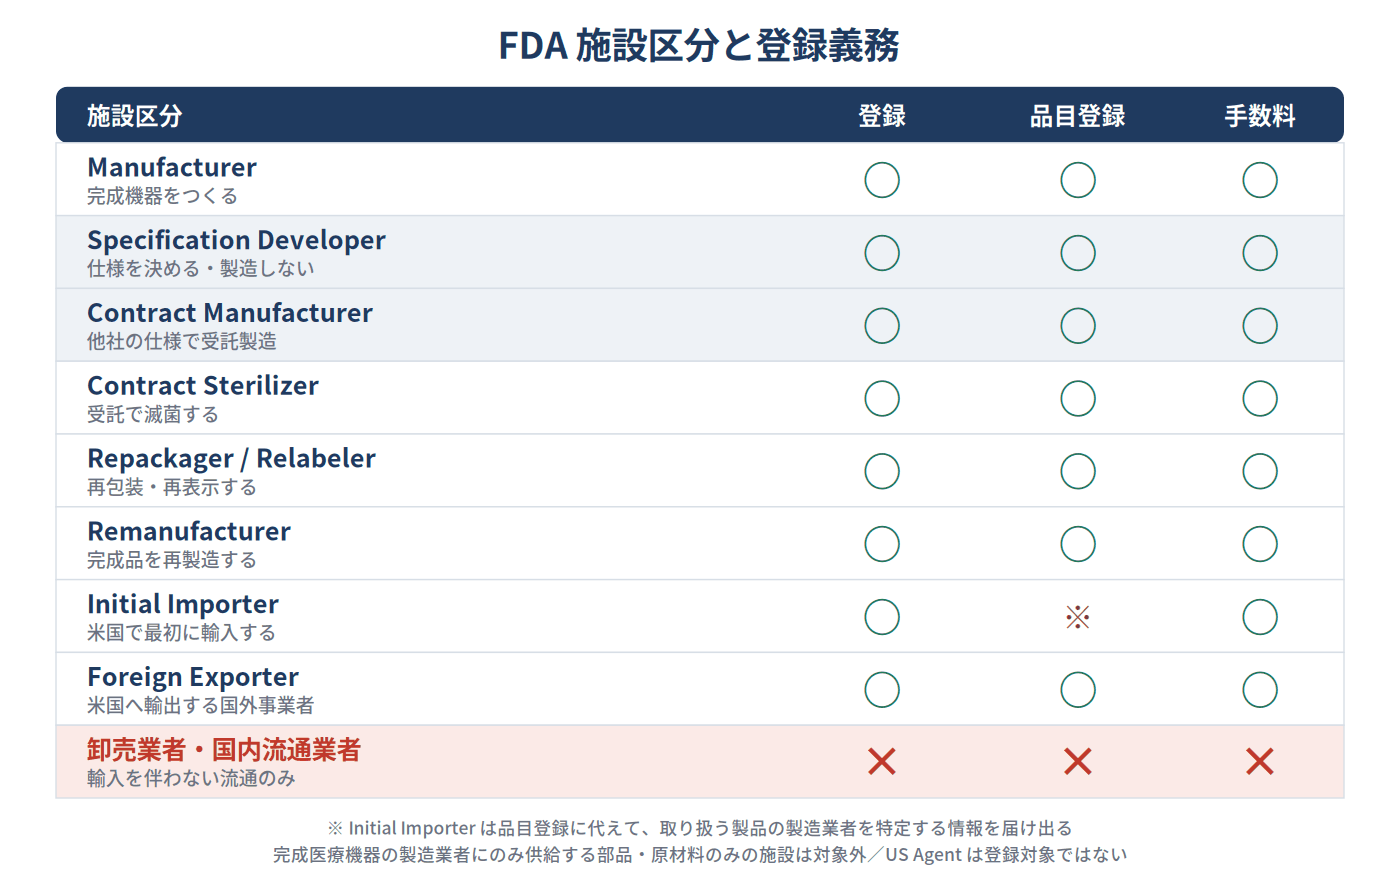
なお、外国施設が指名するUS Agent(米国代理人)は連絡窓口としての役割であり、US Agent自体は施設登録の対象ではない(別途、自らが輸入者等に該当する場合を除く)。
Specification Developerとは
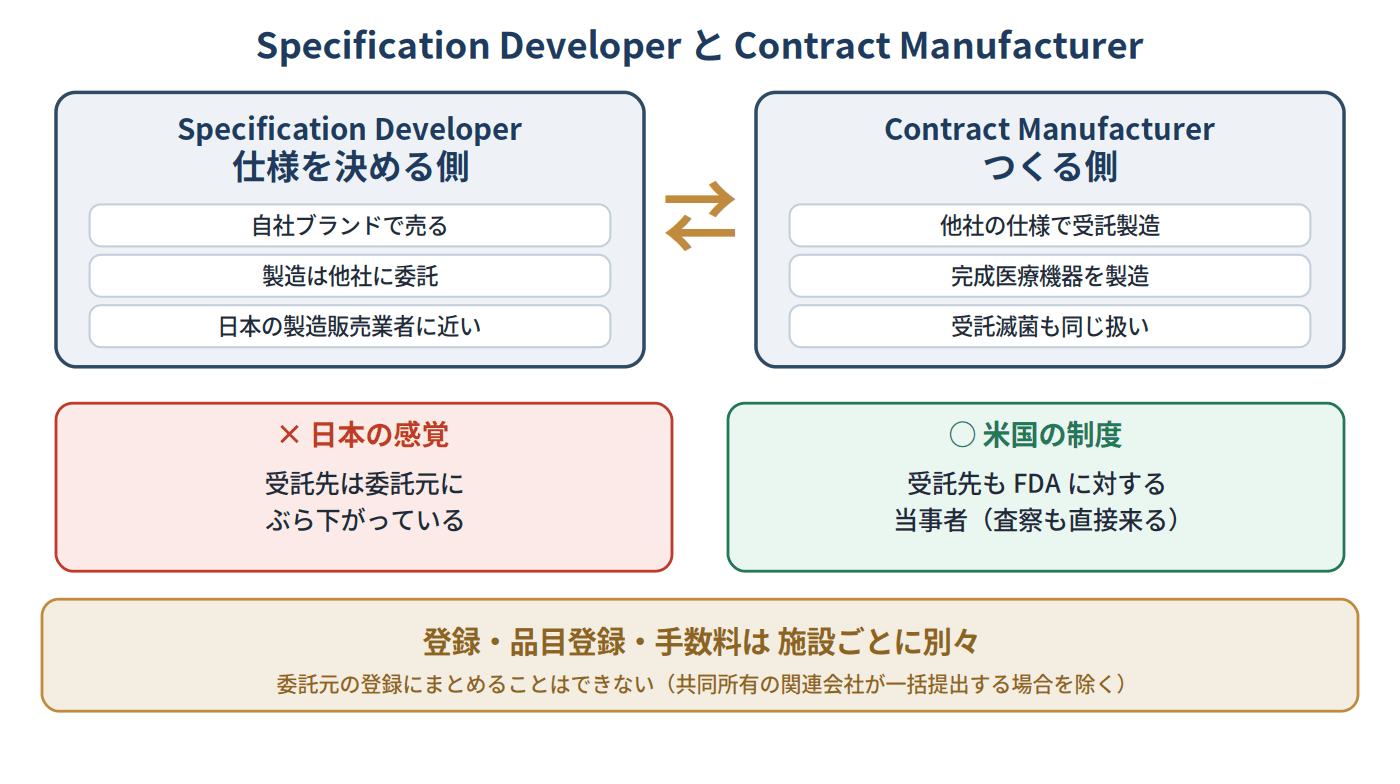
FDAの定義では、自らは製造を行わず、自社の名称で流通する医療機器の仕様を開発する者を指す。他社に製造を委託し、自社ブランドで販売するファブレスメーカーや、OEM発注元がこれに該当する。日本の「製造販売業者」に感覚として近い立場である。
製造設備を持たないからといって責任が軽いわけではない。むしろ逆で、製品を自社の名において市場に出す以上、Specification Developerは以下の責任を負う。
- 品質マネジメントシステム規則(QMSR)の適用。2026年2月に発効したQMSRでは、従来の「設計管理」に相当する要求は「設計・開発」として整理され、クラスII・クラスIIIおよび同規則に列挙された一部のクラスI機器に適用される
- 苦情処理およびMDR(不具合報告)の実施
- 修正・回収(Correction and Removal)の判断と報告。健康上のリスクを低減する目的等で修正・回収を行った場合は、10営業日以内にFDAへ報告する
- UDI(機器固有識別子)の付番とGUDIDへの登録。自社名でラベルを付す「labeler」に該当する場合の責任であり、輸出専用機器など一部には免除規定もある
- 表示(ラベリング)の適法性の確保。なお広告については、FDAが直接規制するのはrestricted deviceの広告であり、それ以外の医療機器広告は主にFTCの管轄となる
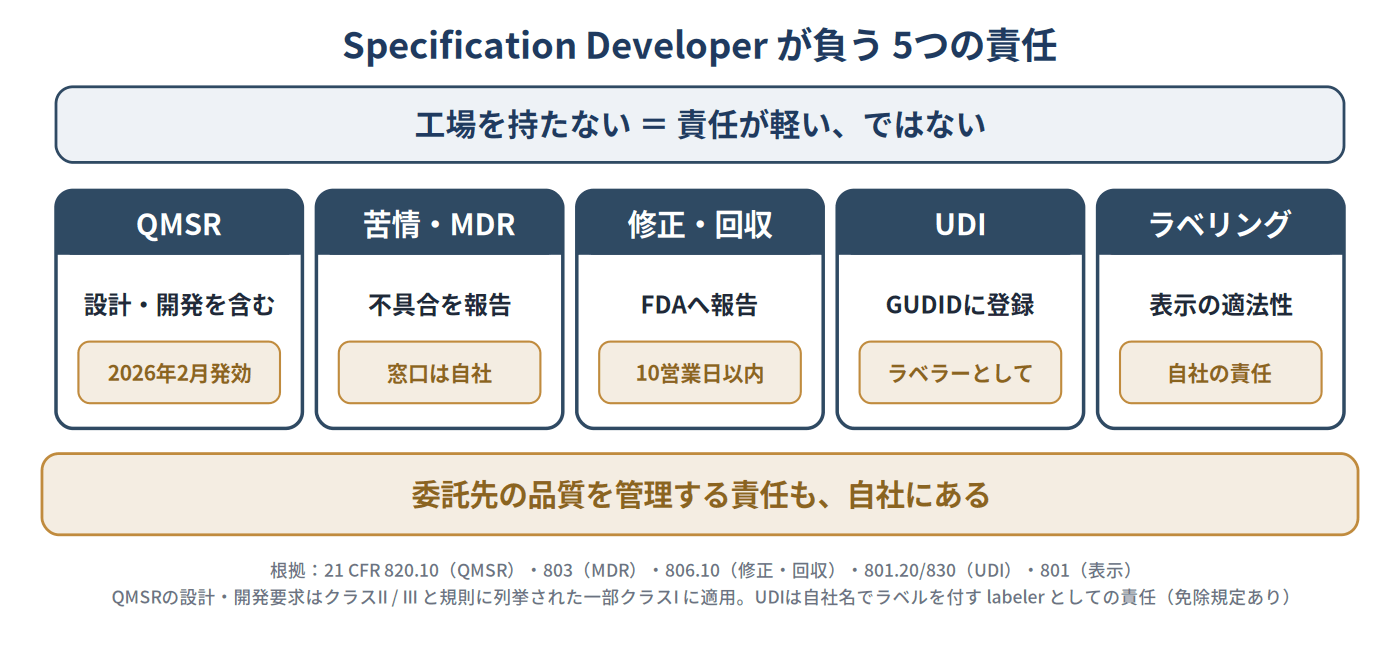
「製造は委託先の仕事だから」という考え方は通用しない。委託先の品質を管理する責任も、Specification Developer側にある。
Contract Manufacturerとは
他社が定めた仕様に基づいて完成医療機器(finished device)を製造する者を指す。いわゆるOEM受託先である。商業的流通のために包装・表示されるアクセサリーや部品を製造する施設も登録・品目登録の対象となるが、完成機器の製造業者にのみ供給される部品の製造にとどまる施設は対象外である。
ここで最も重要なポイントを述べる。Contract Manufacturerは、委託元とは別に、自ら独立して施設登録・品目登録・手数料支払いの義務を負う。委託元が自社の登録に含める形で代行することはできず、委託元の登録の「傘下」に入る形にもならない。
ただし、親会社・子会社・関連会社の関係にあり共同所有・支配下にある施設については、いずれか一社が各施設分の登録情報をまとめて提出できる。手数料も施設ごとに発生する。これは日本の制度感覚と大きく異なる部分である。
日本では、製造販売業者が承認書に製造所を記載する形で製造委託先を管理するため「受託先は委託元にぶら下がっている」というイメージを持ちやすい。しかし米国では、受託製造業者もFDAに対する当事者なのである。当然、FDAの査察も受託先に直接入る。
具体例で整理してみる
日本のA社が設計・仕様決定を行い、同じく日本のB社が受託製造し、米国のC社が輸入して流通させる、という体制を考えてみよう。
- A社 … Specification Developerとして登録(自ら米国へ輸出する、または輸出のために提供する場合に限り、Foreign Exporterも併せて申告する)
- B社 … Contract Manufacturerとして登録(米国への輸出を自ら行う場合はForeign Exporterも併記する。なお複数の区分を申告しても、年間施設登録手数料は一施設につき1件である)
- C社 … Initial Importerとして登録
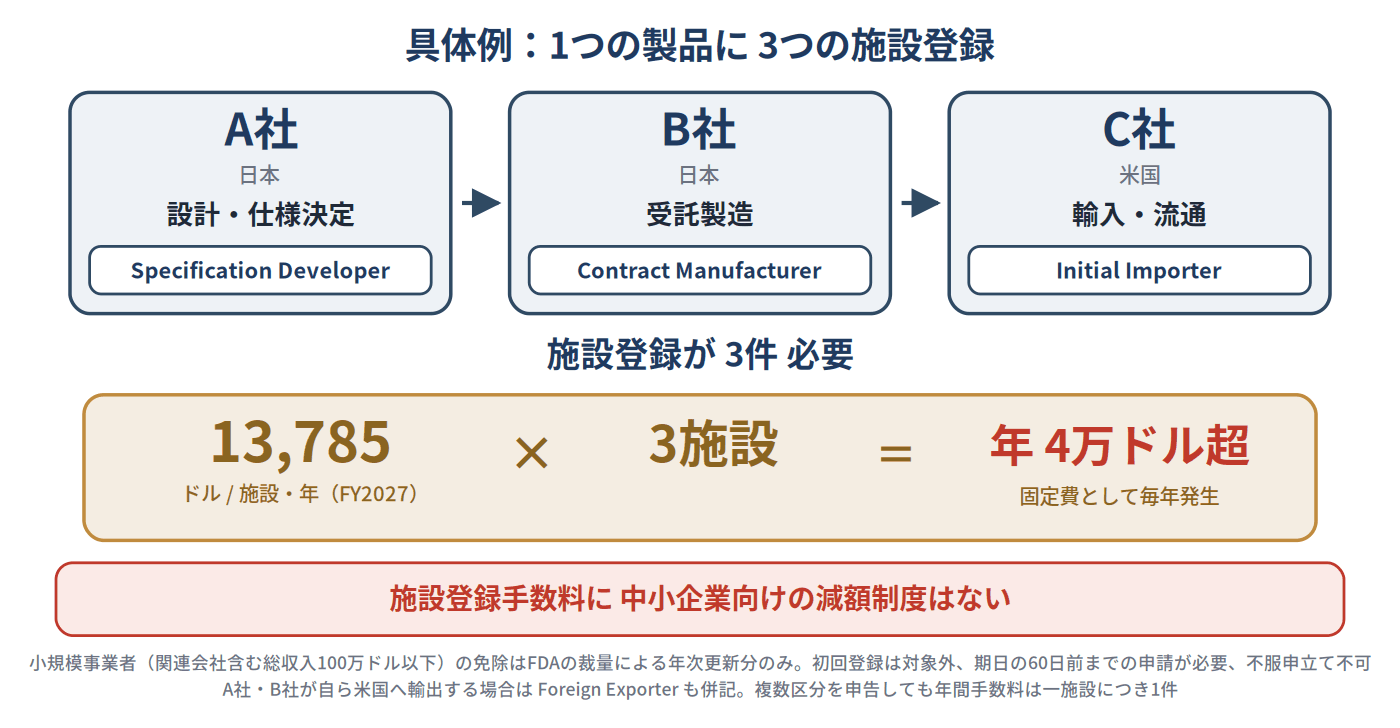
つまり、この一つの製品を米国で販売するために、三つの施設登録が必要となる。年間登録手数料はFY2027(2026年10月〜2027年9月)で一施設あたり13,785米ドルであるから、三施設であれば単純計算で年間4万米ドルを超える固定費が発生する。しかも施設登録手数料には、510(k)申請手数料のような中小企業向けの減額制度がない。
関連会社を含む総収入が100万米ドル以下の小規模事業者については、FDAの裁量による年間施設登録手数料の免除制度があるが、対象は年次更新分のみで初回登録には適用されず、税申告書等の提出と期日の60日前までの申請が必要で、FDAの決定に対する不服申立てもできない。この構造を知らずに事業計画を立て、後から想定外のコストに直面する例は珍しくない。逆に言えば、サプライチェーンを見直して登録対象施設を絞り込めば、コストを圧縮できる余地もある。例えば米国側の輸入・流通を一社に集約する、といった設計である。
実務上の注意点
複数区分の選択が必要な場合がある一つの施設が複数の役割を担うことは珍しくない。例えば、自社工場を持ちつつ他社製品も受託製造している施設であれば、ManufacturerとContract Manufacturerの双方を選択することになる。実態に即した申告を心がけたい。
品質契約(Quality Agreement)の締結委託元と受託先の責任分界点を文書化しておくことは、QMSR対応上も査察対応上も不可欠である。QMSRが引用取込みするISO 13485:2016も、外部委託プロセスの管理について書面による品質協定を求めている。設計変更の承認、逸脱の連絡、苦情情報の共有、査察時の協力範囲などを具体的に定めておきたい。
Initial Importerの責任を軽視しない米国の輸入者は、単なる物流事業者ではない。MDRイベントファイルおよび機器苦情記録の維持と、不具合報告の責任を負う立場である。具体的には、死亡または重篤な傷害のおそれがある事象は30日以内にFDAへ報告したうえで写しを製造業者へ送付し、malfunction(誤作動)は製造業者へ報告する。
さらに、健康上のリスクに関わる修正・回収を行った場合の報告義務も負う。パートナー選定時には、これらの責務を果たせる体制があるかを必ず確認すべきである。単に「輸入手続きを代行してくれる会社」という認識で選定すると、不具合発生時に報告義務が果たされず、双方が違反状態に陥る。
滅菌や包装の委託先も対象になる見落とされやすいのがContract Sterilizer(受託滅菌業者)である。EOG滅菌や放射線滅菌を外部委託している場合、その滅菌施設もFDAへの登録対象となる。同様に、米国内で最終包装やラベル貼付を行う事業者はRepackager/Relabelerに該当し得る。
「製造」という言葉から工場だけを思い浮かべていると、こうした工程が抜け落ちる。サプライチェーンの全工程を洗い出す作業が欠かせない。区分の判定に迷ったら実態で考える形式的な社名や契約書のタイトルではなく「その施設が実際に何をしているか」で判断する。
例えば、設計は自社で行いつつ一部工程だけを外注しているなら、自社はManufacturerである。外注先がContract Manufacturerに該当するのは完成医療機器の製造や滅菌などを受託する場合であり、完成機器の製造業者にのみ供給される部品・原材料の製造にとどまる外注先は登録対象外となる。逆に、他社製品の表示内容を自社仕様に変更して販売しているだけならRelabelerに該当する。ただし、元の表示を変更せずに自社名を追記するだけの場合はRelabelerには当たらず、自ら仕様を決定しているのであればSpecification Developerとして登録することになる。
まとめ
米国の施設登録制度は「設計する者」「製造する者」「輸入する者」のそれぞれをFDAが個別に把握し、直接責任を問える設計になっている。自社のサプライチェーンを図に描き、どの事業者がどの区分に該当するかを早期に洗い出すこと。これが米国参入における最初の一歩である。
この分野の解説動画
この記事は参考になりましたか?




この記事へのコメントはありません。