









PCCP(事前に定めた変更管理計画)
将来の変更をあらかじめ審査対象に組み込む仕組み
「バグを直すたび、精度を上げるたびに、また申請が必要になるのか」ーーAI医療機器を手がける開発者が、しばしば直面する疑問である。前回述べたとおり、AIは学習で性能が変わりうる。ところが従来の制度では、安全性や有効性に影響し得る重要な変更については、法域や申請区分に応じて、新たな市販前申請や変更手続きが必要になることがある。
重要な改良のたびに個別の審査を待っていては、ソフトウェアの俊敏さという大きな利点を十分に生かせない。この矛盾を解こうとするのがPCCP(Predetermined Change Control Plan/事前に定めた変更管理計画)である。なお本稿では、主として米国FDAが示したAI対応医療機器ソフトウェア機能のPCCPを念頭に置く。
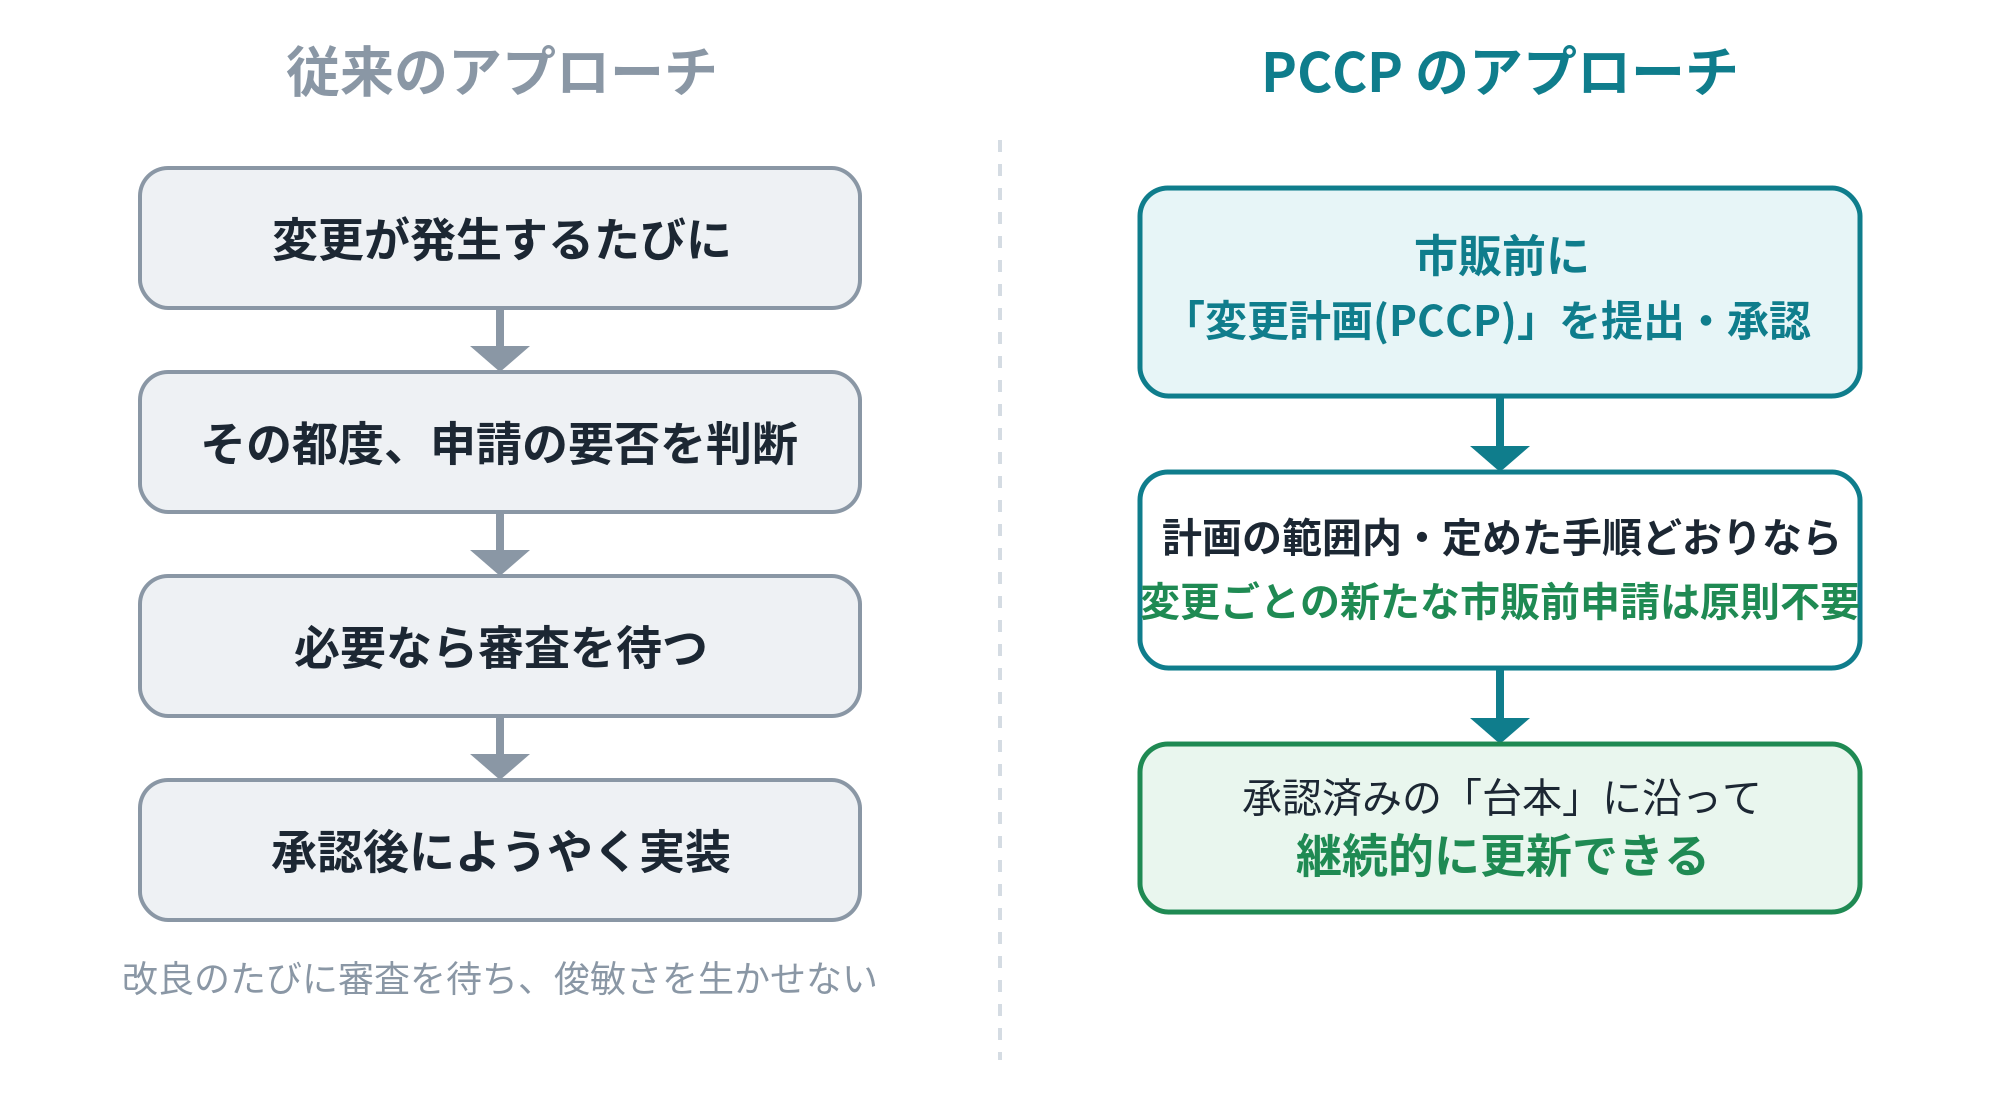
発想は逆転している。通常のように、個々の変更が具体化するたびに申請の要否を判断し、必要に応じて実施前に審査を受けるのではない。「将来、何を、どのような方法で変更するつもりか」をあらかじめ計画として提出し、市販前申請の中で認めてもらっておくのだ。
将来行う変更の内容と範囲、その変更を開発・検証・実装する手順、受入基準、リスク管理策、変更後の監視方法までをPCCPとして市販前申請に組み込む。PCCPが認められた後は、その範囲内の変更を定められた手順に従って実施するかぎり、変更ごとに新たな市販前申請を提出せずに更新できる場合がある。ただし、品質システム上の変更管理、リスク評価、検証・妥当性確認、記録などは引き続き必要である。
いわば、変更の「事前に承認を得た台本」を用意しておく仕組みである。台本の範囲で、定められた作法に従って演じるかぎり、演目ごとの新たな市販前申請は原則として要らない。
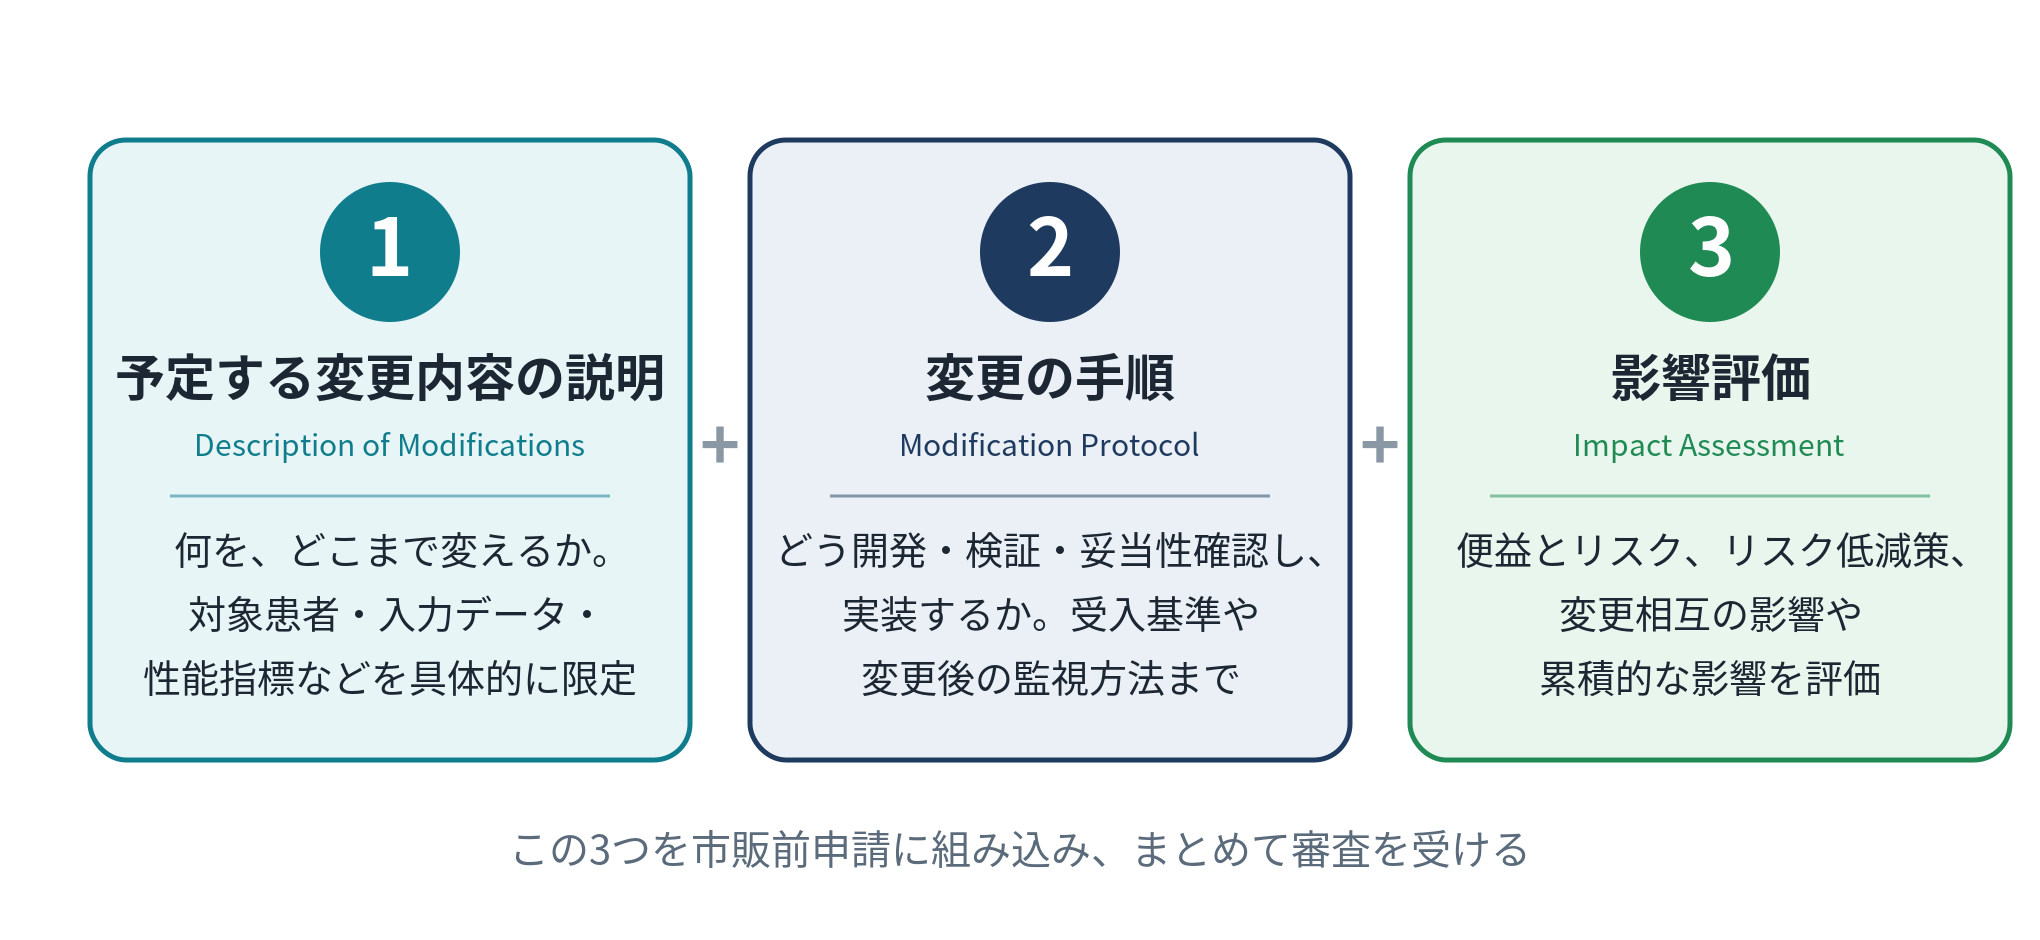
である。FDAが示す枠組みでは、PCCPは大きく三つの部分からなる。
- 予定する変更内容の説明(Description of Modifications)
- それを開発・検証・妥当性確認・実装するための手順(Modification Protocol)
- そして、予定する変更の便益とリスク、リスク低減策、変更相互の影響や累積的影響を評価するImpact Assessment
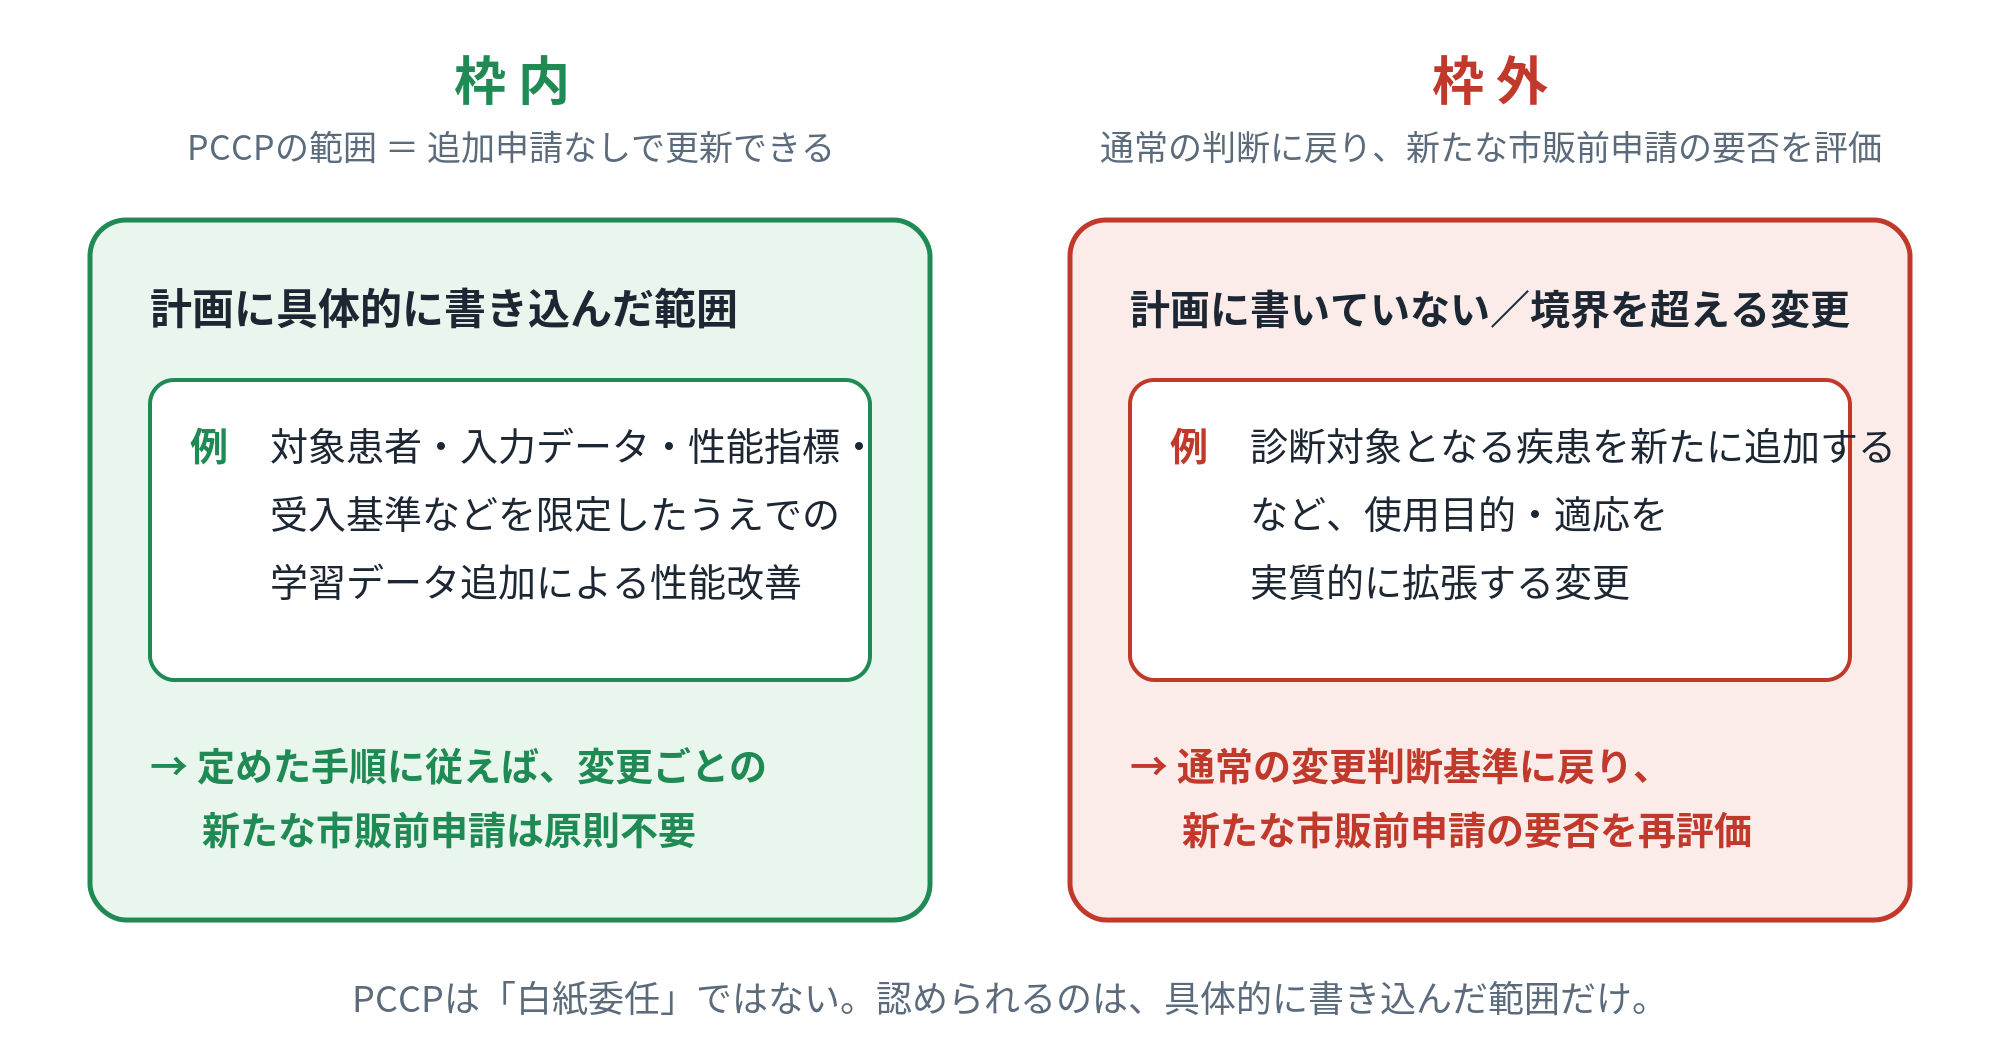
初心者が誤解しやすいのはPCCPが「何でも自由に変えてよい白紙委任」ではない、という点だ。認められるのは、あくまで具体的に書き込んだ範囲だけである。書いていない変更や、想定した境界を超える変更については、通常の変更判断基準に戻り、新たな市販前申請が必要かを改めて評価しなければならない。
だからPCCPの巧拙は「どこまでを計画に織り込むか」の設計にかかっている。たとえば、対象患者、入力データ、性能指標、受入基準などを具体的に限定したうえで、学習データの追加による性能改善を計画に組み込むことは考えられる。一方、診断対象となる疾患を新たに追加するなど、使用目的や適応を実質的に拡張する変更は、通常、PCCPの範囲に含めることが難しい。何が枠内で、何が枠外かを見極める目が要る。
ここで持論と正面からぶつかる。筆者はかねて「書きすぎの逆説」を説いてきた。手順書でも申請書でも、丁寧に多く書くほど、守るべき約束が増える。
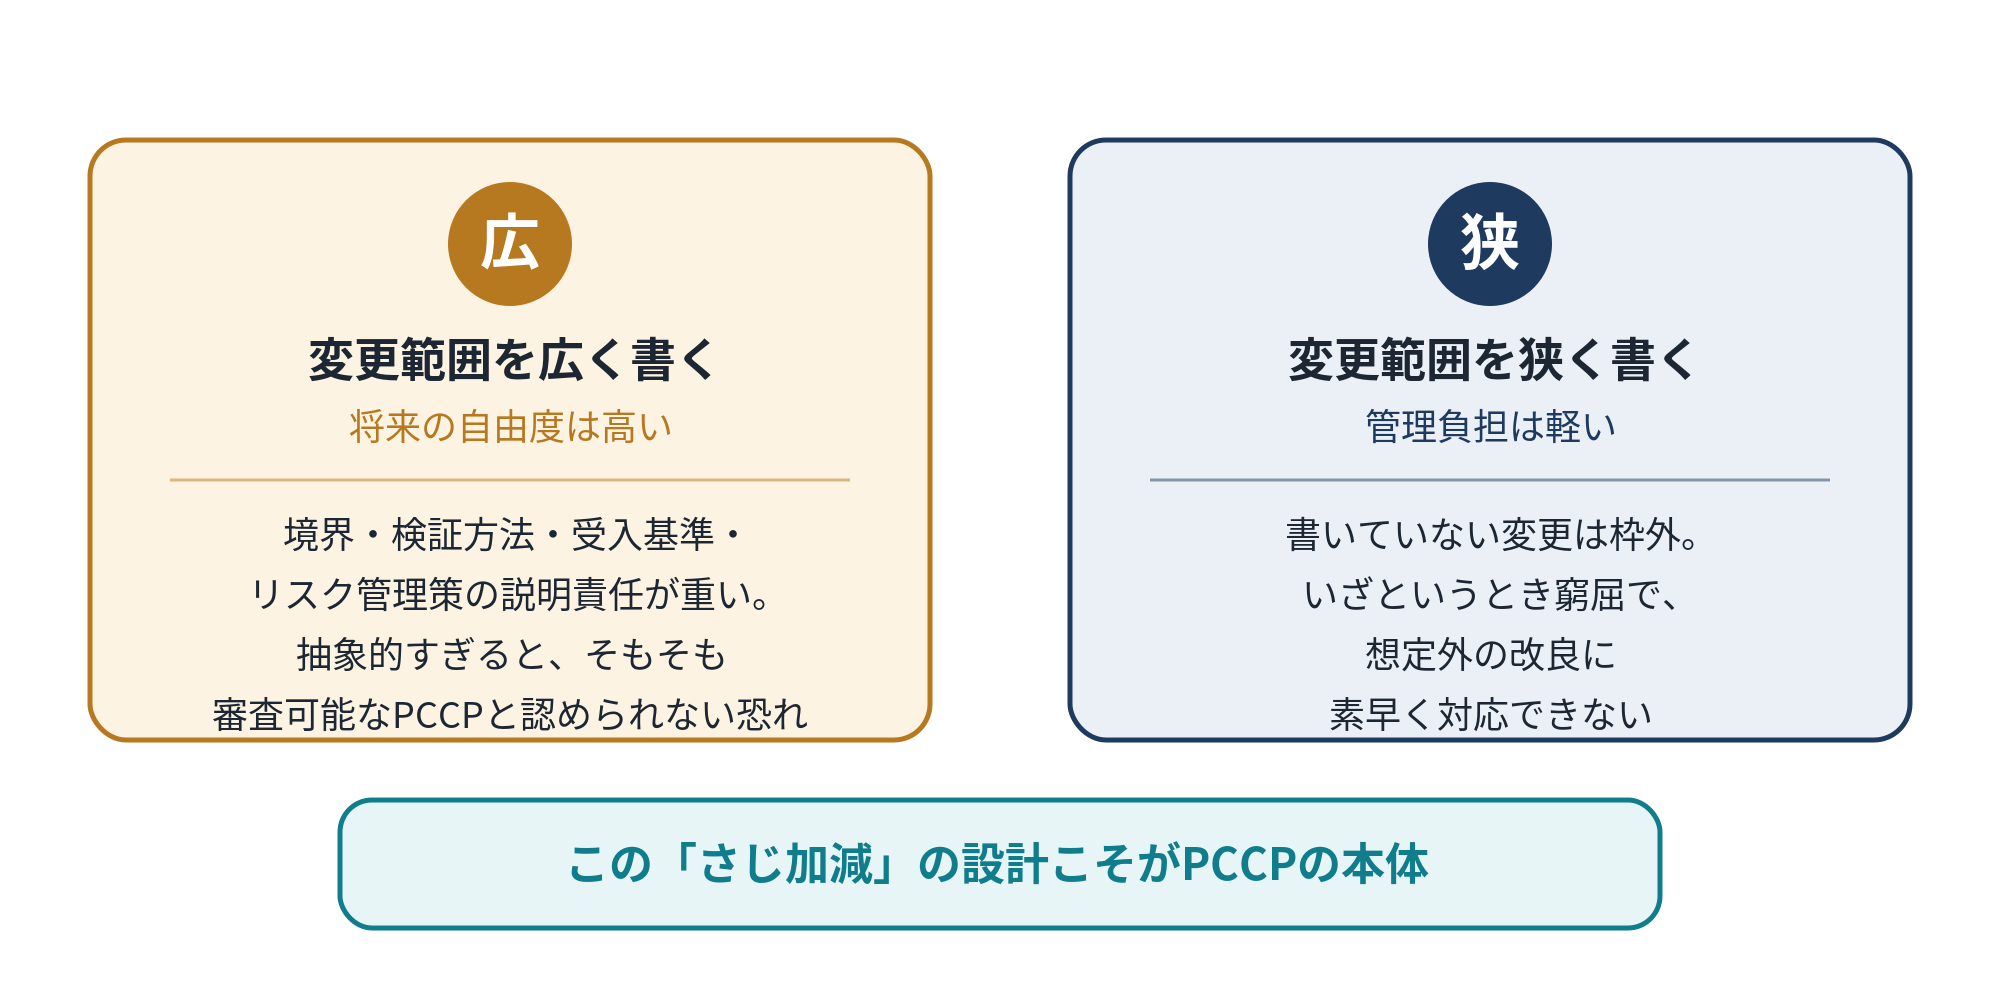
PCCPはこの逆説が最も鋭く効く場面である。将来の自由度を求めて変更範囲を広く書けば、その分だけ、変更の境界、検証方法、受入基準、リスク管理策を具体的に説明しなければならない。さらに、実際に変更するときには、その手順に従って変更ごとの検証と記録を行う責任を負う。
逆に狭く書けば、いざというとき窮屈になる。しかも、広すぎたり抽象的すぎたりする計画は、単に管理負担が重いだけでなく、そもそも十分に審査可能なPCCPとして認められないおそれすらある。広く書けば重く、狭く書けば効かないーーこのさじ加減こそがPCCPの本体であり、書式を埋めれば済む話ではない。
もう一つ実務で効くのはPCCPはこれを利用する企業に「変更管理を前もって設計する」文化を求める、という点だ。従来は変更が生じてから慌てて対応を考えがちだった。PCCPは、製品を出す前に「この先どう育てるか」を描けと求める。
AI医療機器が市販後も継続的に改良され得る製品である以上、本来どの企業も考えておくべきことだった。PCCPは制度である以前に、変わり続ける製品との付き合い方の作法なのだ。なお、本稿で扱ったPCCPは米国FDA制度上の枠組みであり、その要件や手続きをそのまま各国に当てはめることはできない。
日本には、発想の近い「医療機器変更計画確認申請制度(IDATEN)」があり、EUではMDR・IVDRに基づく変更管理の枠組みがある。共通する思想はあっても、同一の制度として扱うべきではない。変更が生じるたびに審査の要否を判断する発想から、想定される変更と管理方法を製品ライフサイクルの初期に設計する発想へ。
PCCPが投げかけているのは「この製品を、この先どのように育て、その変化をどう統制するのか」という問いである。その道筋を描けない企業が、変わり続けるAI医療機器を責任をもって運用することは難しいーーそう言っても、過言ではないだろう。
推奨参照資料
- FDA, Marketing Submission Recommendations for a Predetermined Change Control Plan for Artificial Intelligence-Enabled Device Software Functions, Guidance for Industry and Food and Drug Administration Staff, issued August 18, 2025(当初 2024年12月4日発出)
- Federal Food, Drug, and Cosmetic Act, Section 515C
- FDA, Deciding When to Submit a 510(k) for a Software Change to an Existing Device, October 2017
- (日本について言及する場合)厚生労働省・PMDA 医療機器変更計画確認申請制度(IDATEN)関連通知・解説
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。