









承認書は「守るべき設計図」ーー変更手続の国際整合という宿題
一連の不正事案が共通して踏み越えたのは、承認書という一線であった。承認事項と異なる製造や試験を行うことは、それ自体が薬機法違反である。承認書は、いわば製品の設計図であり、そのとおりに作り、試験することが品質確保の大前提となる。だからこそ、承認書記載事項を正確に把握し、製造実態との整合性を確認し、変更時には適切な薬事対応を判断するーーこの変更管理プロセスの確立が、品質保証の根幹に位置づけられる。
ところが、従来の日本の制度には、実務上の使いにくさがあった。承認後の変更手続きが「一部変更承認申請(一変)」と「軽微変更届出」の二区分しかなく、その中間、すなわち品質への影響が中程度の変更に対する迅速な手続きが欠けていたのである。これは、欧米の制度と比べても見劣りする点であった。
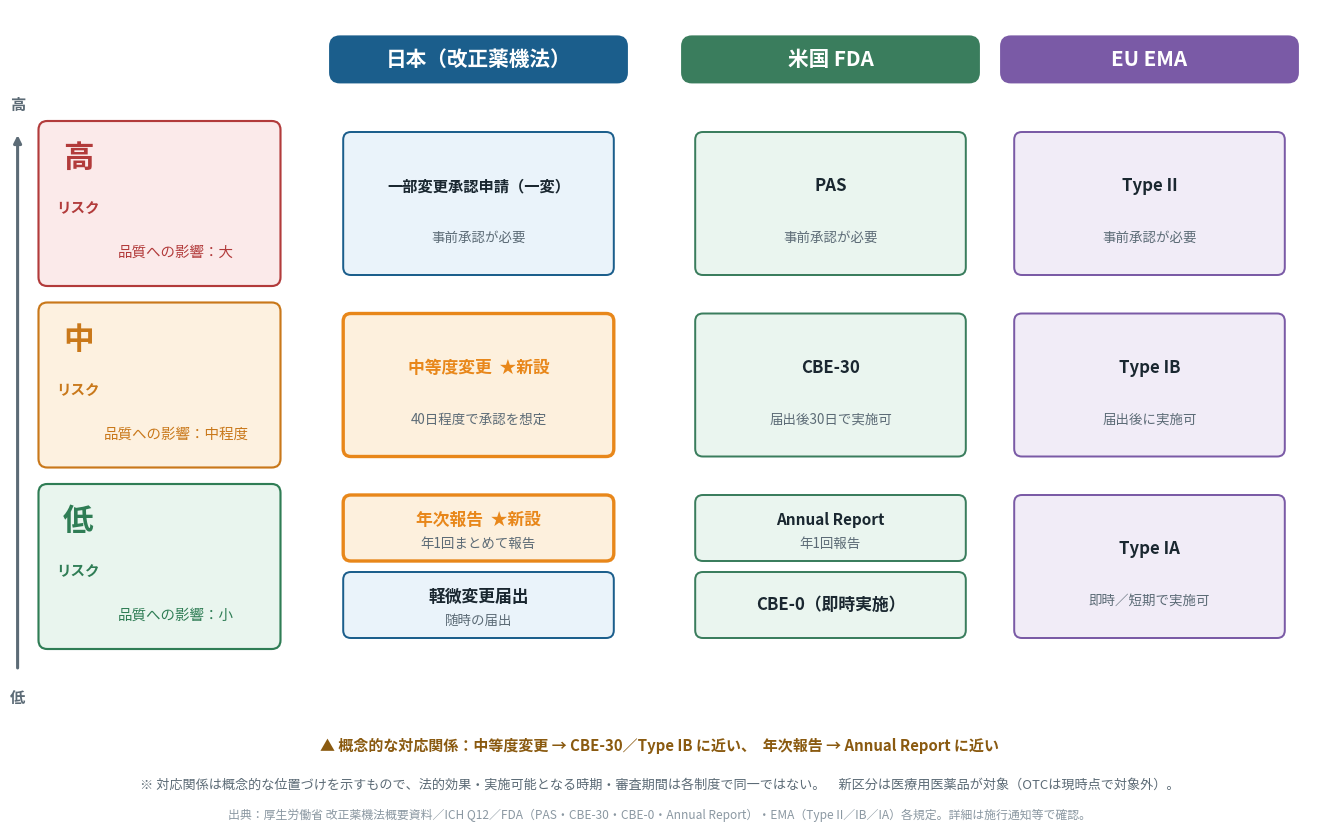
米国FDAは承認後変更を、事前承認が必要なPAS、届出後30日で実施できるCBE-30、即時実施できるCBE-0、年1回報告のAnnual Reportという四段階に分類している。EU EMAも、Type II、Type IB、Type IAといった段階を設けている。日本の二区分では、中リスク変更が硬直的な一変申請に流れ込み、機動性を欠いていた。そこで改正薬機法は、医療用医薬品を対象に新たな区分を設けた。
- 中等度変更は、品質に与える影響が大きくない一部変更について、40日程度での承認を想定する新たな手続である。
- 年次報告は、品質に与える影響が少ない軽微変更について、随時の軽微変更届に代えて、1年に1回厚生労働大臣へ報告する仕組みである。
これにより、日本の変更区分は、高リスクの一変、中リスクの中等度変更、低リスクの軽微変更届・年次報告という多層構造となり、ICH Q12が推奨するリスクベースのカテゴリ化や、欧米の三〜四段階の変更区分との国際整合を図る方向となった。位置づけとしては、中等度変更はFDAのCBE-30やEMAのType IBに、年次報告はFDAのAnnual Reportに、それぞれ概念的に近い。ただし、各制度の法的効果、実施可能となる時期、審査期間は同一ではない点に留意が必要である。
実務上の留意点も多い。年次報告に相当する新制度については、対象範囲や手続き、承認書本体ではなく「附属文書」で管理するといった扱いの詳細を、今後の施行・通知で確認する必要がある。従来から一部で行われてきた試行的な運用とは区別して理解することが望ましい。
また、この利用にあたっては、事前にPMDAの確認(有料相談を含む)を要するスキームが想定されている。加えて、これらの新区分は医療用医薬品が対象であり、OTC医薬品は現時点では対象外とされている。企業に求められるのは、変更内容が品質に及ぼす影響を科学的に評価し、適切な区分を判断できる社内手順(SOP)を整備することである。制度の柔軟化は、それを使いこなす体制があって初めて、迅速な品質改善という果実をもたらす。
出典 1. 厚生労働省 改正薬機法概要資料(製造方法等変更について中程度の変更区分を新設、品質への影響が少ない軽微変更を年1回報告とする方向。40日程度の承認を想定)。対象・手続き・附属文書の扱いの詳細は施行通知で確認すること/URL確認日:2026年7月2日。
2. ICH Q12「Technical and Regulatory Considerations for Pharmaceutical Product Lifecycle Management」/FDA承認後変更区分(PAS/CBE-30/CBE-0/Annual Report)/EMA変更区分(Type II/IB/IA)。各国の審査期間・区分名称・法的効果は各当局の最新規定で確認すること。
この分野の解説動画
この記事は参考になりましたか?







この記事へのコメントはありません。