









一つの署名が背負うものーーQualified Personという制度
欧州の医薬品規制には、日本にはない独特の存在がある。Qualified Person、通称QPである。QPとは、医薬品のバッチを市場に出荷可能とする「認証」を行う有資格者を指す。
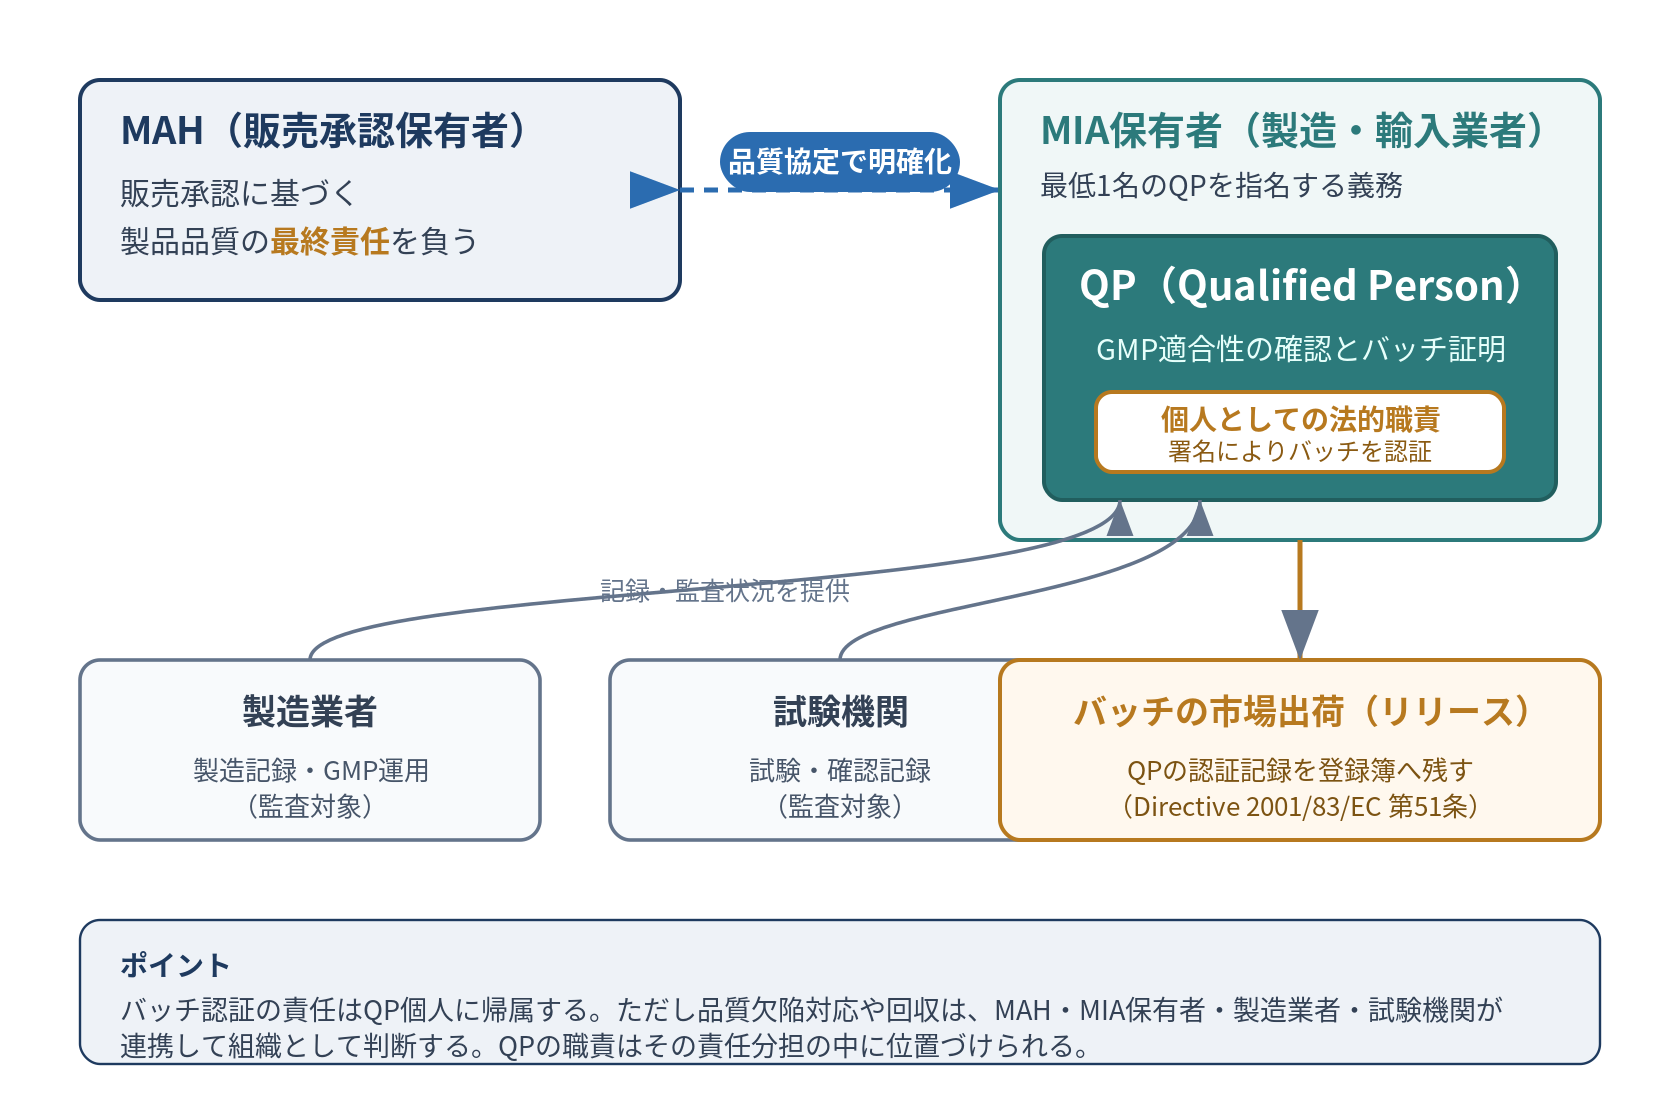
その根拠はDirective 2001/83/EC第51条にあり、各バッチが加盟国の法令、販売承認の要件、必要な試験・確認に従って製造・試験されたことを確保し、出荷前に登録簿へ認証記録を残す責任がQPに課されている。この制度は1975年のEU指令で初めて導入され、製造業者や輸入業者(MIA保有者)は最低1名のQPを指名する義務を負う。
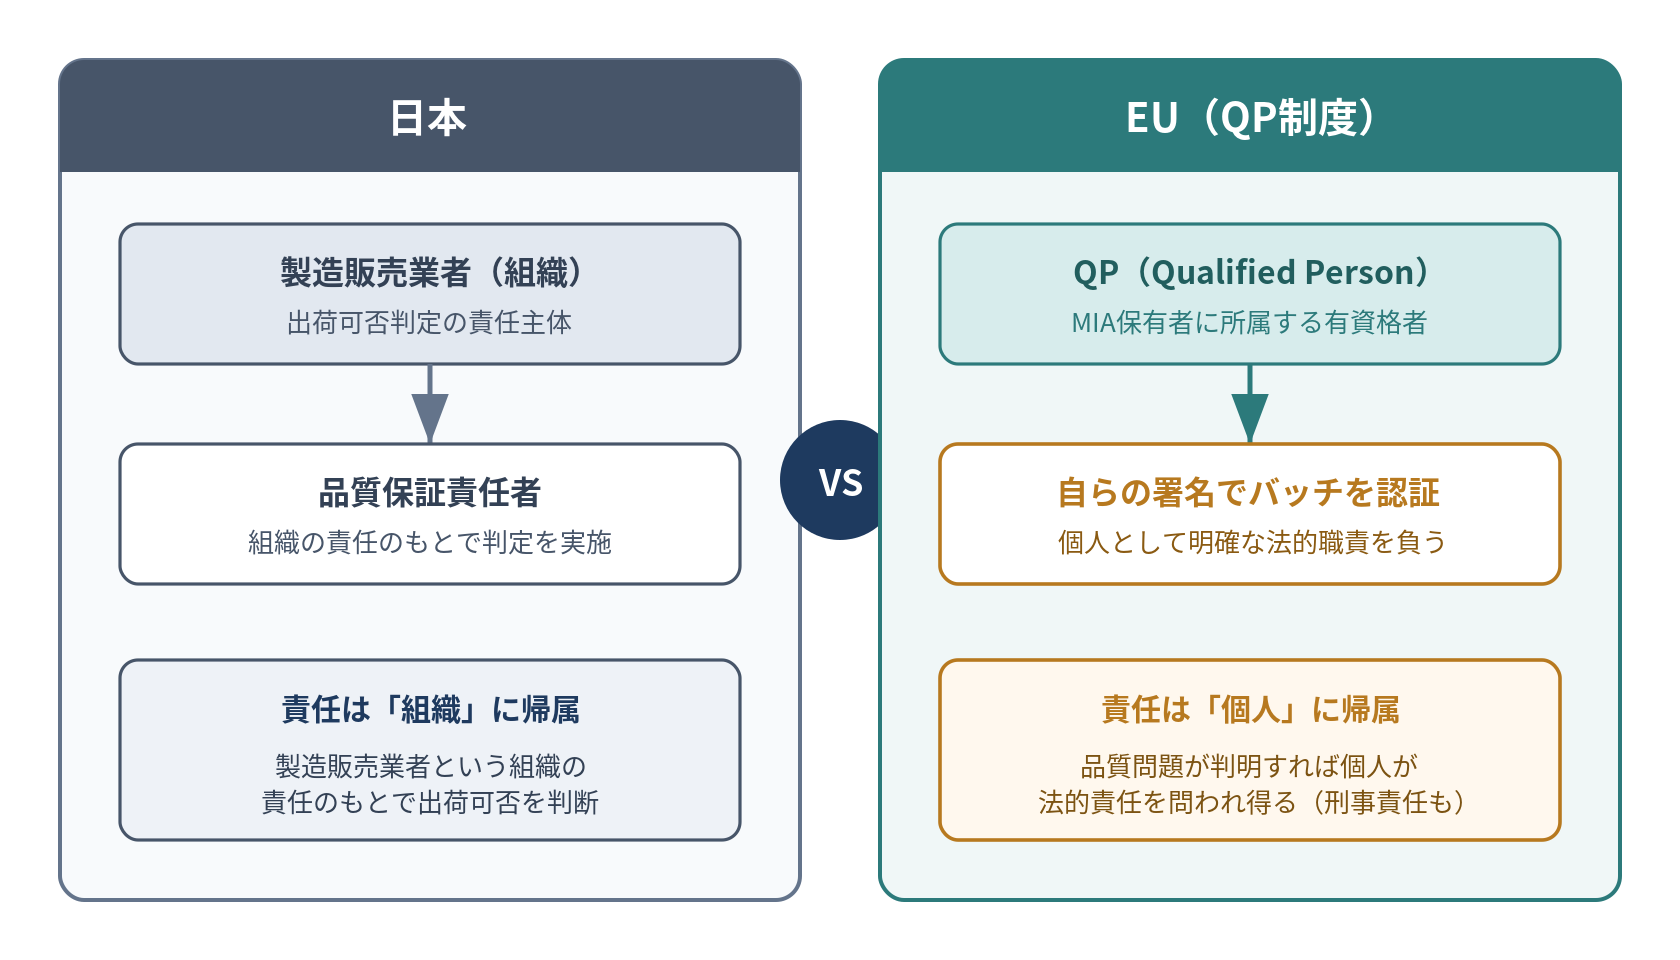
QP制度の際立った特徴は、バッチ認証に関する責任が「個人」に明確に帰属する点である。
日本の品質保証責任者が製造販売業者という組織の責任のもとで出荷可否を判定するのに対し、QPは自らの署名によって、バッチ認証について個人として明確な法的職責を負う。認証後に品質問題が判明した場合、QPが個人として法的責任を問われる可能性があり、加盟国によっては刑事責任にまで及ぶ。一つの署名の重みが、日本の制度とは質的に異なるのである。
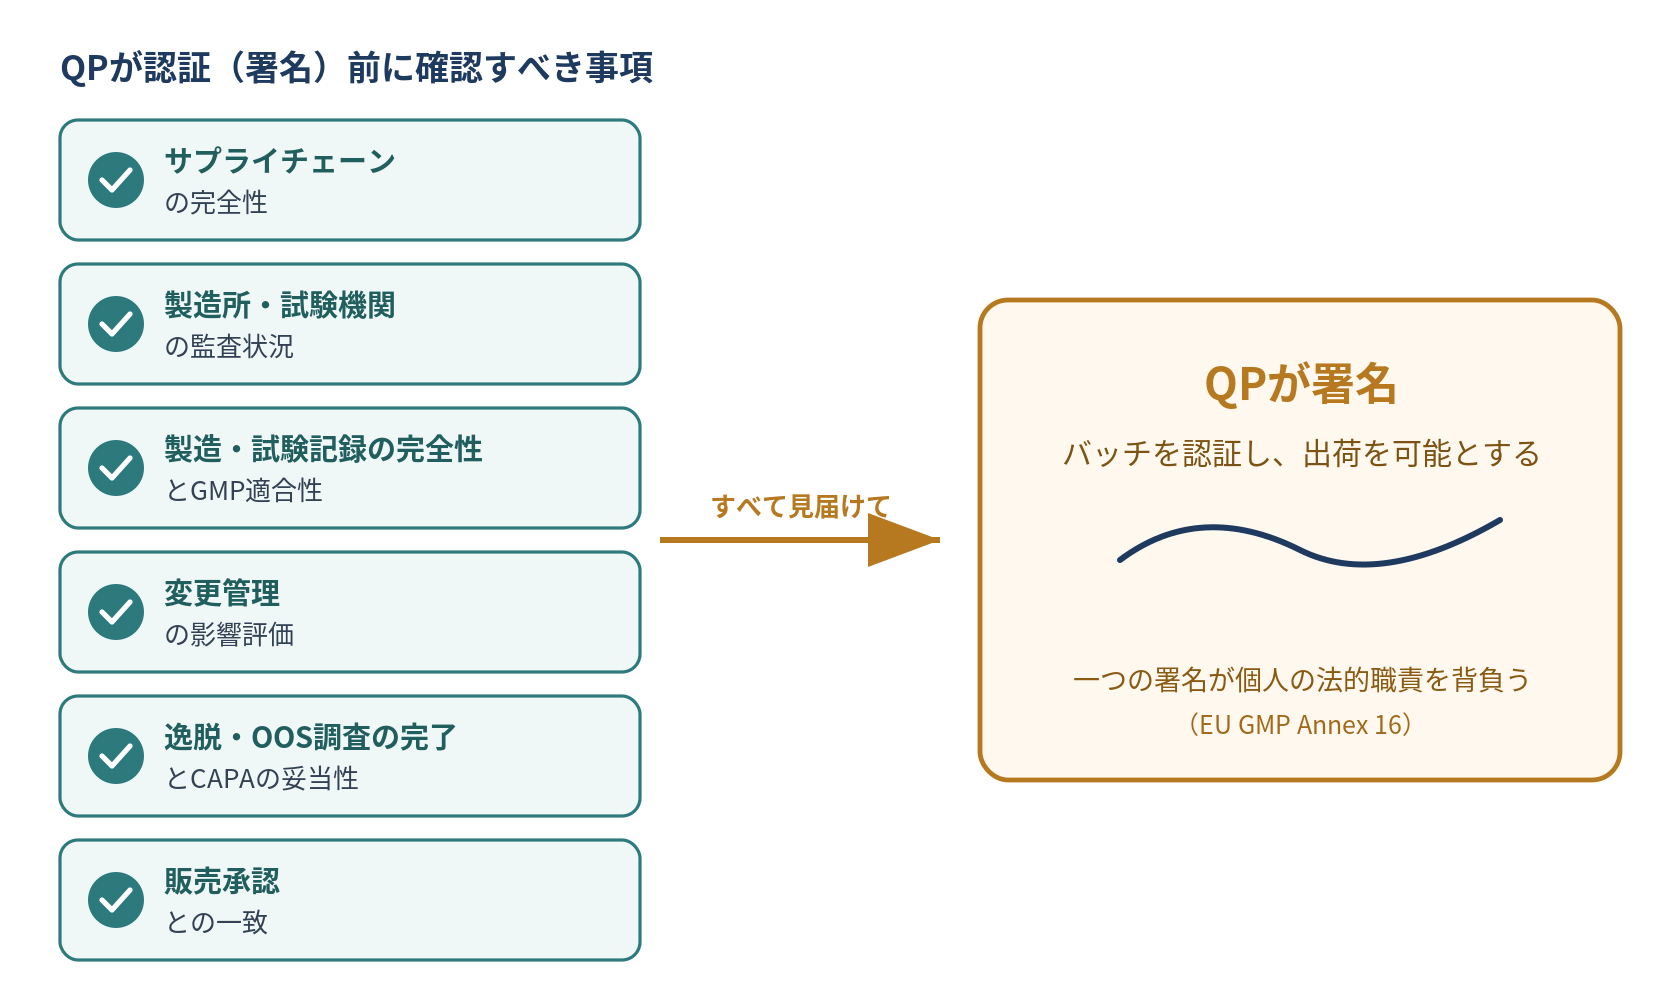
ただし、これはQPがすべてを一人で背負うという意味ではない。品質欠陥への対応や回収の判断は、MAH、MIA保有者、製造業者、試験機関が連携して組織として行うものであり、QPの職責はその責任分担の中に明確に位置づけられている。QPが認証前に確認すべき事項も広範に及ぶ。
サプライチェーンの完全性、関連製造所や試験機関の監査状況、製造・試験記録の完全性とGMP適合性、変更管理の影響評価、逸脱・OOS調査の完了状況とCAPAの妥当性、そして販売承認との一致。これらを見届けたうえで、QPは初めて署名する。
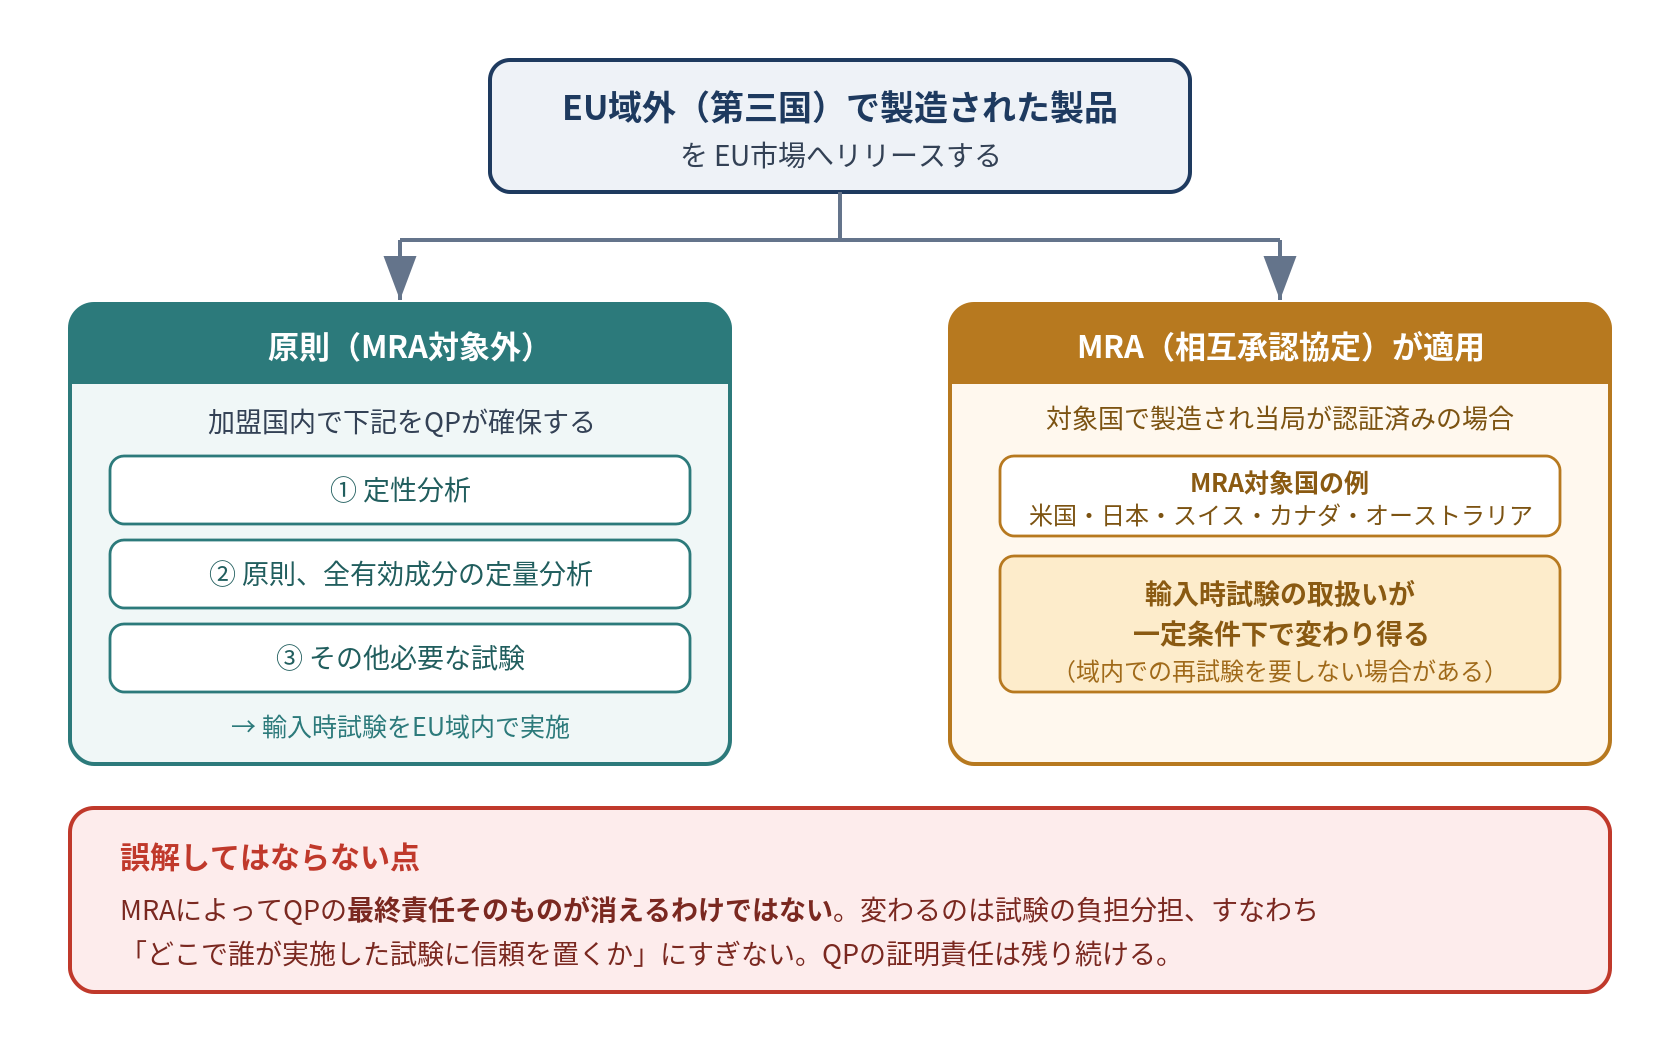
日本企業にとって特に理解しておくべきは、第三国製造製品の輸入時試験の取扱いである。EU域外で製造された製品をEU市場へリリースする場合、原則として加盟国内での定性分析、原則全有効成分の定量分析、その他必要な試験をQPが確保しなければならない。ここで相互承認協定(MRA)が関わってくる。
米国、日本、スイス、カナダ、オーストラリアなどMRA対象国で製造され当局が認証している場合、輸入時試験の取扱いが一定条件下で変わり得る。ただし誤解してはならないのは、MRAによってQPの最終責任そのものが消えるわけではないという点である。あくまで試験の負担分担、すなわちどこで誰が実施した試験に信頼を置くかが変わるにすぎない。
QPは原則としてMIA保有者に所属し、販売承認保有者であるMAHに直接所属するわけではない。MAHは販売承認に基づく品質の最終責任を負い、QPはGMP適合性とバッチ証明を担う。この役割分担を品質協定の中で明確化しておくことが不可欠である。
日本からEUへ輸出する企業は、EU側Importerに配置されるQPの存在を前提に、輸入時試験の要否、MRAの適用範囲、品質協定のスコープを正確に把握しておく必要がある。一つの署名が背負うものの大きさと、それを支える組織の責任分担。その双方を理解することが、欧州市場対応の出発点となる。
出典:Directive 2001/83/EC 第48〜52条(特に第51条:QPのバッチ証明責任)/EU GMP Annex 16(Certification by a Qualified Person and Batch Release)。QPの責任は組織内の役割分担の中に位置づけられる点に留意すること。
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。