









なぜTGAを「ベンチマークの一つ」に据えるのか
豪州規制の実務要求
グローバルに医薬品を展開する企業は、FDA、EMA、PMDA、TGAと、市場ごとに異なる規制当局に向き合わなければならない。そのなかで、なぜオーストラリアのTGA(Therapeutic Goods Administration)を品質保証体制設計の参照点の一つに据えるのか。TGAはPIC/S GMPを基礎とした厳格なGMP監督を行う当局であり、2025年9月1日からPIC/S Guide to GMP PE009-17を適用している※1。
そのため、TGA対応をグローバル品質保証体制のベンチマークの一つとして位置づけることは、実務上合理的である。ただし、TGAに対応すればすべての当局要件を包含できるという意味ではない。FDA、EMA、PMDA、TGAは共通するGMP原則を持つ一方、データ提出、変更管理、輸入者責任、ラベリング、リコール対応にはそれぞれ独自要件があり、各当局要件は個別に確認する必要がある。
TGA規制の中核はTherapeutic Goods Act 1989にあり、医薬品はARTG(オーストラリア治療用品登録簿)に登録されなければ国内で供給できない。そして豪州品質保証の最大の特徴が、RFS(Release for Supply:市場への出荷判定)である。海外で製造された製品であっても、豪州の輸入販売業者であるスポンサーが指名したAuthorised Person(AP)が、全製造・試験サイトのGMPクリアランスが有効であること、TGAの承認事項と完全に適合していることを出荷前に最終確認する。ここで重要なのは、RFS業務を行う者は、TGA製造ライセンス、または該当スコープを含むGMPクリアランスの下でこれを実施しなければならないという点である※2。
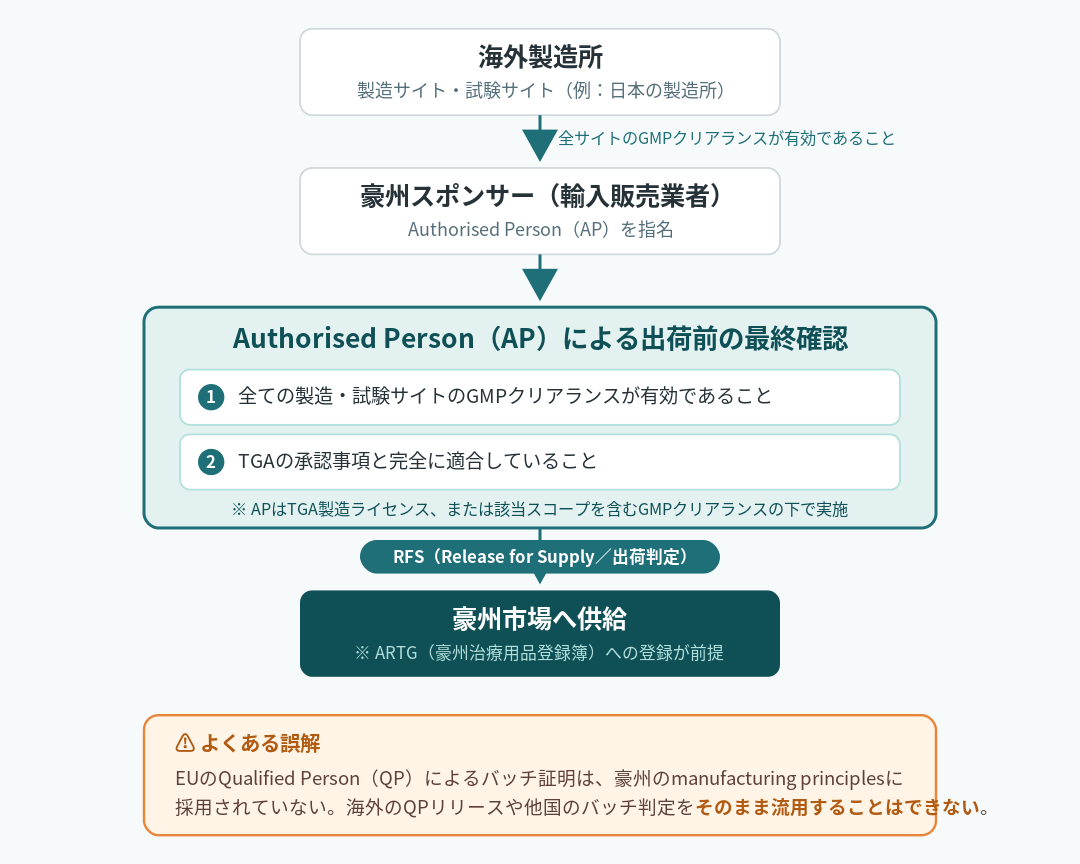
とりわけ日本企業が誤解しやすいのが、他国での出荷判定との関係である。TGAは、豪州のRFSはEUのQualified Personによるバッチ証明とは異なるものであり、EUの制度は豪州のmanufacturing principlesに採用されていない、と説明している※2。したがって、海外のQPリリースや他国のバッチ判定をそのまま流用することはできず、豪州固有要件を含めて独自に判断しなければならない。海外製造所のGMPクリアランス取得には三つの経路がある。
- MRA締結国のサイトを対象とする最も簡易なMRA経路
- MRA非対象国で他当局の査察報告書を活用するCV経路
- そして高リスクサイトや証拠不十分な場合のTGA直接査察である。
スポンサーは供給期間中、常に有効なクリアランスを維持する義務を負い、期限切れは出荷停止に直結する。日本企業が陥りやすい失敗も明確である。EUや米国のGMP証明書があれば自動的に承認されるという思い込み、不都合な査察指摘を省いた報告書の提出、承認前の製造工程変更、品質協定の不備、有効期限管理の怠りである。査察報告書やCAPA記録、QMS文書を英語で整備し、豪州スポンサーと緊密に連携すること。高い実務要求に応える準備は、そのまま世界基準の品質保証体制につながる。
出典※1 TGA「Complying with the PIC/S Guide to Good Manufacturing Practice for Medicinal Products」(Therapeutic Goods Administration、PE009-17を2025年9月1日適用)/URL確認日:2026年7月2日。※2 TGA「Complying with the release for supply of medicines (RFS) rules for Good Manufacturing Practice (GMP)」(Therapeutic Goods Administration)/URL確認日:2026年7月2日。
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。