









「5年周期」から「3年周期+事前リスク評価」へ――定期GMP適合性調査の見直し
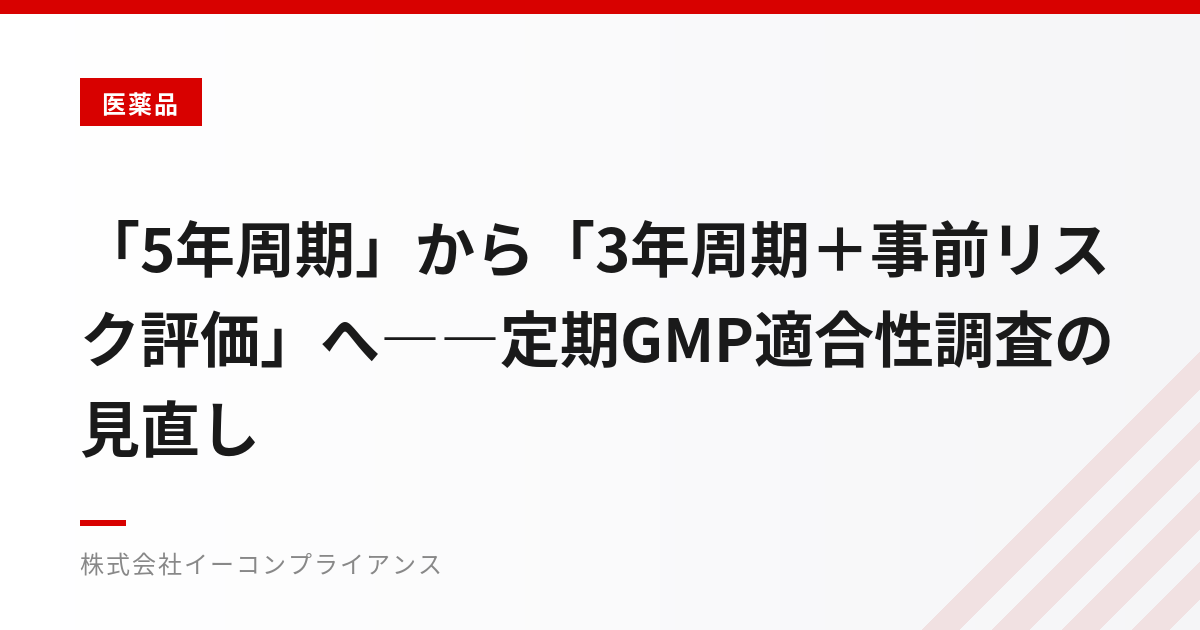
2025年に成立・公布された改正薬機法により、定期GMP適合性調査の仕組みが見直される。現行制度では、対象品目について承認取得後5年を経過するごとに、書面または実地の調査を受けることが基本であり、従来からリスクに応じた調査方法の選択や省略制度も存在する。
2027年5月20日施行の新制度では、定期調査の法定間隔を3年に改めるとともに、提出資料に基づいて不適合リスクを事前評価する。
低リスクと評価された場合はその回の調査を行わず、それ以外はリスクに応じて書面または実地で調査する。なお、既承認品には経過措置がある。
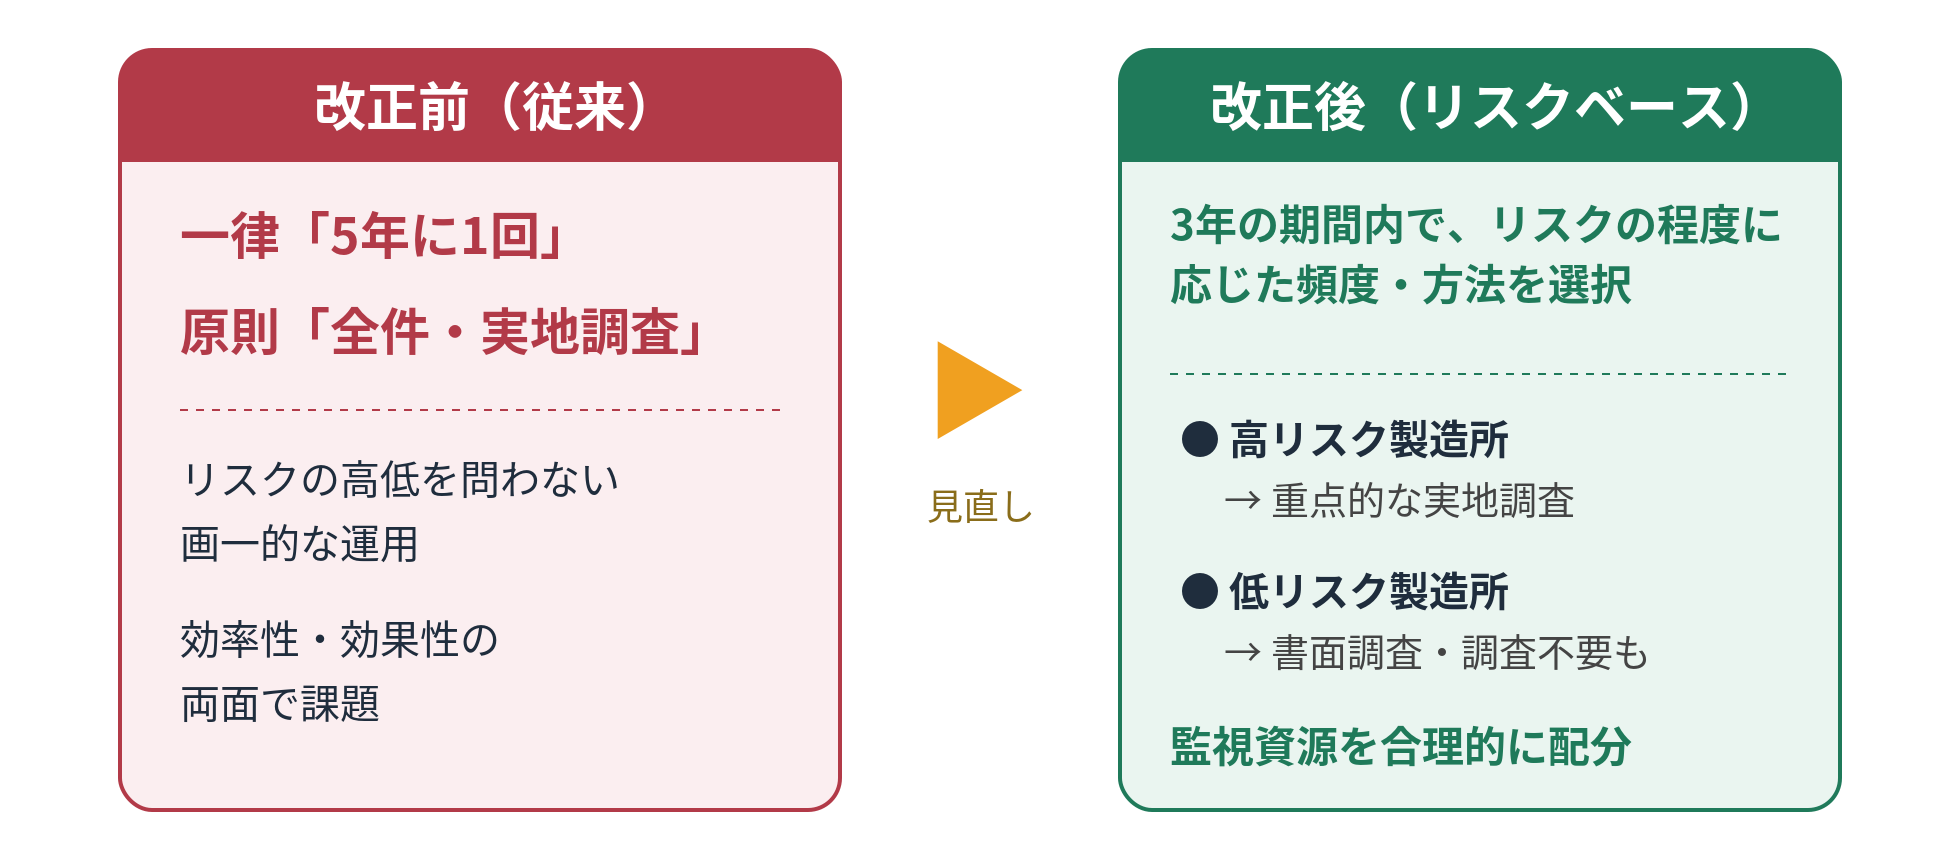
リスク評価の基準として想定されているのは、製造所の特性(製造規模、品目数、複雑性)、品目の特性(医療上の重要性、規制上の位置づけ)、過去の不適合履歴(改善状況、繰り返しの有無)、そして企業の自己評価(GMP遵守状況、品質管理レベル)である。
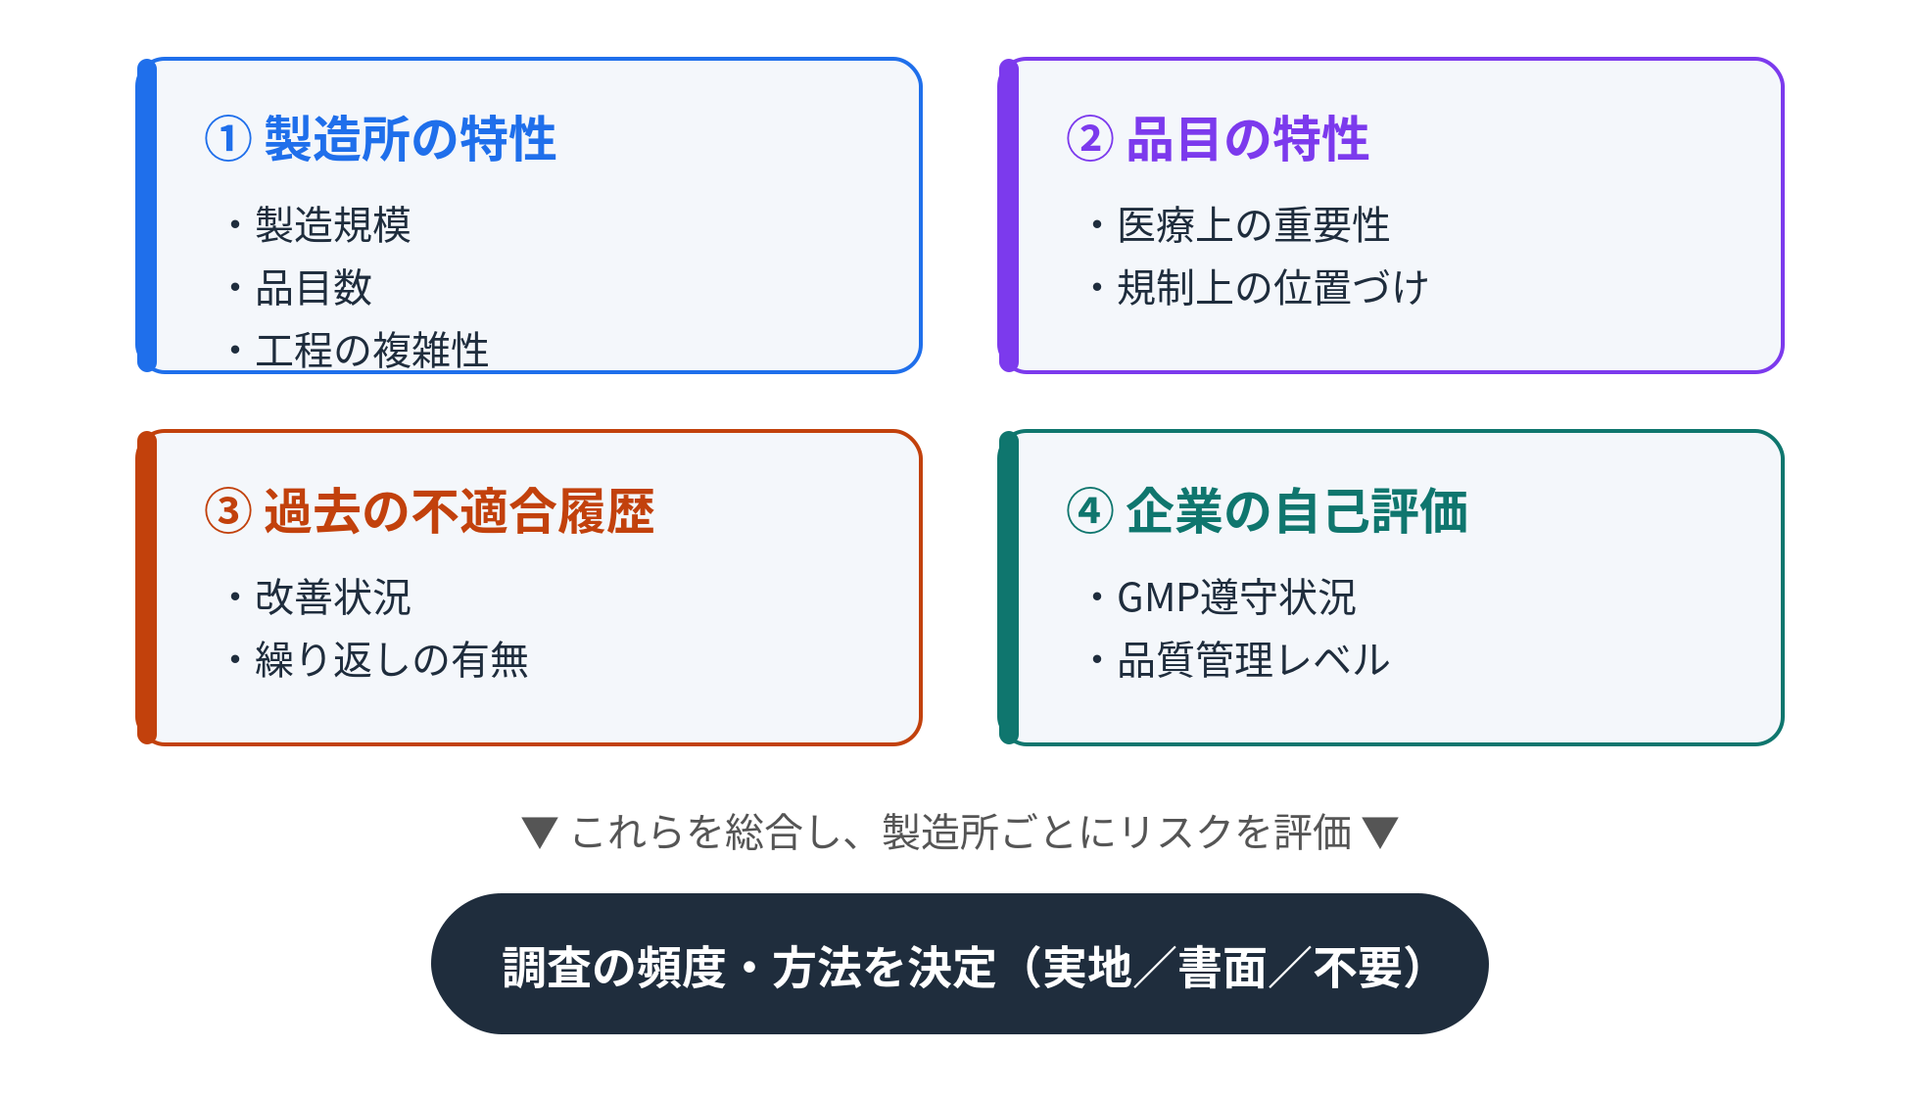
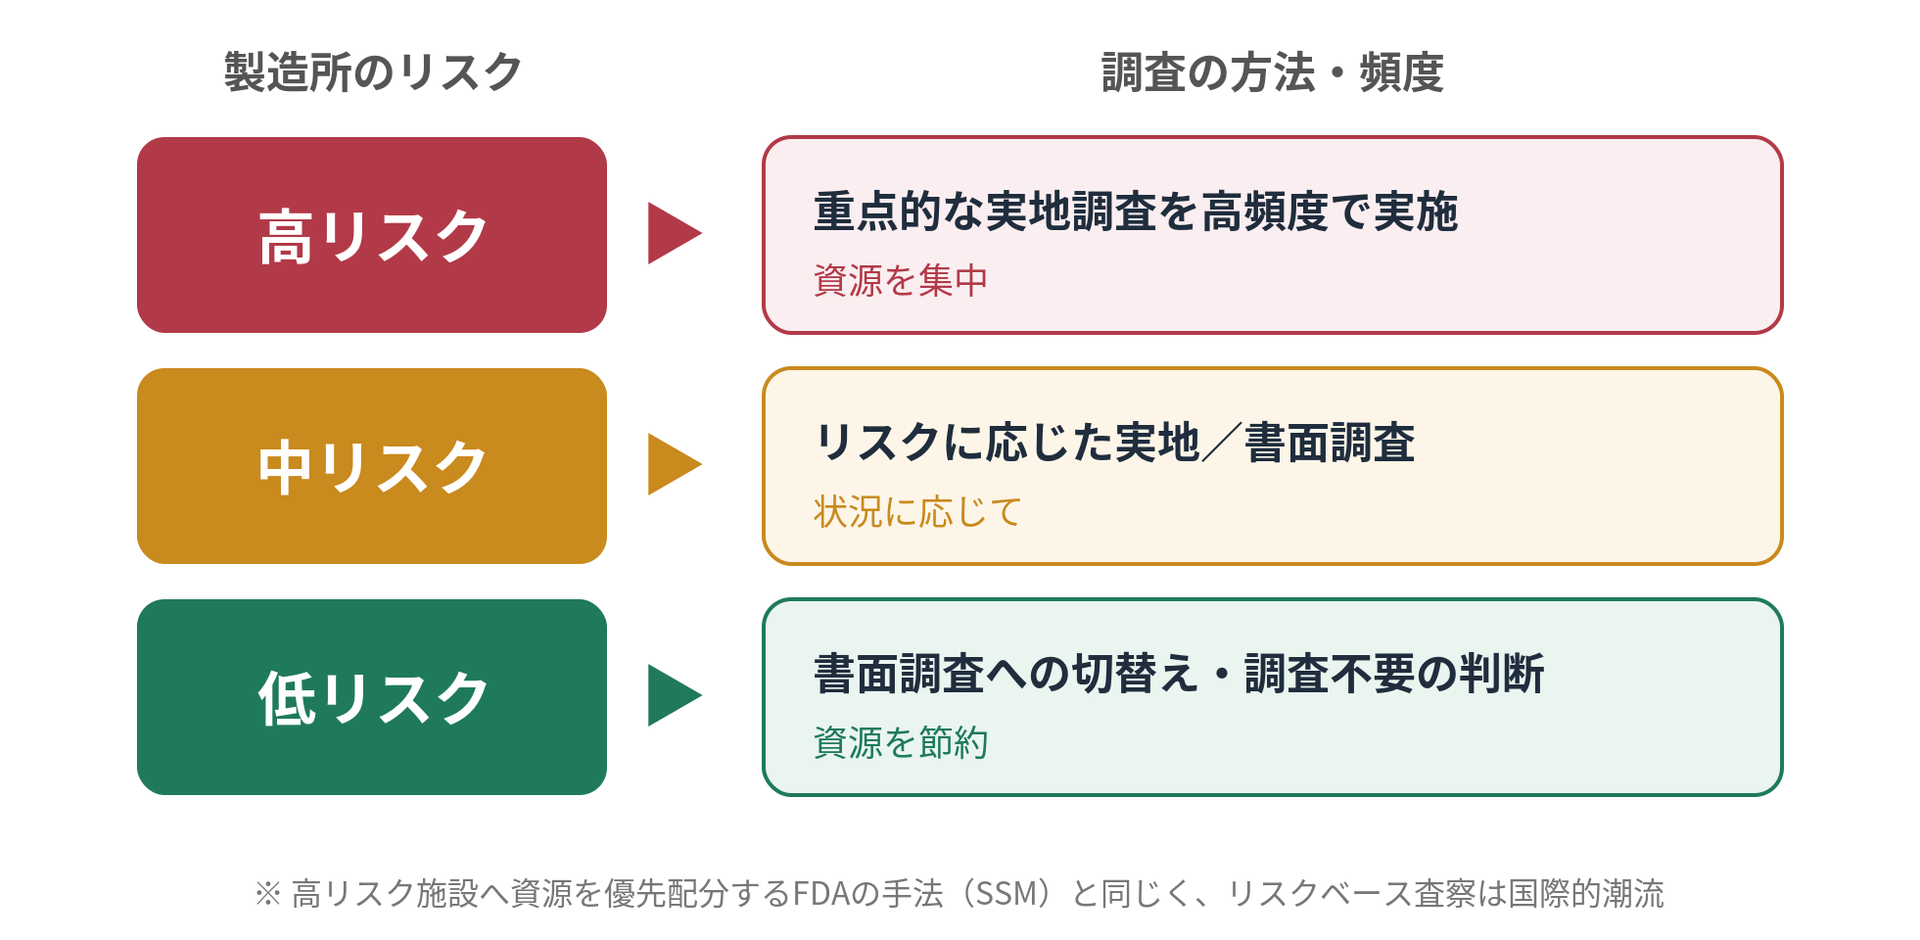
これらを総合し、高リスクの製造所には実地調査を高頻度で、低リスクの製造所には書面調査への切り替えや調査不要の判断を、といった具合にメリハリをつける。加えて、製造業者自身に対してGMP遵守が直接義務化され、行政の監督権限が強化された点も見逃せない。
調査がリスクベースになるほど、平時の記録の信頼性が問われる。とりわけ注目すべきは、後発医薬品への位置づけである。後発医薬品の製剤工程に係る新規承認時の調査については、製造開始時点での製造管理・品質管理上の不備が発生するリスクが特に高いと認識されている。
厚生労働省の検討資料では、一連の不正事案の根本原因の一つとして、製造開始時における製剤開発・工業化検討の不十分さ、いわゆる「上流問題」が指摘されている。机上では成立していても、実機・実スケールでは重要工程パラメータの許容範囲が実態に合わない、設備立上げに伴うばらつきが生じる、分析法や安定性モニタリングの運用が未成熟であるーーこうした局面で逸脱や暫定運用が出やすいのである。こうしたリスクを踏まえ、後発医薬品の新規承認時の調査については、必要に応じてPMDAが都道府県と協力して調査を実施できる方向が示されている。
ただし、実施主体や対象範囲の詳細は、検討会資料および改正条文・通知で確認する必要がある。
この変化は、製造業者に新たな備えを求める。
- 第一に、初期資料の重要性である。定期GMP調査申請時の初期資料がリスク評価の基礎となるため、完全かつ詳細な施設情報の提供が欠かせない。
不正確な情報は、かえって高リスク評価につながりかねない。 - 第二に、日頃の品質管理データの信頼性、すなわちデータインテグリティの確保である。
製造記録・試験記録の電子化を進め、承認書と製造実態の整合性を常時確認できる体制を整えておくこと。
出典 1. 厚生労働省 改正薬機法概要資料およびGMP適合性調査に関する検討会資料(定期調査を不適合リスク評価に基づき3年の期間内で頻度・方法を変える仕組み、PMDAが都道府県と協力して調査できる方向性等)/URL確認日:2026年7月2日。実施主体・法的根拠となる条項は一次情報で確認すること。 2. FDA「Site Selection Model (SSM)」(U.S. Food and Drug Administration, CDER)。参考情報として引用。
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。