









「ヒューマンエラー」で終わらせない製造ーー
製造販売業者が担うCAPA監督の実際
品質問題が起きたとき、その報告書に「原因:作業員のヒューマンエラー。対策:関係者に再教育を実施」とだけ書かれていたら、それは調査が終わっていない証拠である。CAPA(是正措置及び予防措置)とは、品質問題の根本原因を特定し、再発防止(是正措置)と未然防止(予防措置)を講じる体系的なプロセスであり、ICH Q10でも医薬品品質システムの重要要素に位置づけられている※1。
ヒューマンエラーは「症状」であって根本原因ではない。なぜエラーが起きたのかを掘り下げてこそ、真に対策すべき点が見えてくる。ここで責任の所在を正確に押さえておきたい。
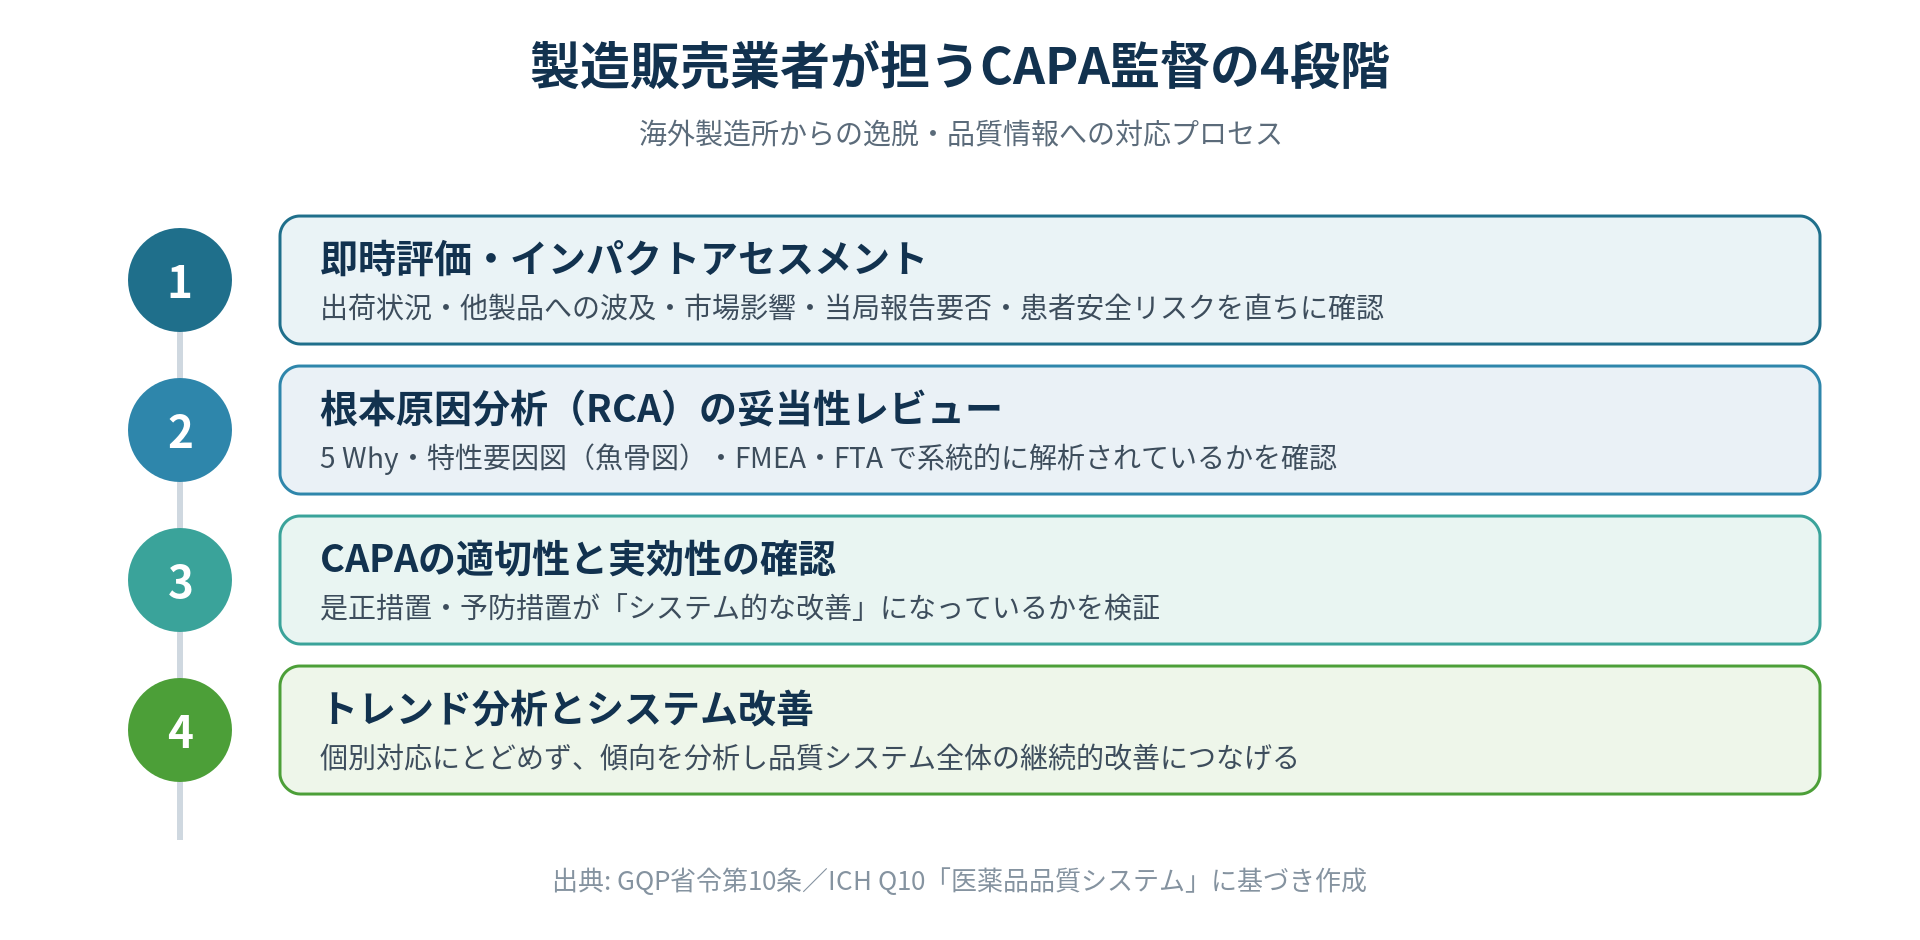
GQP省令上、海外製造所からの逸脱・品質情報への対応主体は、基本的に製造販売業者および品質保証責任者である。製造販売業者は、これらの情報を単に受領するだけでなく、GQP上の責任に基づき、製品品質および市場影響を評価し、必要に応じて品質取決めに基づく是正措置を製造所へ求める必要がある※2。この対応は、実務上おおむね四段階に整理できる。
- 第一に、発生時の即時評価とインパクト・アセスメント。当該ロットの出荷状況、他製品への波及、市場影響、各国当局への報告要否、患者安全への即時リスクを直ちに確認する。
- 第二に、根本原因分析(RCA)の妥当性レビュー。5 Why、特性要因図(魚骨図)、FMEA、FTAといったツールで系統的解析が行われているかを確認する。
- 第三に、CAPAの適切性と実効性の確認。
- そして第四に、トレンド分析とシステム改善である。
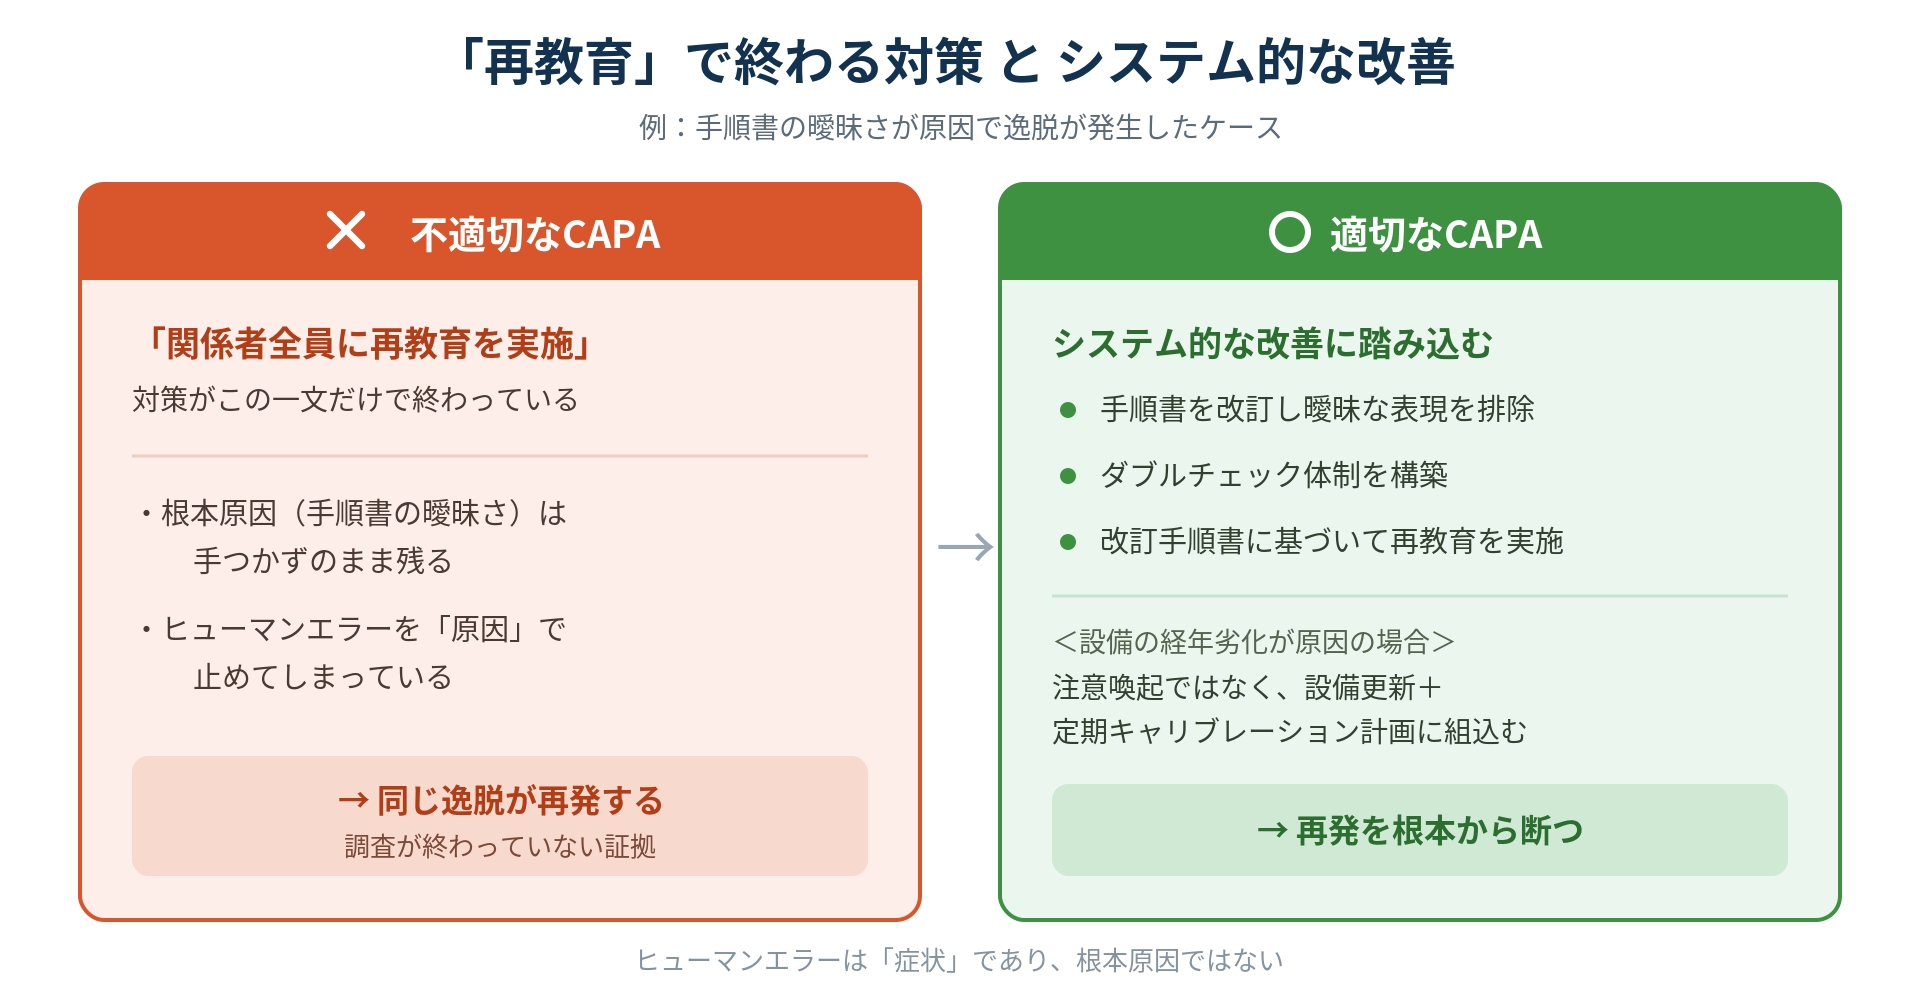
CAPAの質は、具体例で判断できる。「関係者全員に再教育を実施」だけでは、根本原因である手順書の曖昧さは解消されない。適切なのは、手順書を改訂して曖昧な表現を排除し、ダブルチェック体制を構築し、改訂手順書に基づいて再教育を行うという、システム的な改善である。設備の経年劣化が原因なら、担当者への注意喚起ではなく、設備更新と定期キャリブレーション計画の組み込みが必要となる。
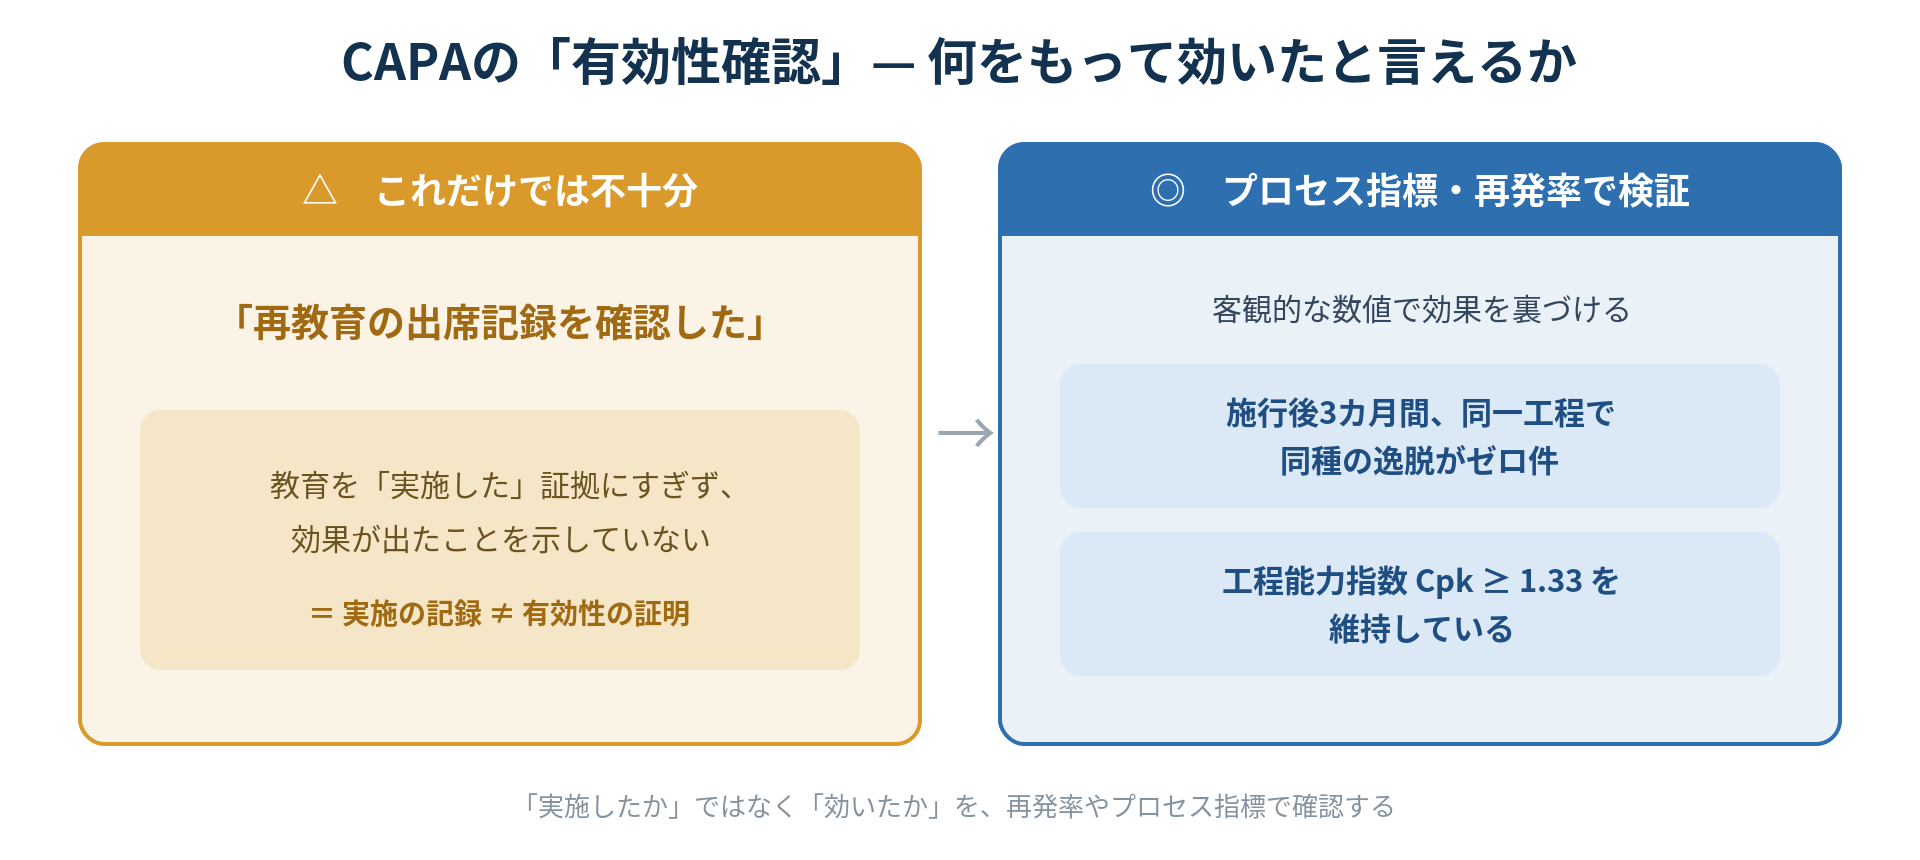
有効性確認も同様である。「再教育の出席記録を確認した」は教育を実施した証拠にすぎない。「施行後3カ月間、同一工程で同種の逸脱がゼロ件だった」「工程能力指数Cpkが1.33以上を維持している」といったプロセス指標や再発率でこそ、CAPAの有効性は検証される。
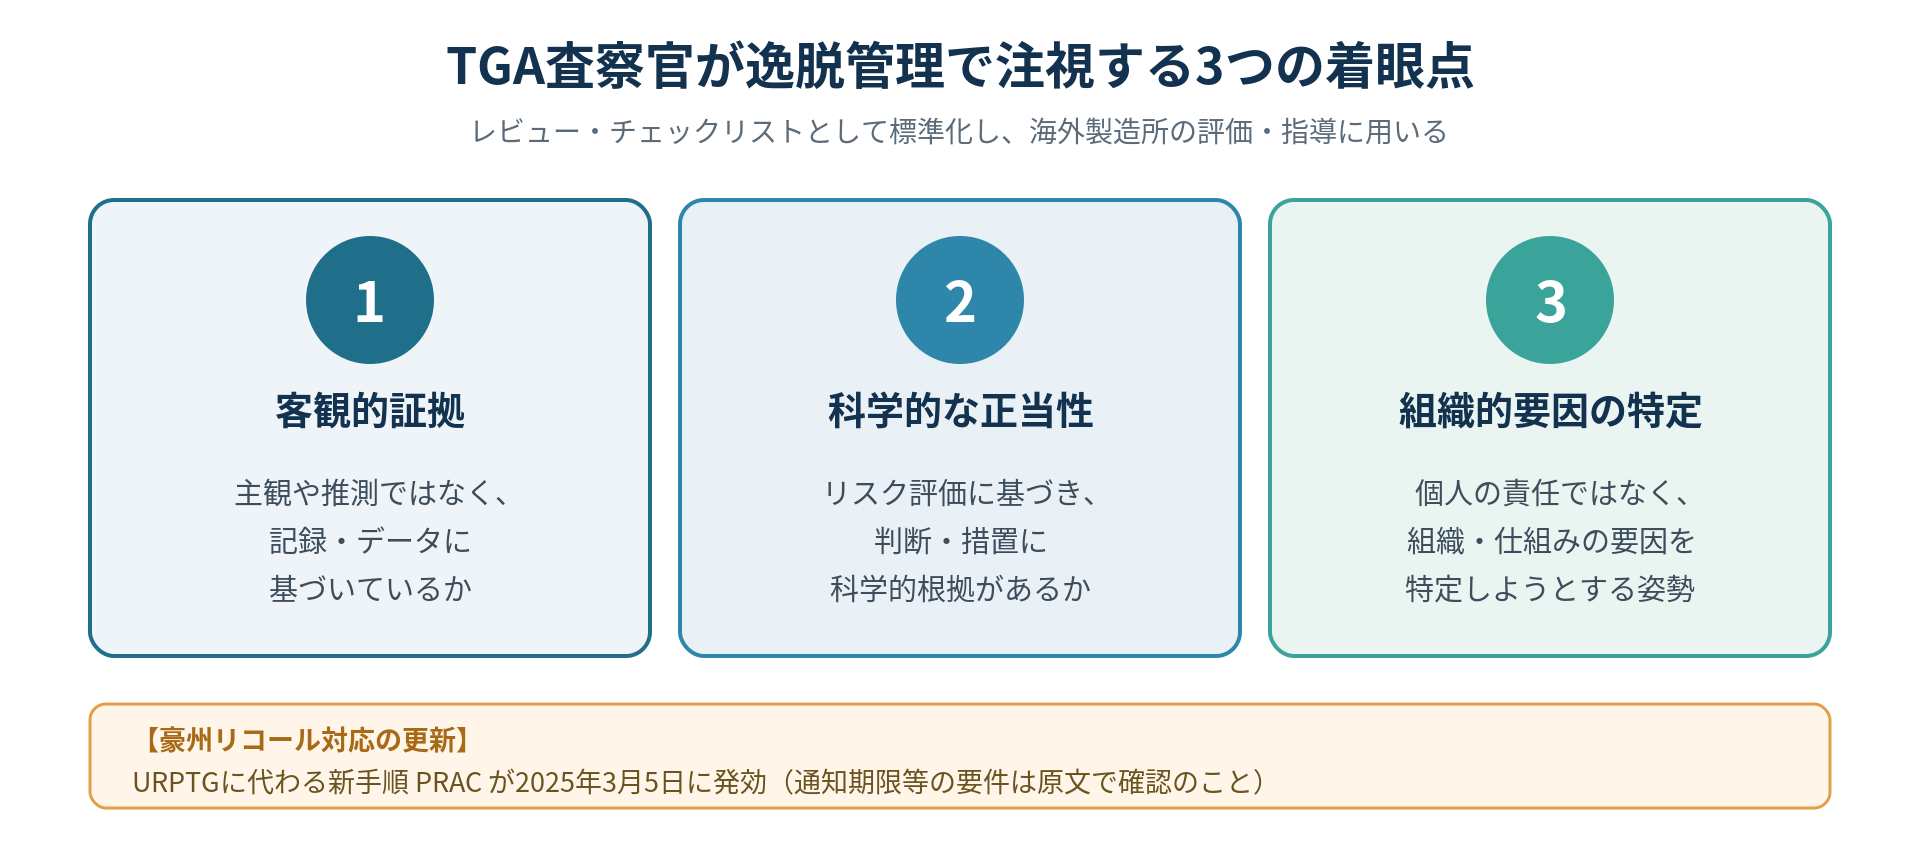
TGA査察官が逸脱管理で注視するのは、
- 客観的証拠に基づいているか
- 科学的な正当性(リスク評価)があるか
- そして個人ではなく組織的要因を特定しようとする姿勢があるか
の三点とされる。
なお、豪州のリコール対応については、URPTGに代わる新手順PRAC(Procedure for Recalls, Product Alerts and Product Corrections)が2025年3月5日に発効している※3。これらの視点をレビュー・チェックリストとして標準化し、海外製造所を評価・指導すること。それが、形式ではなく実質のCAPA管理であり、グローバルな査察準備態勢を高める道である。
出典1. ICH Q10「Pharmaceutical Quality System」(医薬品規制調和国際会議)。2. GQP省令(医薬品、医薬部外品、化粧品及び再生医療等製品の品質管理の基準に関する省令)第10条。対応主体・義務内容は条文および関連通知で確認すること。
3. TGA「Procedure for Recalls, Product Alerts and Product Corrections (PRAC)」(Therapeutic Goods Administration、2025年3月5日発効。URPTGを置換)/URL確認日:2026年7月2日。
この分野の解説動画
この記事は参考になりましたか?







この記事へのコメントはありません。