









FDA QSRからQMSRへーー整合と同一化は違う
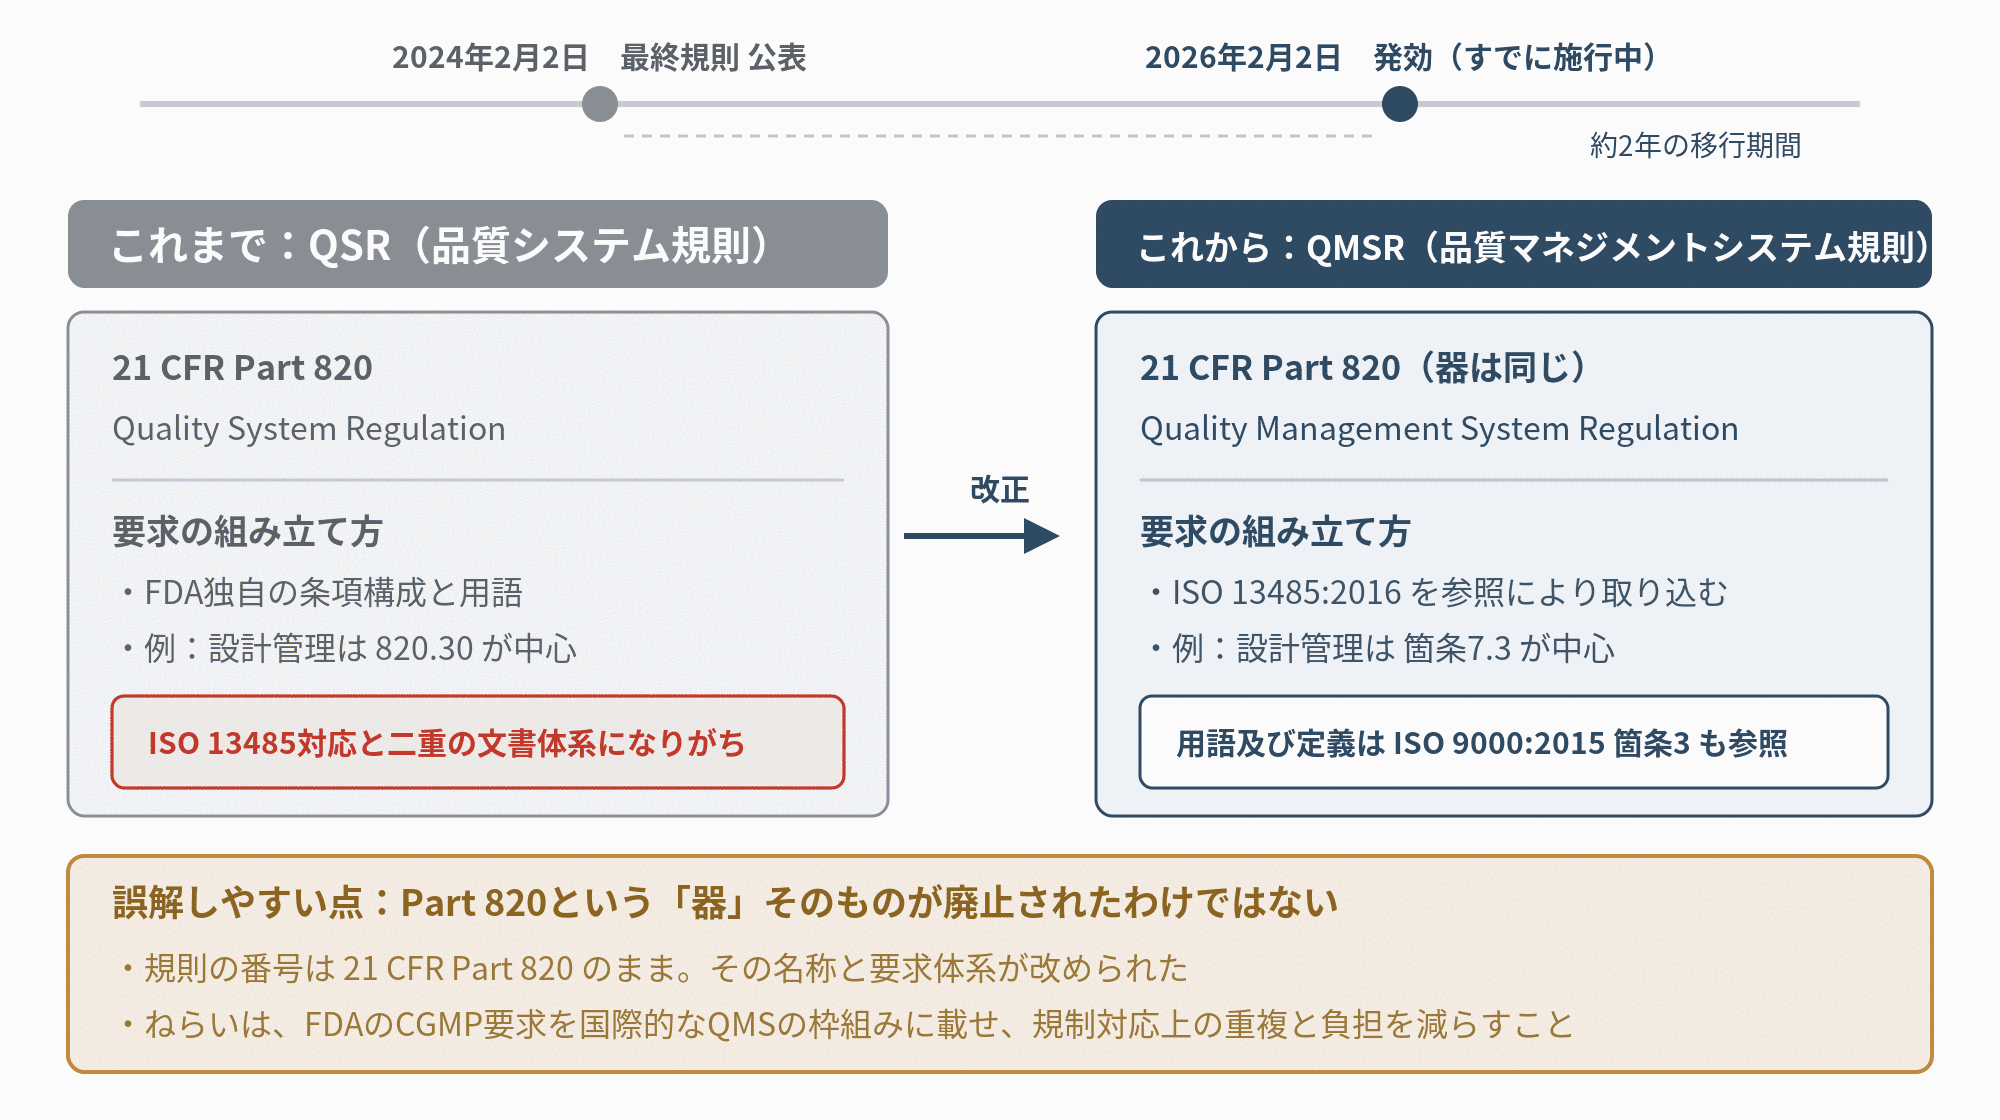
「FDA対応の品質システムと、ISO 13485対応の品質システムを、別々の文書体系で維持している」ーーグローバル展開する医療機器企業で、長らく課題とされてきた光景である。この重複を見直す大きな契機となったのが、FDAの品質システム規則QSR(Quality System Regulation、21 CFR Part 820)の改正だ。同規則は、ISO 13485:2016を中核に据えたQMSR(Quality Management System Regulation、品質マネジメントシステム規則)へと姿を変えた。
最終規則は2024年2月2日に公表され、2026年2月2日に発効している。なお、21 CFR Part 820という規則の器そのものが廃止されたわけではない。その名称と要求体系が改められた、と言うほうが正確である。
なぜ整合させるのか。QSRとISO 13485は、もともと目指すものが近い。どちらも「決めたとおりに一貫して作れる仕組み」を求める。
それでいて条項構成も用語も微妙に食い違っていたため、企業によっては、同じ管理活動を異なる用語と条項番号で二度説明し、重複した文書管理や監査対応を抱えてきた。QMSRはISO 13485:2016を参照により取り込み、用語及び定義についてはISO 9000:2015の箇条3も参照している。FDAのCGMP要求を国際的なQMSの枠組みに載せ、規制対応上の負担を減らす——これが整合のねらいである。
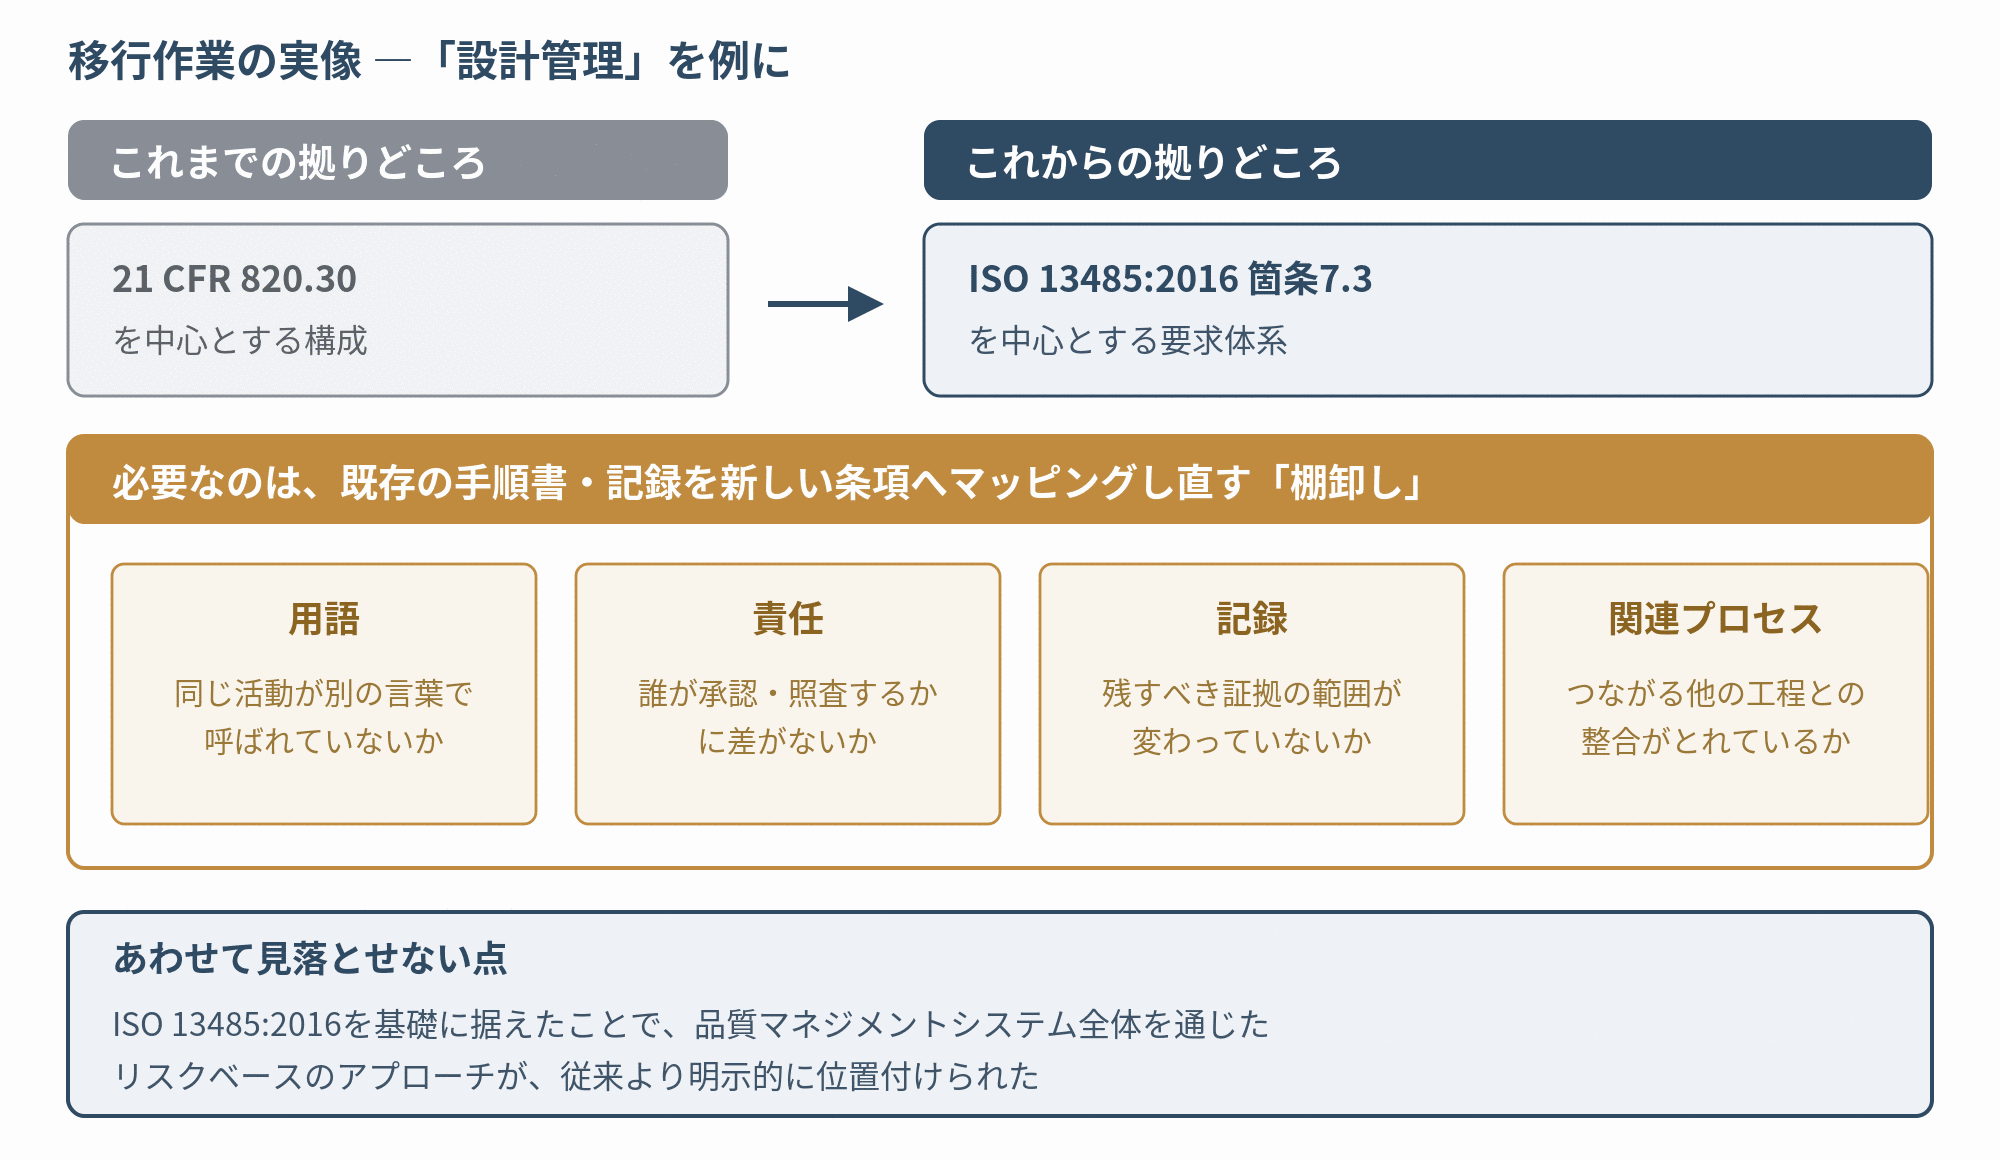
もっとも、移行は条項番号の置き換えではない。「設計管理」ひとつとっても、従来の21 CFR 820.30を中心とする構成から、ISO 13485:2016の箇条7.3を中心とする要求体系へと変わった。長年QSRの言葉で品質システムを組んできた企業ほど、既存の手順書や記録を新しい条項へマッピングし直し、用語・責任・記録・関連プロセスに実質的な差がないかを確認する作業が要る。
加えて、ISO 13485:2016を基礎に据えたことで、品質マネジメントシステム全体を通じたリスクベースのアプローチが、従来より明示的に位置付けられた点も見落とせない。整合の恩恵を受けるには、地道な棚卸しが避けられない。
整合は同一化ではない
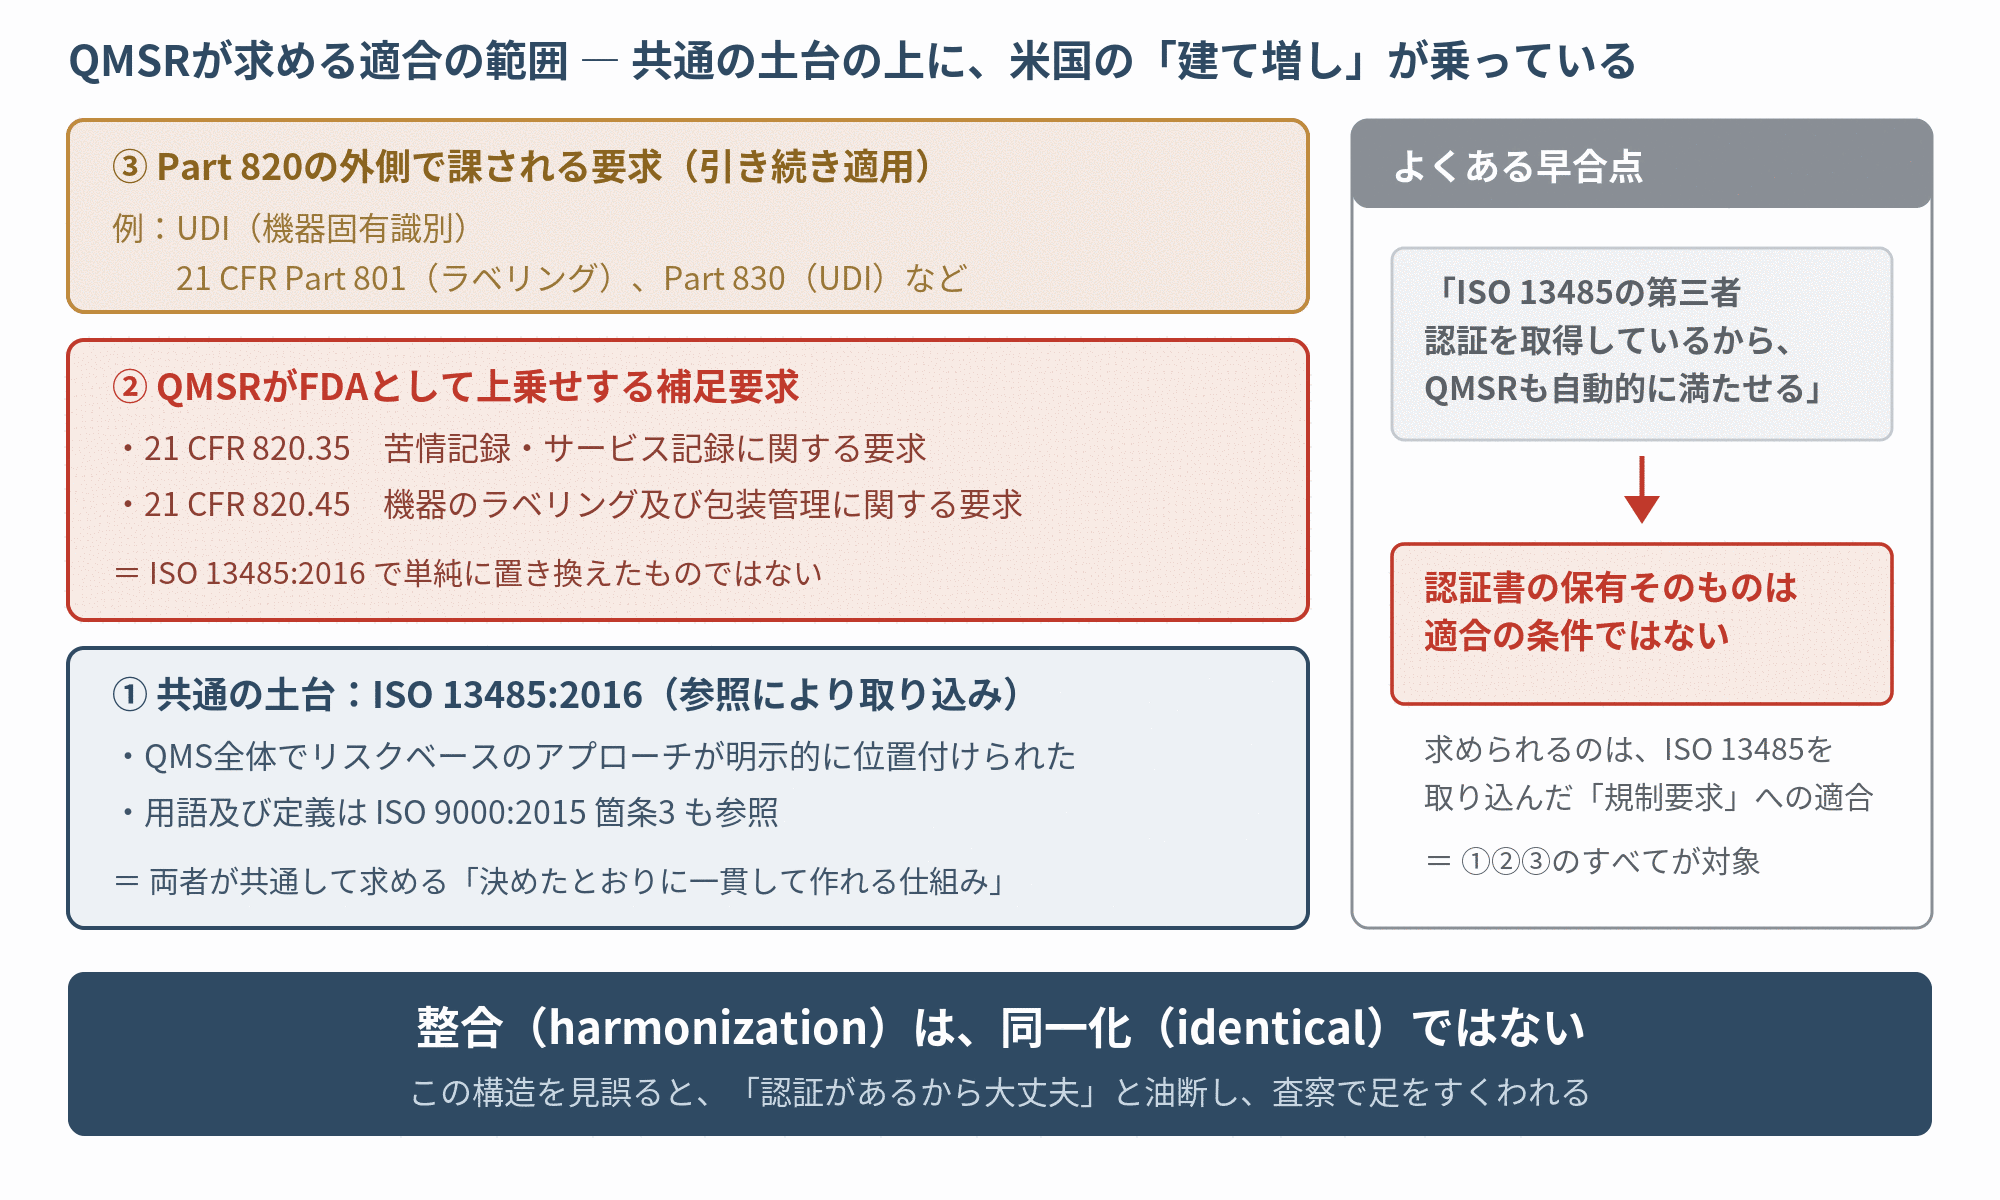
ここで注意したいのは「ISO 13485の第三者認証を取得しているから、QMSRも自動的に満たせる」と考えるのは早計だという点だ。QMSRが求めるのは、あくまでISO 13485:2016を取り込んだ規制要求への適合であり、認証書の保有そのものが適合条件ではない。しかもQMSRは、従来のQSRをISO 13485:2016で単純に置き換えたものではなく、FDAによる補足要求を設けている。
苦情記録やサービス記録に関する21 CFR 820.35、機器のラベリング及び包装管理に関する21 CFR 820.45がその例だ。さらに、UDI(機器固有識別)のように、Part 820の外側、例えば21 CFR Parts 801及び830で課される要求も引き続き適用される。整合とは同一化ではない。
土台は共通だが、その上に米国の建て増しが乗っている。この構造を見誤ると「認証があるから大丈夫」と油断し、査察で足をすくわれる。
QMSRがすでに発効した現在、対応を文書体系の変更だけで終わらせてはならない。文書をISO 13485の構成に整えることと、現場がそのとおりに動き、記録が残っていることは別の話だからだ。器を替える作業だけに追われて中身の点検を怠れば、整合の恩恵は絵に描いた餅に終わる。
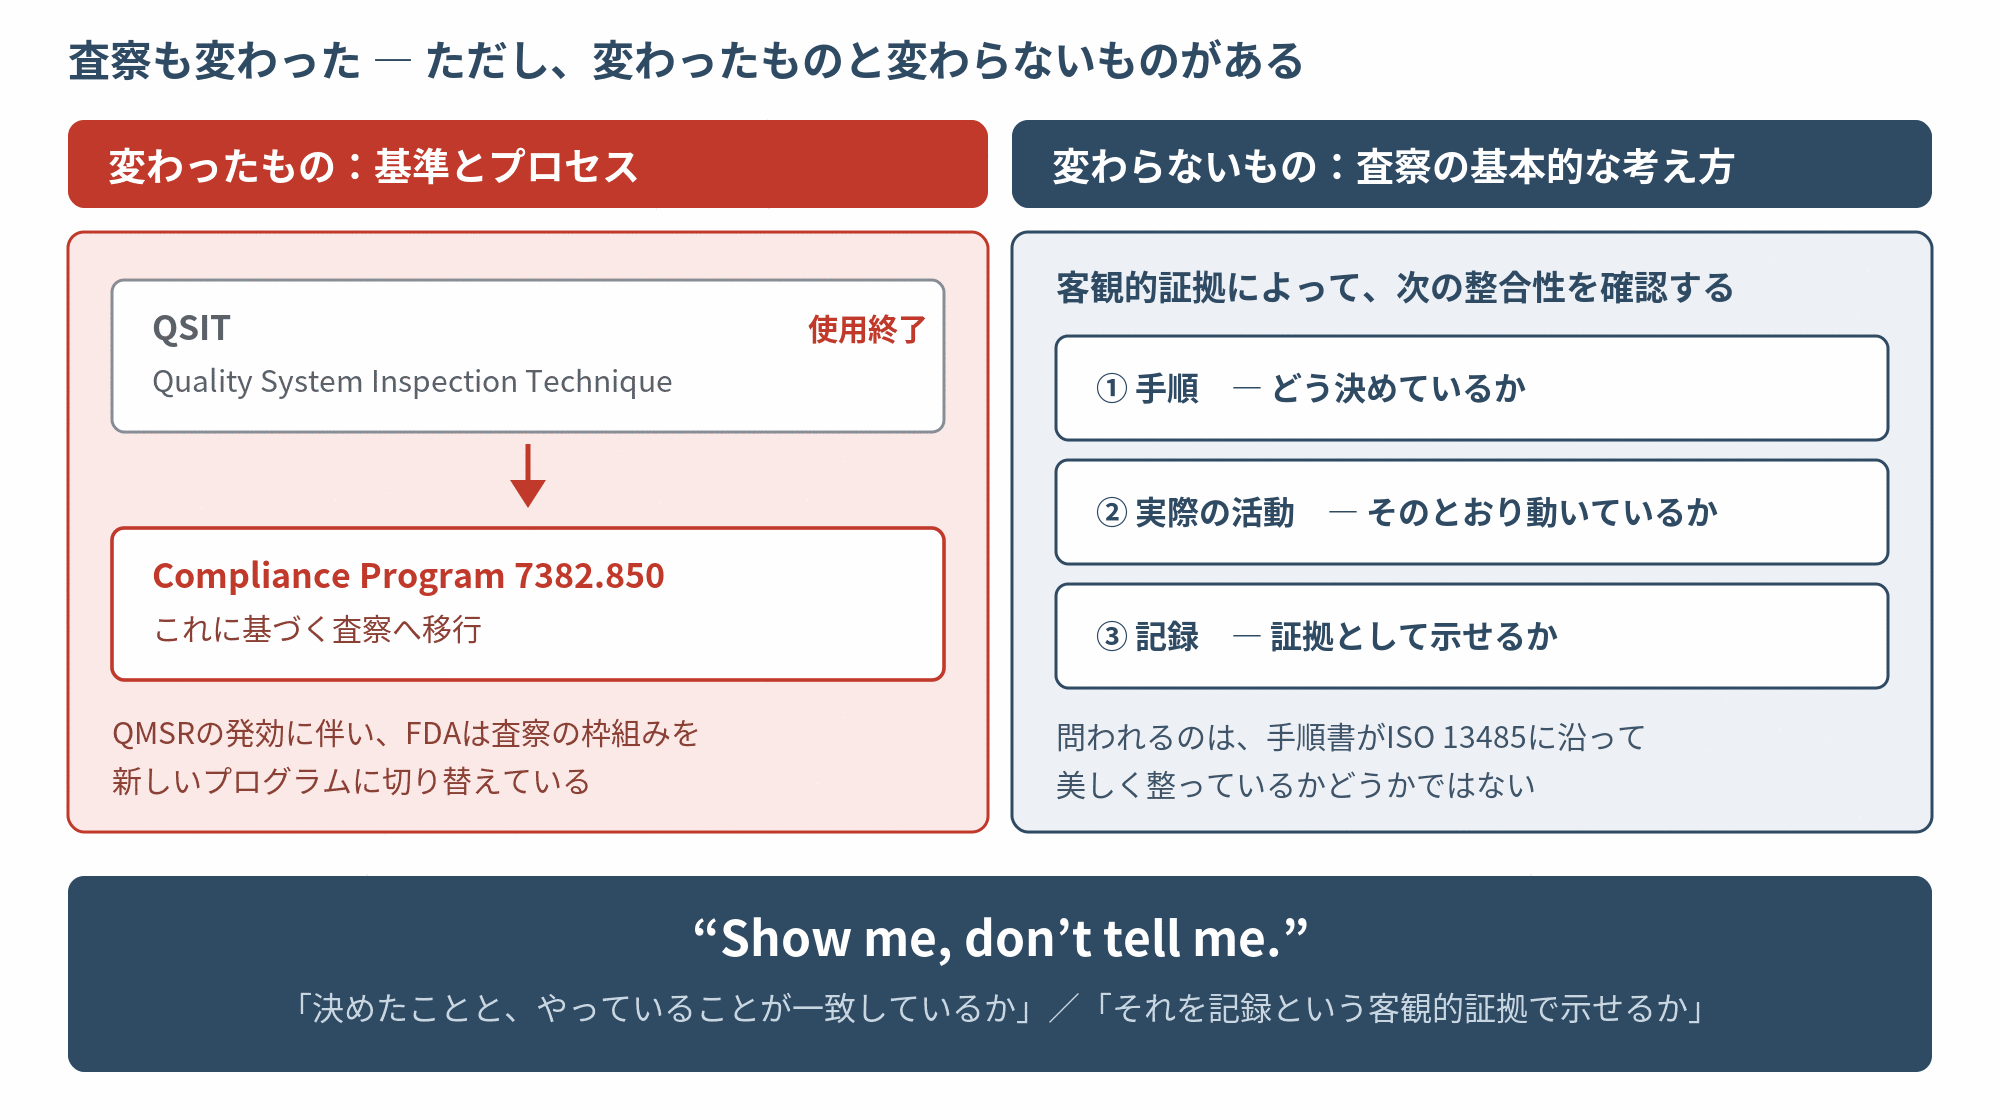
そして、査察そのものも変わった。QMSRの発効に伴い、FDAは従来のQSIT(Quality System Inspection Technique)の使用を終了し、新しいCompliance Program 7382.850に基づく査察へ移行している。基準とプロセスは変わった。
一方、手順、実際の活動及び記録の整合性を客観的証拠によって確認するという、査察の基本的な考え方は変わらない。手順書がISO 13485に沿って美しく整っているかではなく「決めたことと、やっていることが一致しているか」「それを記録という客観的証拠で示せるか」ーーいわば、”Show me, don’t tell me.”である。規則の器が変わっても、問われるのは実態と証拠だ。看板の掛け替えを、体質改善と取り違えてはならないのである。
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。