
日本と米国では「施設」の位置づけが根本的に異なる
制度の設計思想を取り違えると、必ずつまずく
日本で医療機器の薬事業務に長く携わってきた方ほど、米国制度の理解でつまずきやすい箇所がある。それは「施設(事業所)」と「品目(製品)」の関係である。日本と米国では、この二つの関係が上下逆さまになっているのだ。今回はこの違いを整理し、実務でどのような影響が出るのかを解説する。
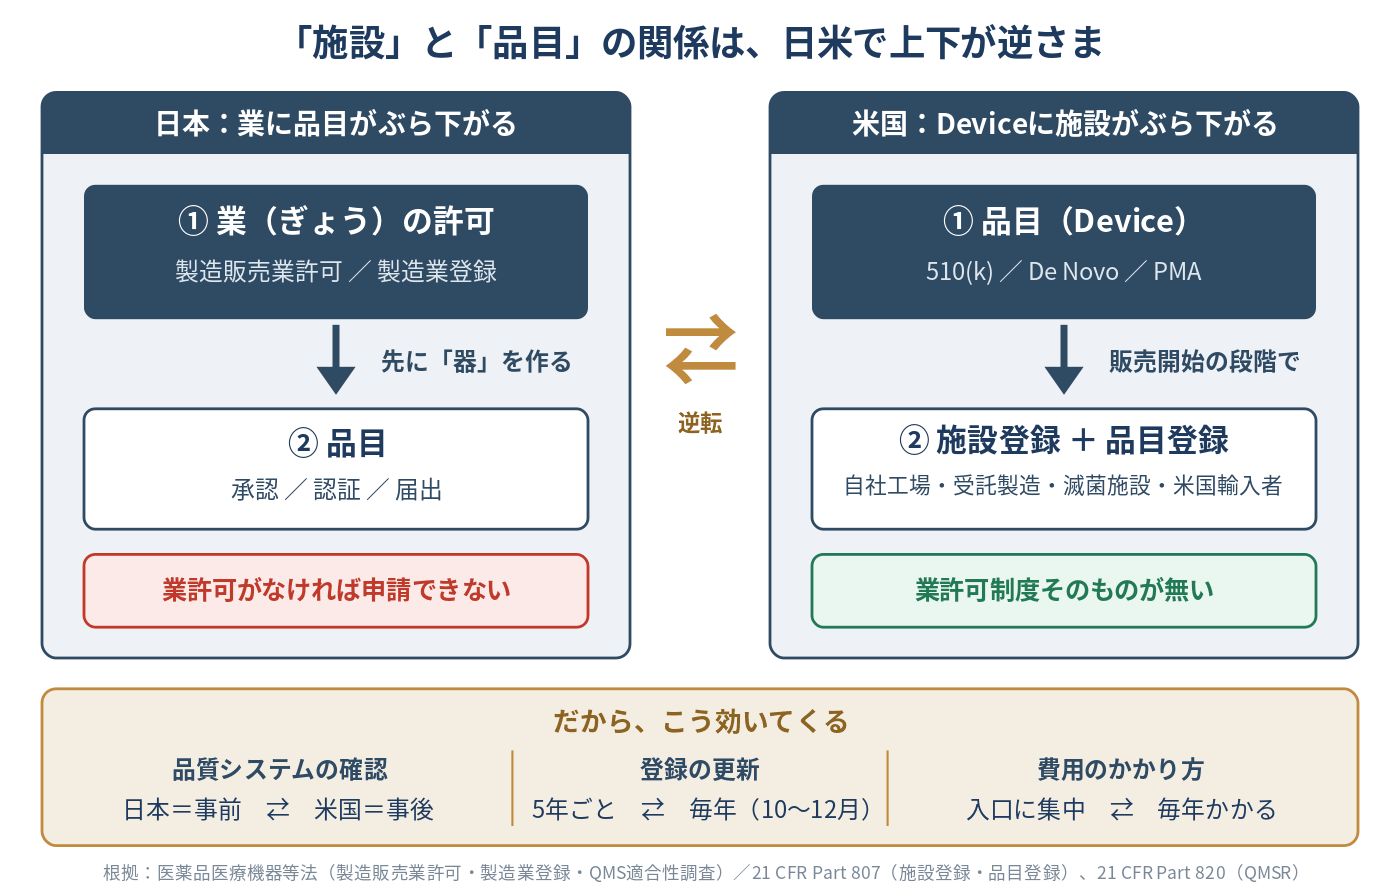
日本は「業が先、品目が後」
日本では、医薬品医療機器等法に基づき、まず業(ぎょう)の許可・登録を取得しなければ、製品の話に進むことができない。製造販売業許可
製品を市場に出す責任主体には、製造販売業許可が必要である。医療機器では取り扱うクラスに応じて、第一種(高度管理医療機器)、第二種(管理医療機器)、第三種(一般医療機器)に分かれ、都道府県知事が許可を行う。
取得には、総括製造販売責任者・国内品質業務運営責任者・安全管理責任者のいわゆる「三役」を配置し、QMS体制省令およびGVP省令に適合した組織体制を構築する必要がある。有効期間は5年で、更新が必要である。製造業登録
実際に製造を行う製造所は、製造業登録を受ける。
国内製造所は登録、海外製造所は外国製造業者登録(FMR)を受ける。こちらも5年ごとの更新制である。そのうえで品目へ
これらの「器」が整って初めて、品目ごとの承認(PMDA審査)・認証(登録認証機関)・届出に進むことができる。
承認書・認証書には製造所が記載され、製品群単位でQMS適合性調査を受けて基準適合証の交付を受ける。つまり日本の構造は、業許可という器を先に作り、その中に品目を収めていくというものである。業許可がなければ、そもそも品目の申請書を受け付けてもらえない。
米国は「Deviceに施設がぶら下がる」
一方、米国には製造販売業許可に相当する業許可制度が存在しない。ここが決定的な違いである。米国では、まず製品そのものの市販前手続き(510(k)、De Novo、PMA、あるいは届出免除の確認)から始まる。
510(k)の提出には、事前の業許可も、日本の三役に相当する責任者の配置も求められない。極端に言えば、設立したばかりの企業でも510(k)を提出できる。そして実際に販売を開始する段階になって初めて、施設登録(Establishment Registration)と品目登録(Device Listing)を行う。
この際、登録した品目に対して、それに関与する施設を紐づけていくという形になる。自社工場、受託製造所、受託滅菌施設、米国の輸入者ーーこれらが一つの品目にぶら下がる構造である。制度の中心にあるのは施設ではなく品目であり、施設は品目に付随する情報として管理される。日本とはまさに逆転している。
品質システムの担保方法も逆
この違いは、品質システムの確認方法にも表れる。日本は事前確認型である。QMS適合性調査を承認・認証の前提として実施し、適合が確認されて初めて品目が世に出る。
米国は事後確認型である。2026年2月2日に従来のQSR(21 CFR Part 820)が改正され、ISO 13485をベースとしたQMSR(Quality Management System Regulation)となった。規則番号は21 CFR Part 820のまま維持されている。
その適合性は原則としてFDAによる施設査察という事後的な手段で確認される。市販前に品質システムの適合証明を求められるわけではない(一部のPMA案件を除く)。
対比してみる
観点/日本/米国業許可制度/あり(製造販売業許可・製造業登録)/なし手続きの順序/業許可 → 品目/品目 → 施設登録中心となる単位/業(事業者)/Device(品目)責任者の法定配置/三役の設置が必須/法定の資格者配置要件なし品質システム確認/事前(QMS適合性調査)/事後(施設査察)製造所の変更/一部変更承認等の手続き/Listing更新(変更の重要度により510(k)要否を判断)有効期間/5年更新/毎年更新(10月〜12月)
実務にどう効いてくるか
製造所変更のスピード感が違う
日本では製造所の追加・変更に一部変更承認申請が必要となり、審査期間を織り込んだ計画が求められる。米国では、変更が製品の安全性・有効性に重大な影響を与えないと判断できれば、Listingの更新と社内記録(Letter to File)で対応できる場合がある。ただし判断はFDAガイダンスに沿って慎重に行う必要があり、「米国は自由」と安易に考えるのは危険である。
「製販=Specification Developer」と単純に読み替えない
感覚的には近いが、法的な位置づけも責任範囲も同一ではない。日本の製造販売業者が米国ではManufacturerに該当する場合もあれば、Foreign Exporterを兼ねる場合もある。実態に即した区分の判断が必要である。
承認と登録は別物
510(k)クリアランスを取得しても、施設登録とListingが完了していなければ販売できない。逆に、施設登録だけを済ませても市販前手続きの代わりにはならない。この両輪を意識せず、片方だけ進めてしまう例は実に多い。
通関で止まる原因の多くは登録情報の不備
施設の紐づけ漏れ、Listing内容と実際の輸入品の不一致、更新失念による失効。これらは輸入差止(Import Refusal)に直結する。製品そのものに問題がなくても、書類上の不整合で製品が港に留め置かれる事態は避けたい。
コストの発生する場所が違う
日本では、業許可の取得時に体制整備の負担が集中し、その後の維持費用は比較的緩やかである。米国は逆で、参入のハードルそのものは低いが、施設登録手数料が毎年発生する。FY2027では一施設あたり13,785米ドルであり、しかも510(k)申請手数料のような中小企業向けの減額制度がない(FDA裁量による限定的な免除制度は存在するが、要件は厳しい)。
複数施設が関与する体制であれば、その分だけ毎年積み上がる。「参入しやすいが、持ち続けるコストがかかる」のが米国、と捉えると理解しやすい。販売段階の規制にも違いがある
日本では販売業・貸与業の許可や届出が別途必要となる場合がある。
米国には連邦レベルでこれに相当する制度はないが、州によっては医療機器の販売業者にライセンスを求めるところがある。連邦法だけを見ていると見落とすため、販売地域が決まった段階で州法の確認も行いたい。
逆方向も同じこと
なお、この非対称性は逆方向にも生じる。米国企業が日本市場に参入する際には、まず日本国内に製造販売業許可を持つ主体が必要となる。自社で法人を設立しないのであれば、選任製造販売業者(DMAH)を指定することになる。
米国側の担当者に「なぜ製品の承認の前に会社の許可が要るのか」と問われることは非常に多い。この構造の違いを説明できるかどうかが、円滑なプロジェクト進行を左右する。
まとめ
日本は「業に品目がぶら下がる」、米国は「Deviceに施設がぶら下がる」。この一点を押さえておくだけで、米国制度の理解は格段に進む。日本の制度感覚をそのまま持ち込まず、まずは発想を切り替えることから始めていただきたい。
この分野の解説動画
この記事は参考になりましたか?

この記事へのコメントはありません。