









米国FDAの医療機器規制の全体像
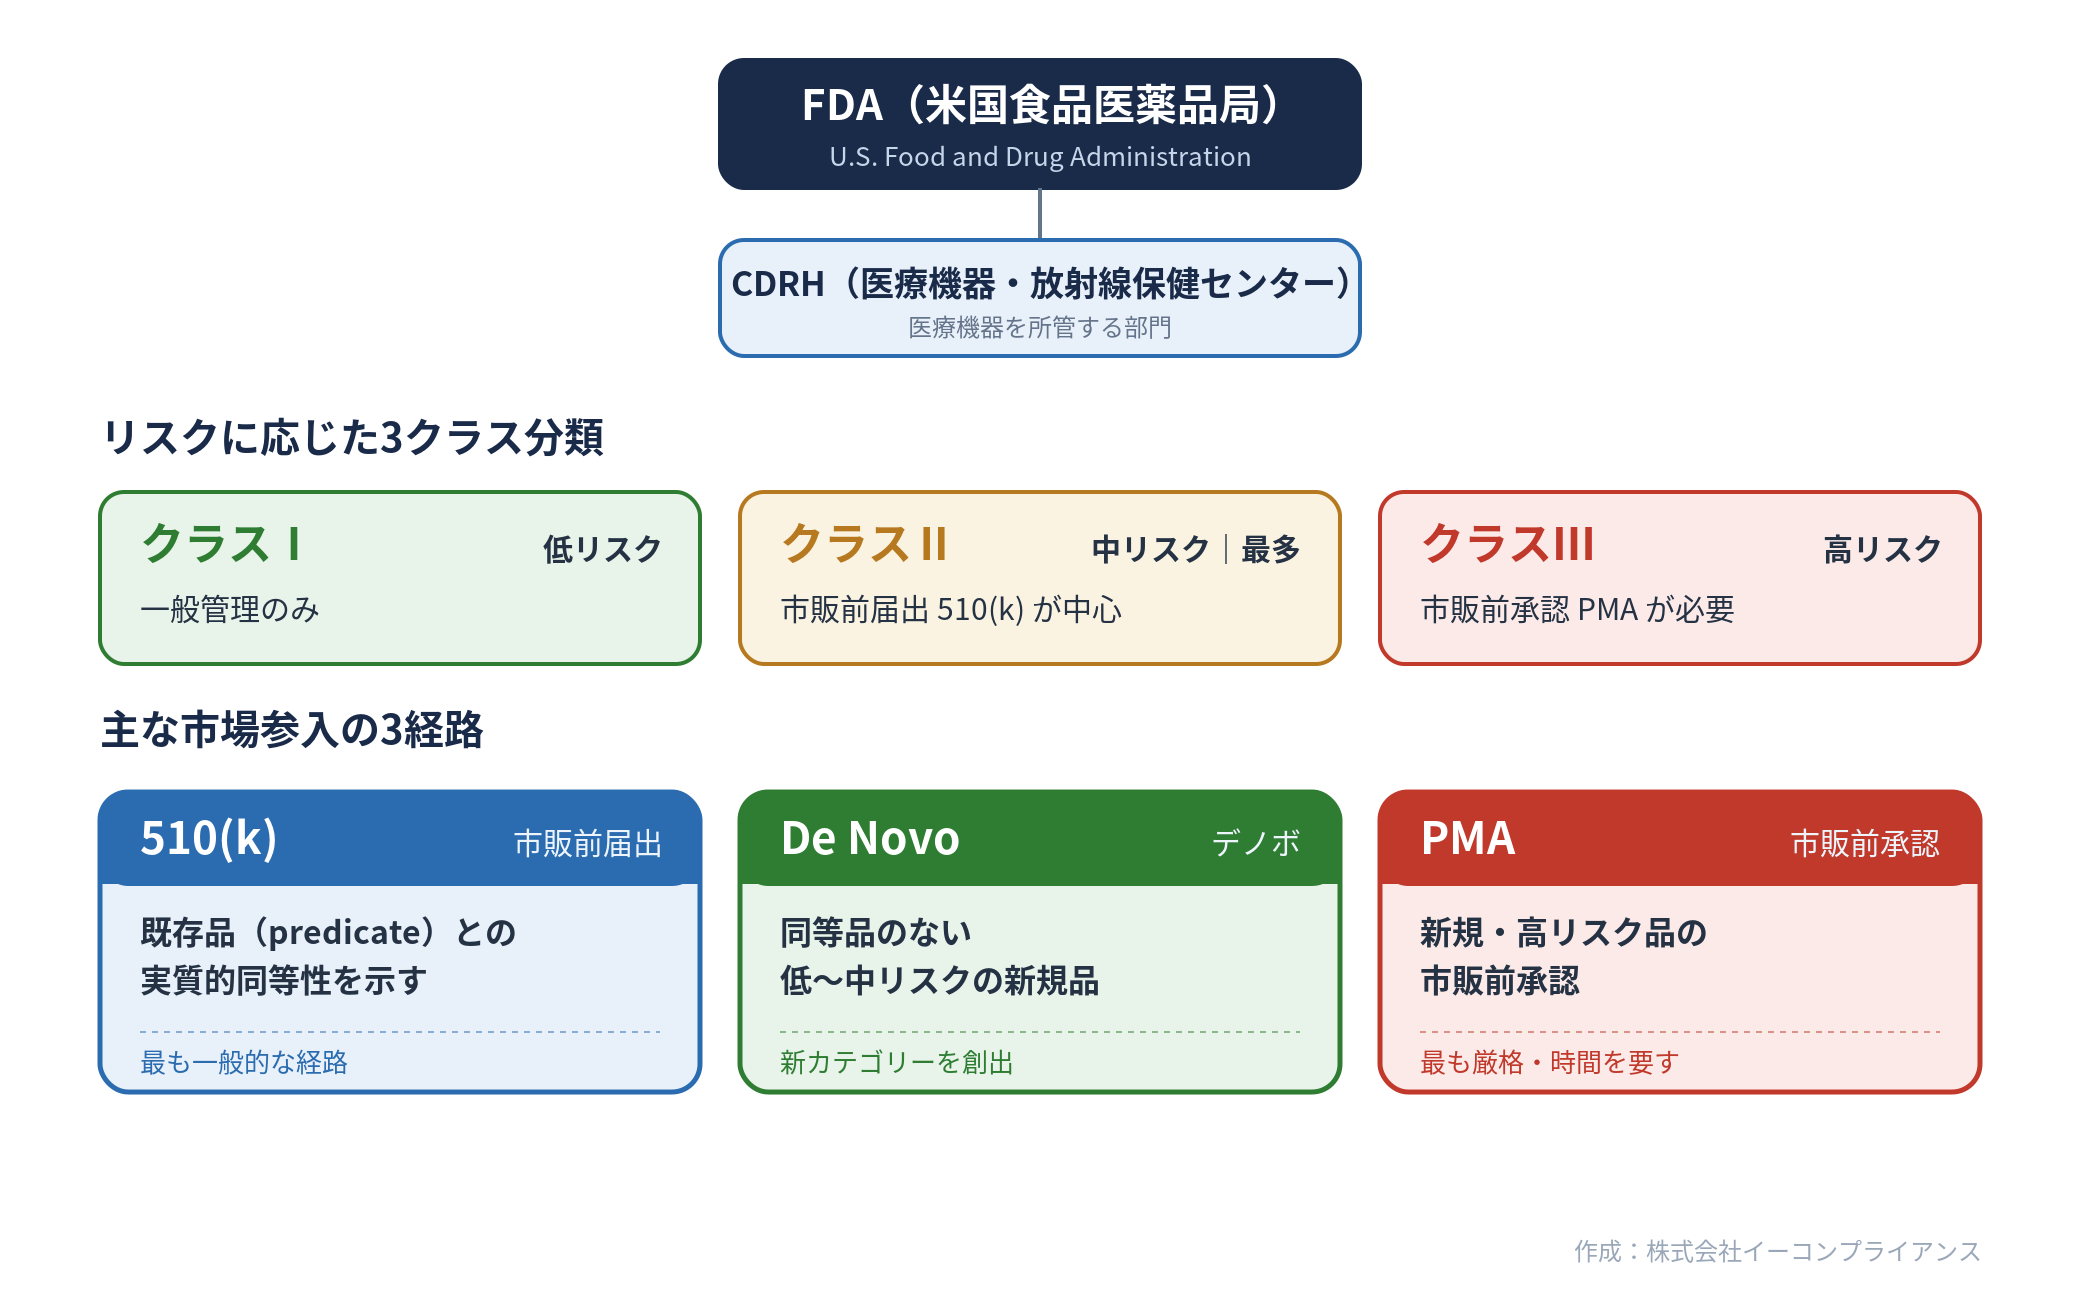
米国市場を狙うなら、まずFDA(米国食品医薬品局)の全体像をつかむ必要がある。医療機器を所管するのはFDA内のCDRH(医療機器・放射線保健センター)。製品はリスクに応じてクラスI〜IIIに分けられ、多くはクラスIIに該当する。
市場参入の主な経路は、既存品との実質的同等性を示す510(k)、新規高リスク品の市販前承認(PMA)、同等品のない低中リスク品のDe Novoの三つである。ここまでは教科書通り。実務で効くのは、その先の感覚だ。
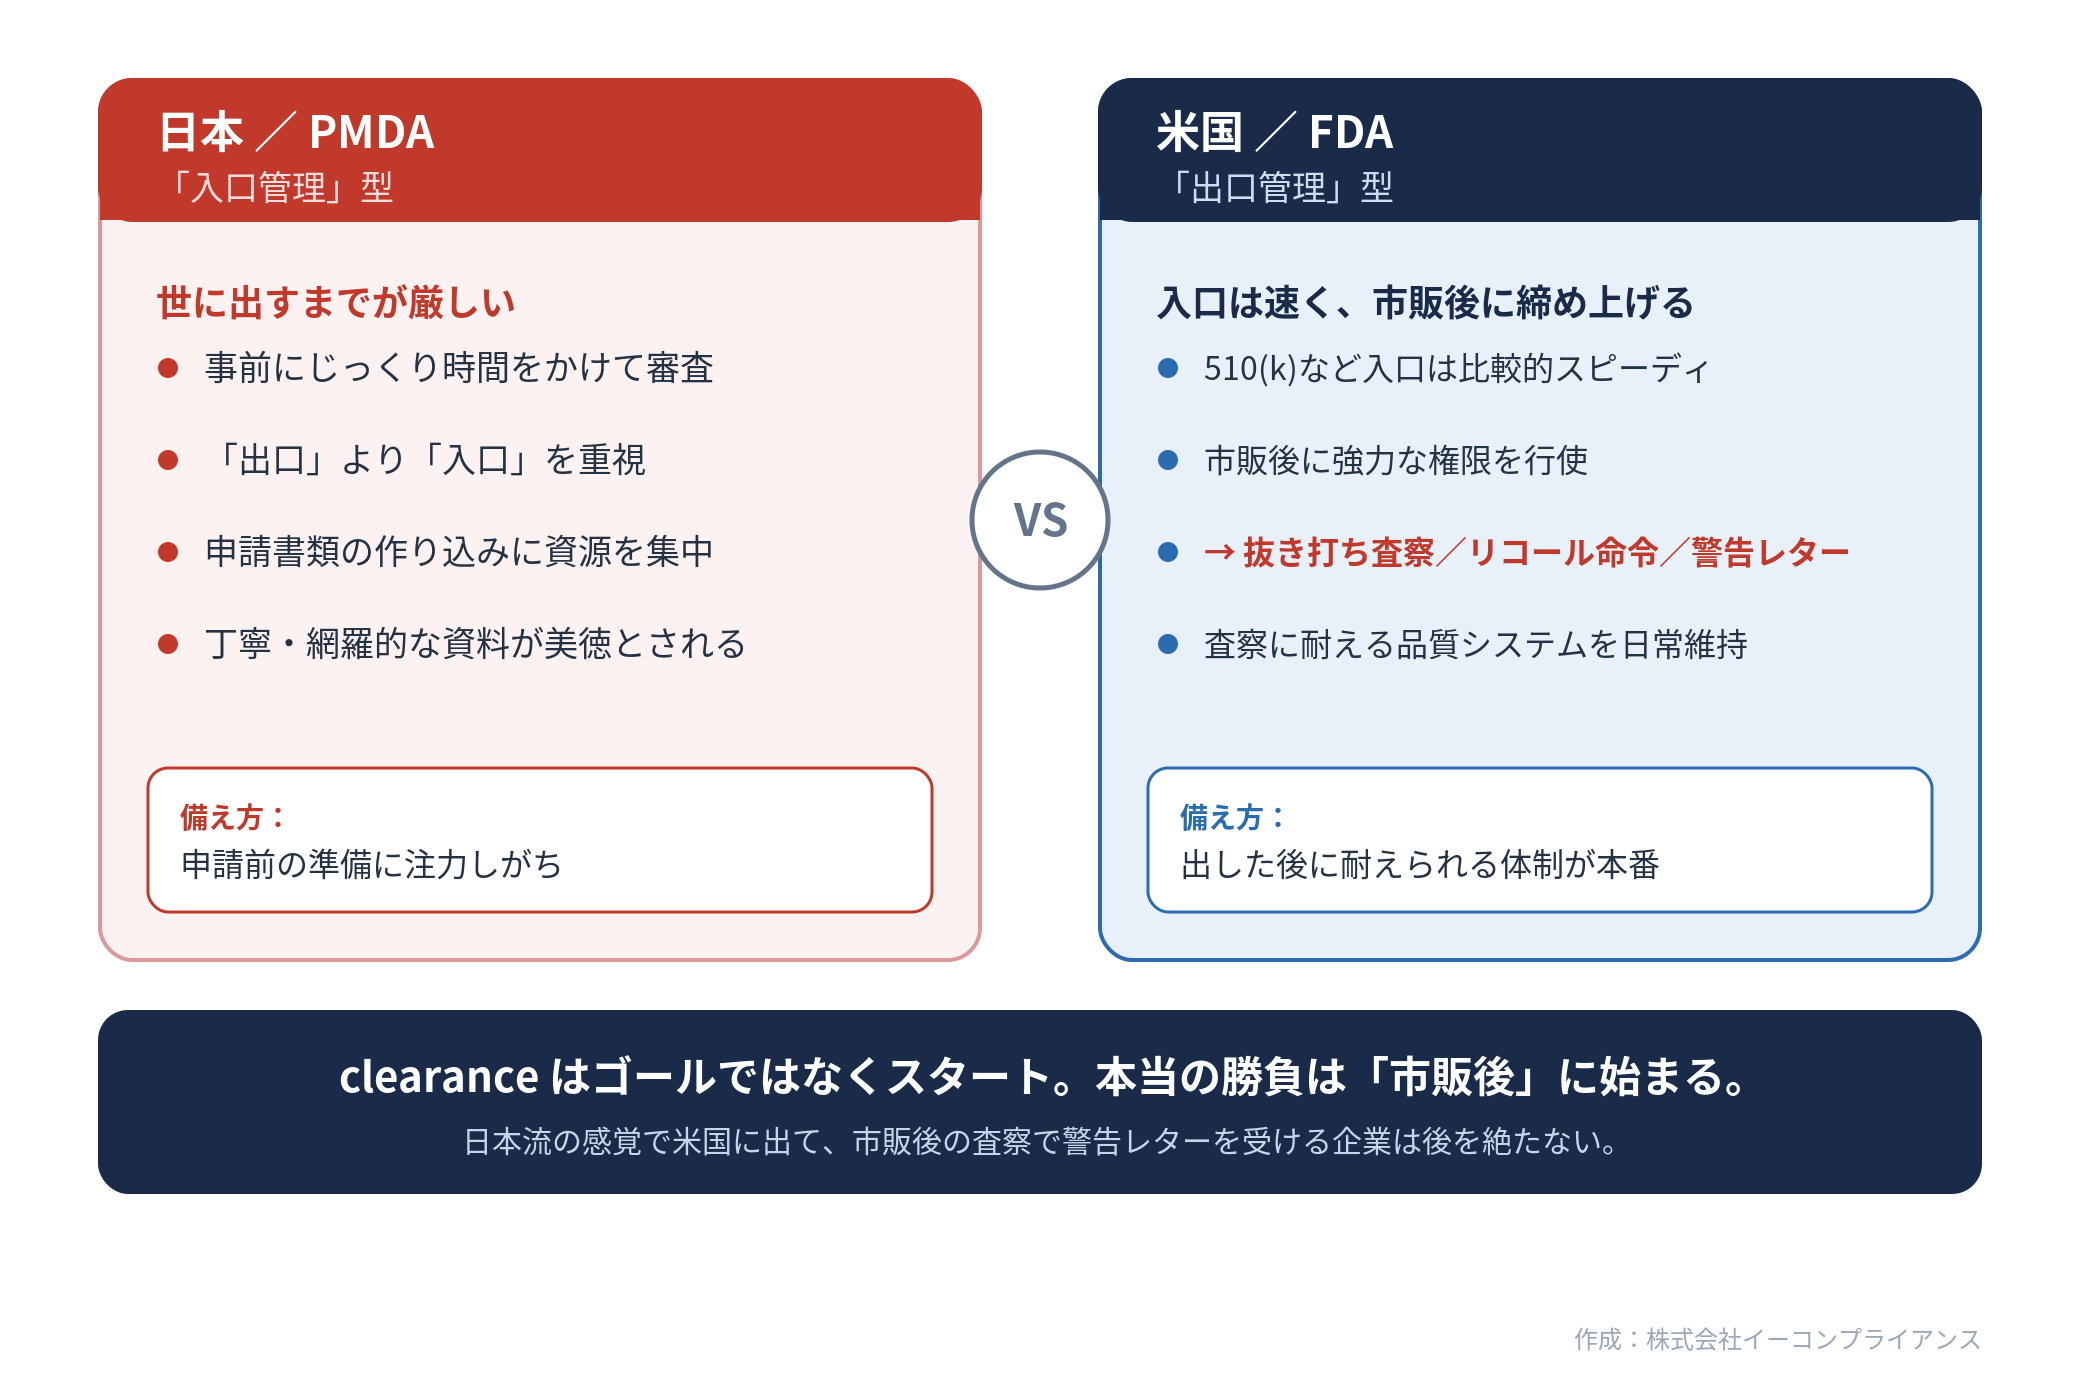
日本の承認とFDAのclearanceは、思想からして違う。日本(PMDA)は事前にじっくり審査し、世に出すまでが厳しい”入口管理“型である。対するFDAは、510(k)に代表されるように入口は比較的速く通し、その代わり市販後に強力な権限ーー抜き打ち査察、リコール命令、警告レターーーで締め上げる“出口管理“型だ。
「FDAは緩い」という俗説は、この出口の怖さを知らない人の誤解にすぎない。clearanceはゴールではなくスタートであり、本当の勝負は市販後に始まる。
この入口管理と出口管理の違いは、企業の備え方を根本から変える。
入口管理の日本では、申請書類を磨き上げることに資源を集中しがちだ。しかし出口管理のFDAでは、出した後に査察へ耐えられる品質システムを日常的に維持していなければならない。「通った後が本番」なのである。日本流の感覚で米国に出て、市販後の査察で警告レターを受けるーーこの落とし穴にはまる企業は後を絶たない。
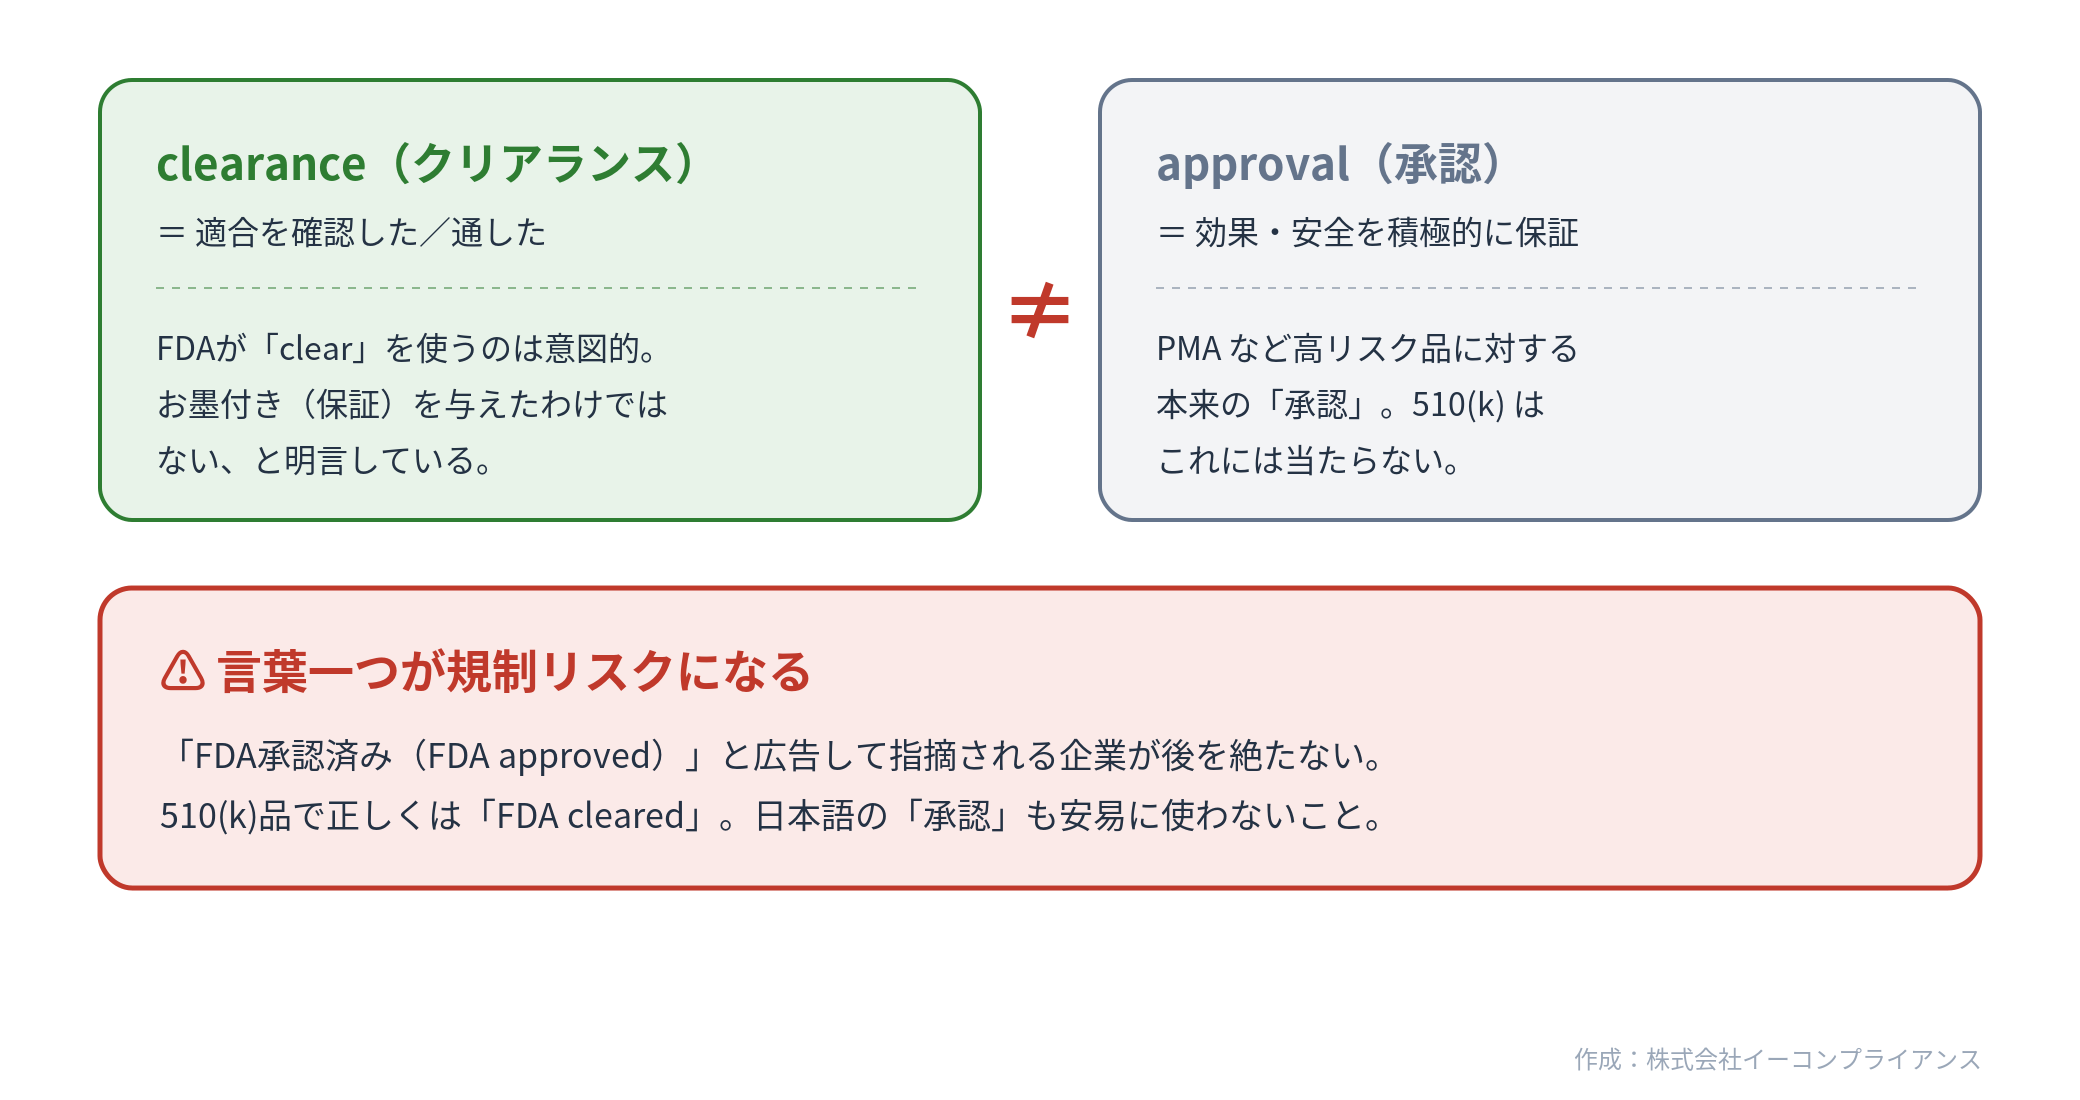
加えて、510(k)は「承認(approval)」ではない。FDAは意図的に”clear”という語を使い、お墨付きを与えたわけではないと明言している。それでも「FDA承認済み」と広告して指摘される企業が後を絶たない。言葉一つが規制リスクになる世界だ。
日本企業が特に注意すべきなのは、文書の”作り込み過ぎ”が裏目に出る場面があることだ。日本の申請文化では、丁寧で網羅的な資料が美徳とされる。だがFDA対応では、書きすぎた記述が新たな約束となり、市販後にその通りできていないと「言っていることとやっていることが違う」と突かれる。
誠実に多く書くほど、守るべき約束が増えるーーこの逆説を知らないと、善意の作り込みが自らの首を絞める。米国対応では「正確に、過不足なく」が鉄則であり、日本流の”厚い資料が安心”という感覚は、いったん脇に置く必要がある。
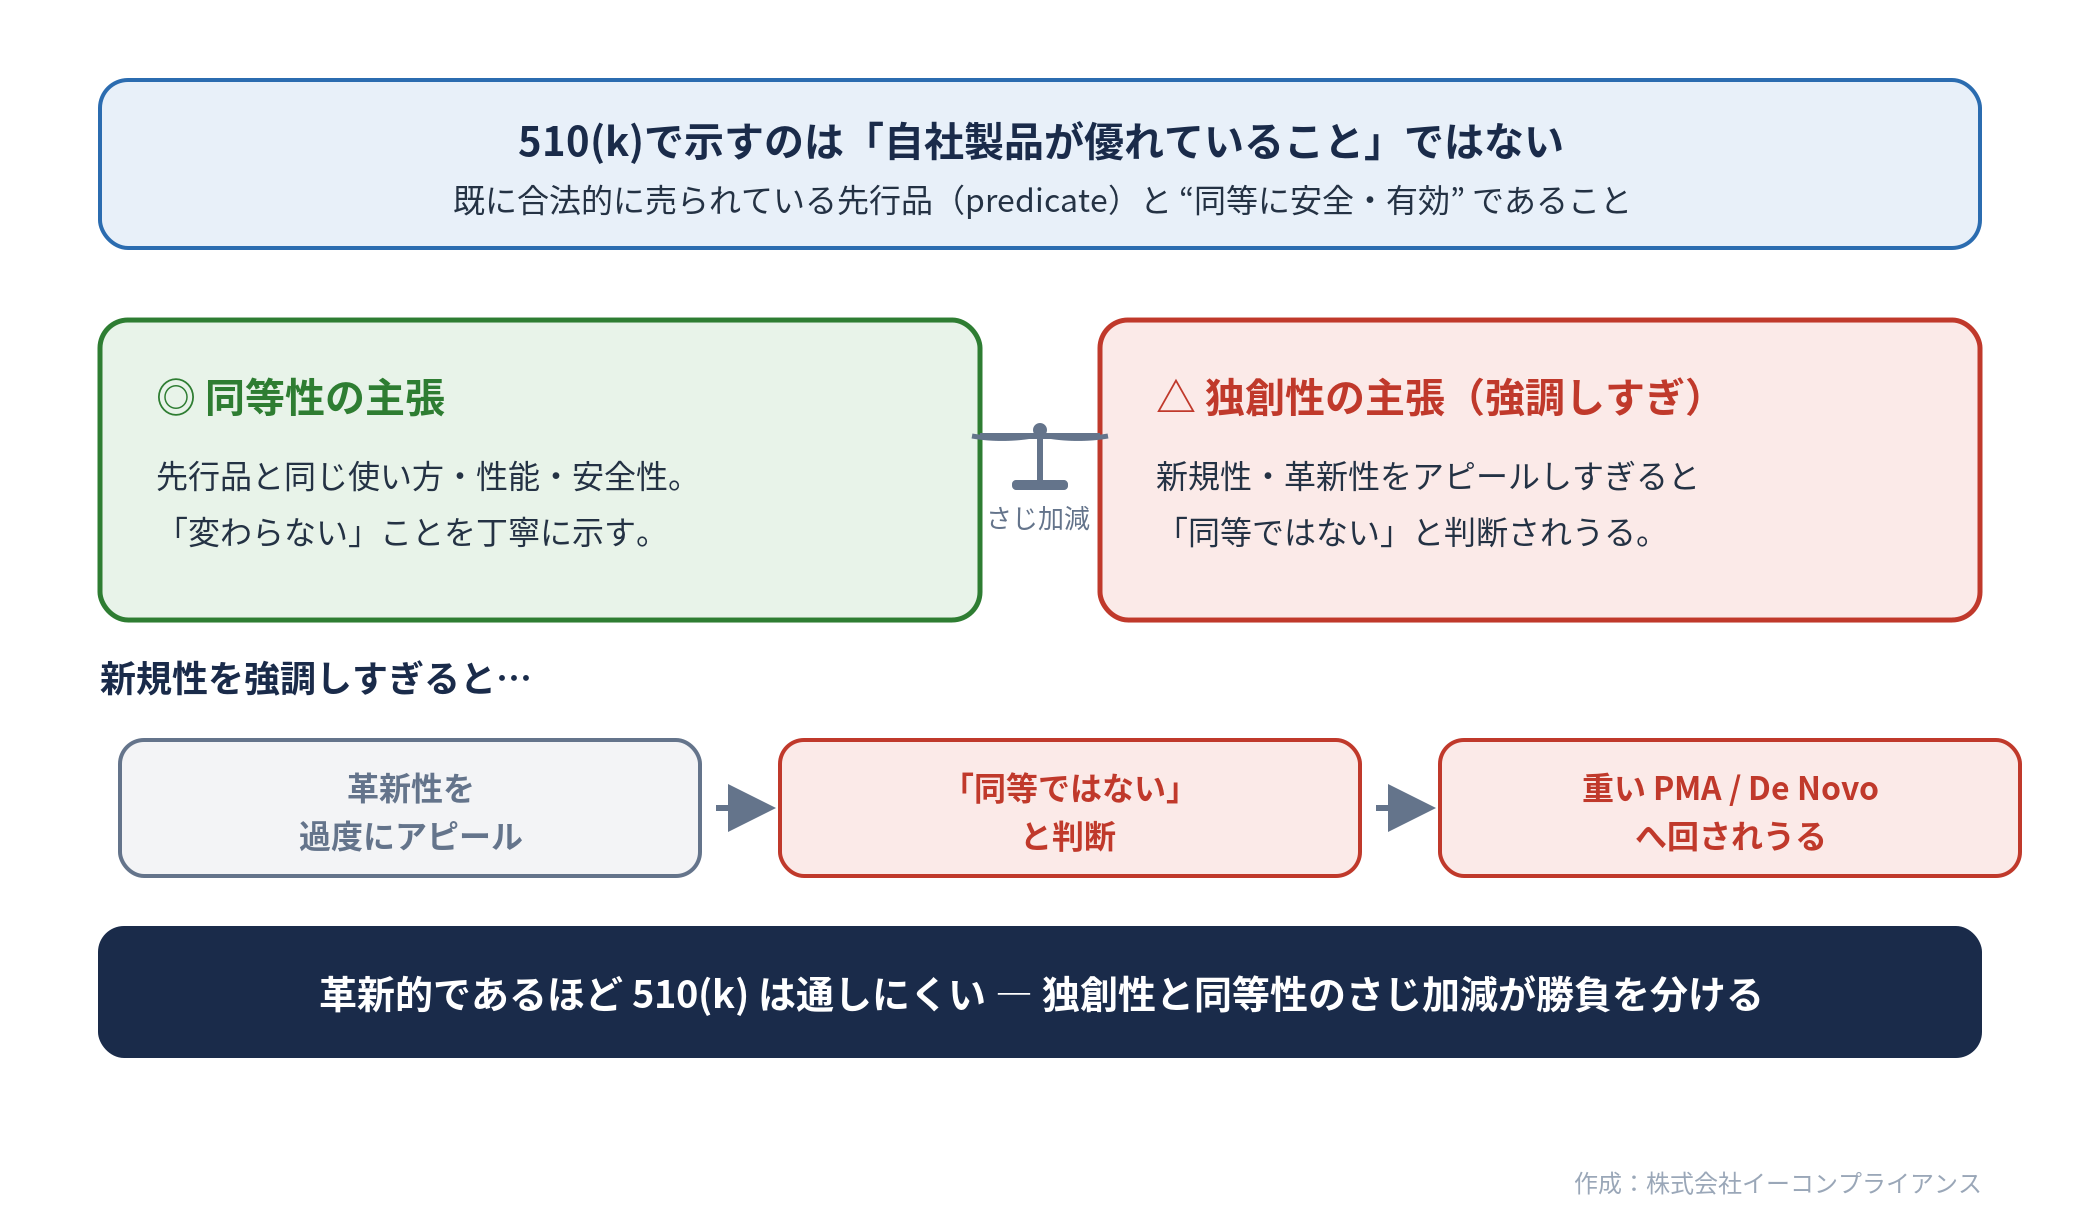
もう一点、510(k)の肝は「自社製品が優れていること」を示す制度ではない、という逆説である。示すべきは、既に合法的に売られている先行品(predicate)と”同等に安全・有効”であること。新規性を強調しすぎると、かえって「同等ではない」とされ、重いPMAやDe Novoへ送られかねない。
革新的であるほど510(k)は通しにくいという、直感に反する構造がそこにある。米国申請では、独創性の主張と同等性の主張のさじ加減が勝負を分けるのである。
この分野の解説動画
この記事は参考になりましたか?







この記事へのコメントはありません。