
MDRとは

イーコンプライアンス MDR(Medical Device Regulation)情報
*万が一文中に解釈の間違い等がありましても、当社では責任をとりかねます。
本文書の改訂は予告なく行われることがあります。
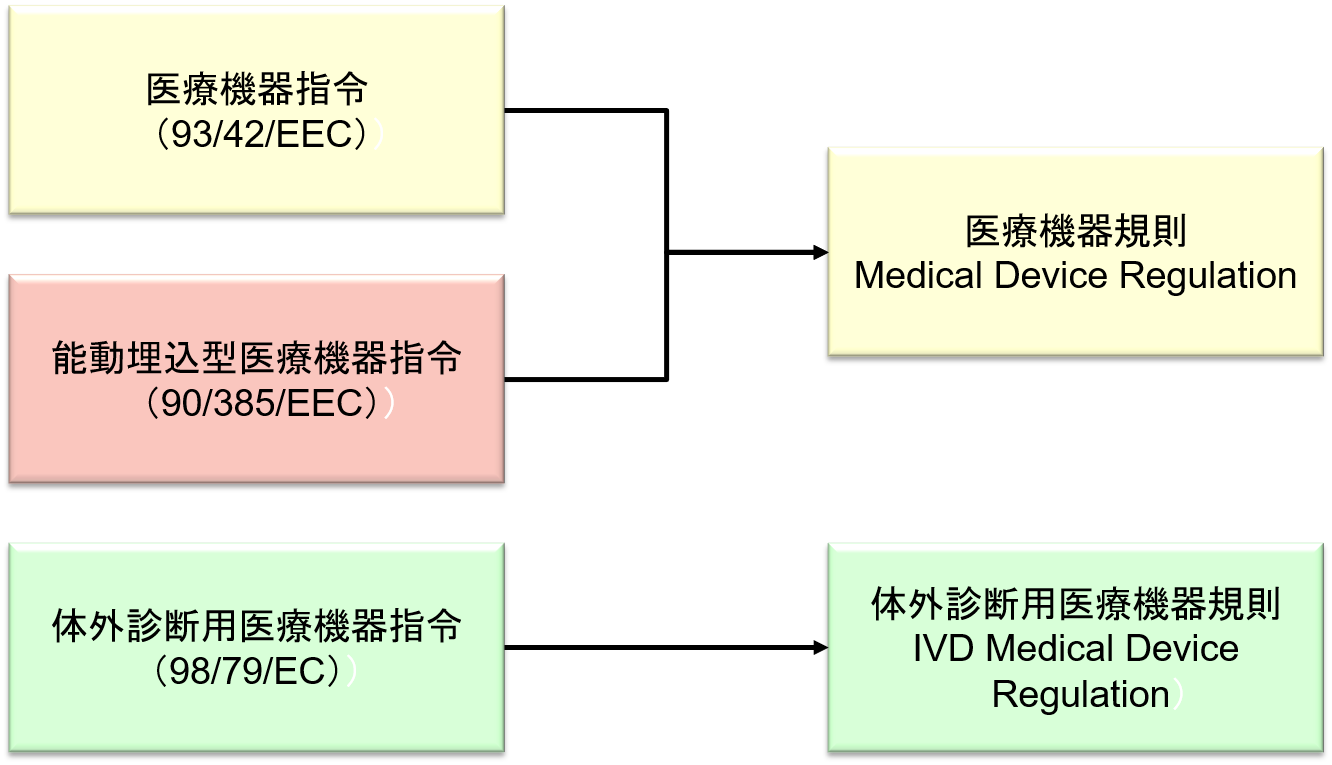
2017年5月5日に、医療機器指令 Medical Device Directive (93/42/EEC)が改正され 「欧州医療機器規則 (MDR:Medical Device Regulation)」 が公示された。
20日後の2017年5月25日より施行され、2020年5月25日までの3年間が移行措置期間とされている。Manufacturer は、この移行期間中に技術文書を改訂し、新しい要求事項に対応しなければならない。
欧州では約20年ぶりの大改編である。
この改正内容は多岐に渡り、また上市済の製品の対策も必要となるため、強制化に間に合うように計画的に対策を進める必要がある。
MDRは、従来のMDDと能動埋め込み型医療機器指令 Active Implantable Medical Device Directive (90/385/EEC)を統合し置き換えるものである。
MDRは条文が難解で非常にわかりにくいのが難点である。
MDRは、日本や米国の法規制を参考にして作成され、世界で最も厳しい規制となった。
MDRは、技術文書について、従来よりも踏み込んだ精査を求めている。
臨床評価と市販後臨床フォローアップについてより厳しい要求事項となった。
サプライチェーンを通じた機器のより良いトレーサビリティを求めることで、品質の安全性と性能に関する評価に対する懸念に対処している。
指令(Directive)から規則(Regulation)へ:背景
2012年、フランスのPIP(ポリ・アンプラン・プロテーズ)社が工業用グレードのシリコンを医療用シリコンと偽り販売していたことが発覚した。
PIP製の豊胸バッグが最初に問題になったのは2010年のことである。埋め込み手術を行う医師らが、同社豊胸バッグの破裂率が異常に高いことを指摘していた。
同社のシリコンは65か国で約30万人の女性に埋め込まれたとみられ、翌2011年には世界各地で問題視された。
フランス裁判所は当該製品を認証したNBが検査義務と注意義務を怠ったと判断し、当該NBへ賠償命令を出した。
この事件は、市場監視、ノーティファイドボディ(NB)の監督、当局間の情報共有、トレーサビリティの弱点を浮き彫りにした。PIP事件を含む旧制度下の問題への反省が、MDRにおける臨床評価、監視、トレーサビリティ強化の背景となっている。規制強化は思いつきではなく、実際に問題が起きた歴史の上に積み上がっているのである。
このようなインシデントを予防するために指令の変更を行う必要性が話し合われた。
その結果、システムに対する早急な変更が提案された。
- 市販後監視の強化
- 通常監査に追加でunannounced visitsの実施
- トレーサビリティの確保
指令(Directive)と規則(Regulation)の違い
規則(Regulation)
- 加盟国に対し、国内法への適用を待たずに直接拘束力を有する。
指令(Directive)
- 加盟国を拘束するが、その具体的な形式及び手法は加盟国に委ねられる。
- 適用にあたっては、加盟国内での実施手続(担保法の制定等)が必要。
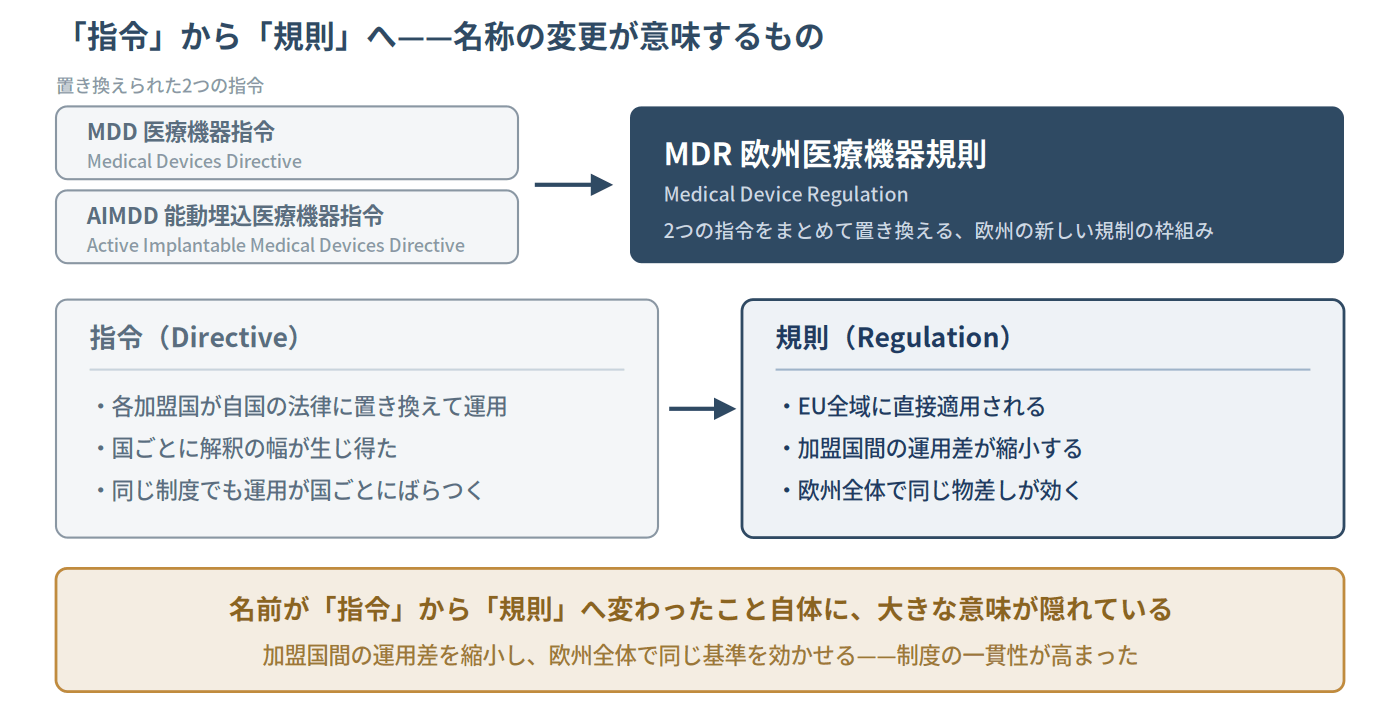
指令は各加盟国が自国の法律に置き換えて運用するため、国ごとに解釈の幅が生じ得た。これに対し規則はEU全域に直接適用される。つまりMDRは、加盟国間の運用差を縮小し、欧州全体で同じ物差しを効かせる方向へ舵を切ったものであり、「指令」から「規則」へという名称の変化自体が、制度の一貫性の向上を意味している。
MDRの目的
- 医療機器および体外診断薬の安全性の確保
- 革新的なヘルスケアへの患者のタイムリーなアクセス
MDR/IVDRの経過
- 2012年MDR/IVDRのProposal発行
- 2013年、MDR/IVDRのドラフト発行
- 2016年6月、EU CouncilおよびEU議会が新規制に合意
- 2016年9月、MDR/IVDRのドラフトを全加盟国の公用語に翻訳
- 各言語でのMDR/IVDRのドラフトの改訂後、EU議会による新規則の承認
- 3年の移行期間を経て、MDRの発効(2020年5月)
- 5年の移行期間を経て、IVDRの発効(2022年5月)
MDRにおけるMDDからの変更点
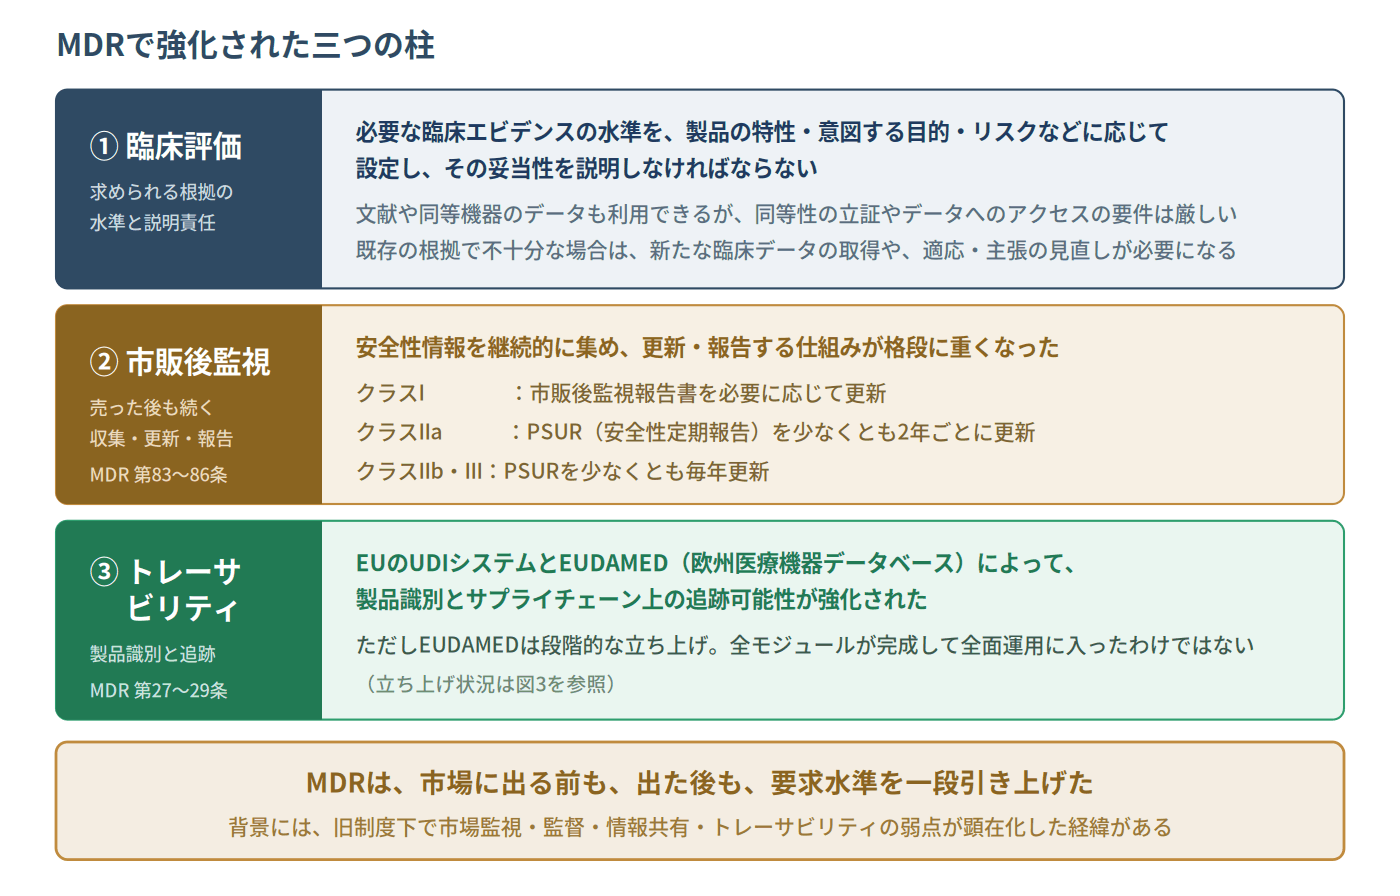
MDRの中身の強化点は、大きく臨床評価、市販後監視、トレーサビリティの三つに整理できる。加えて、製品の市販までのルールも強化されている。
製品の市販までのルールの強化
- 各国当局によるNBに対する監視の強化
- NBによる製造業者への非通知監査の実施
- ハイリスク製品はSpecial Notified Bodyのみが認証可能
臨床試験への要求強化
- 市販後監視の強化
- 製造業者による製品の品質、性能、安全性に関するフォローアップ責任の明確化
- 製造業者は重大な問題について、再発防止策をEUポータルを通じて報告
MDRでは、必要な臨床エビデンスの水準を製品の特性、意図する目的、リスクなどに応じて設定し、その妥当性を説明しなければならない。文献や同等機器のデータも利用できるが、同等性の立証やデータへのアクセスに関する要件は厳しく、既存の根拠だけでは不十分な場合には、新たな臨床データの取得や適応・主張の見直しが必要になる。長く販売してきた製品では、PMSやPMCFを通じて得られた自社製品の市販後データが実質的に期待される場面も多い。
市販後監視についても、販売後の安全性情報を継続的に収集し、更新・報告する仕組みが格段に重くなった。頻度は製品クラスによって異なり、クラスIは市販後監視報告書を必要に応じて更新、クラスIIaはPSUR(安全性定期報告)を少なくとも2年ごと、クラスIIb・IIIは少なくとも毎年更新する(MDR第83〜86条)。
トレーサビリティの強化
- UDIの要求
- EUの共通データベースへの製造業者および製品情報の登録
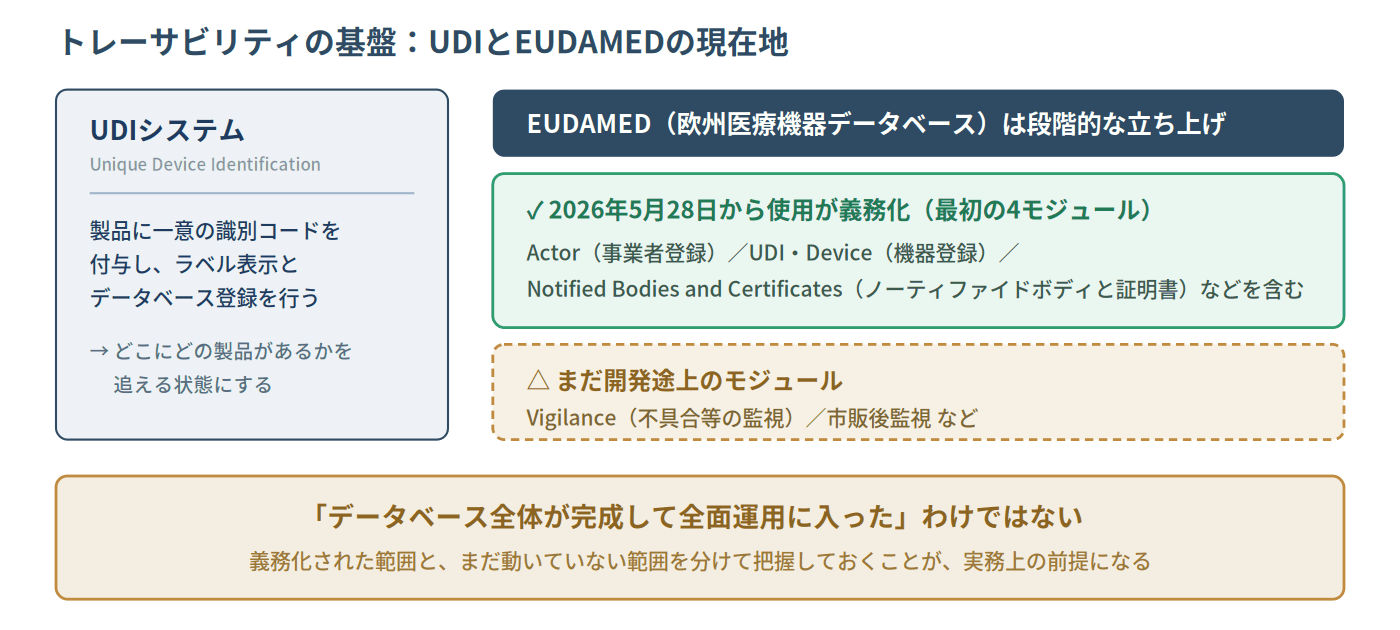
EUのUDIシステムとEUDAMED(欧州医療機器データベース)によって、製品識別とサプライチェーン上の追跡可能性が強化された(MDR第27〜29条)。ただしEUDAMEDは段階的な立ち上げである。2026年5月28日からActor、UDI/Device、Notified Bodies and Certificatesを含む最初の4モジュールの使用が義務化された一方、Vigilance/市販後監視などのモジュールは開発途上にあり、データベース全体が完成して全面運用に入ったわけではない。
要するにMDRは、市場に出る前も、出た後も、要求水準を一段引き上げたのである。
既存製品への影響とギャップ分析
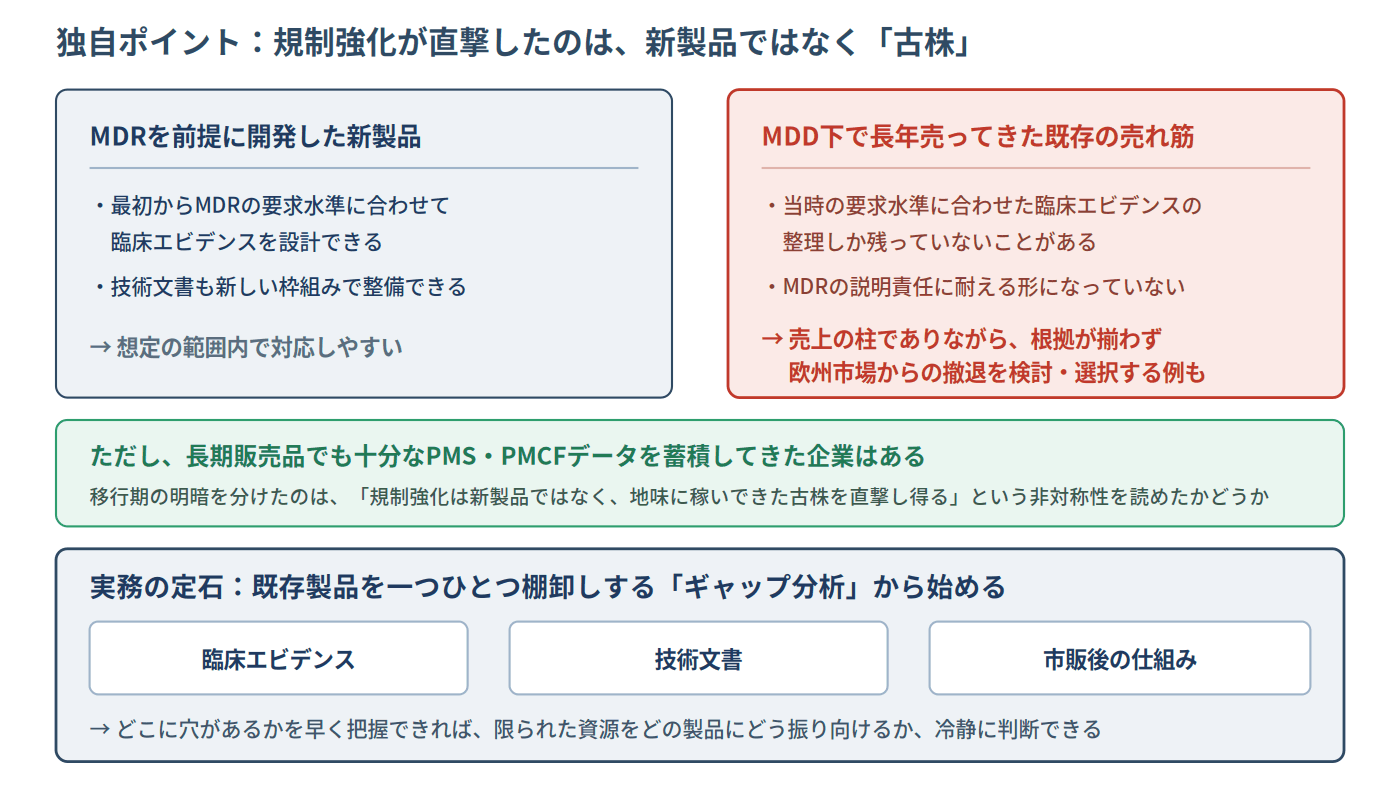
旧指令のときにCEマーキングを済ませたから当面は安心だ、と構えていた企業ほど、MDRへの移行で慌てることになった。企業によっては、MDR対応で大きな課題になったのは新製品よりも既存の売れ筋であった。MDD下で長年販売してきた製品ほど、当時の要求水準に合わせた臨床エビデンスの整理しか残っておらず、MDRの説明責任に耐える形になっていないことがあり、売上の柱でありながら根拠が揃わずに欧州市場からの撤退を検討・選択するケースもみられた。
もちろん、長期販売品でも十分なPMS・PMCFデータを蓄積してきた企業はある。だからこそ、規制強化が新製品ではなく長く稼いできた既存製品を直撃し得るという非対称性を読めたかどうかが、移行期の明暗を分けた。実務では、既存製品の一つひとつについて「MDRの要求に照らして何が足りないか」を洗い出すギャップ分析から始めるのが定石である。臨床エビデンス、技術文書、市販後の仕組みのどこに不足があるかを早く把握できれば、限られた資源をどの製品にどう振り向けるか、冷静に判断できる。
レガシーデバイスの移行措置(MDR第120条)
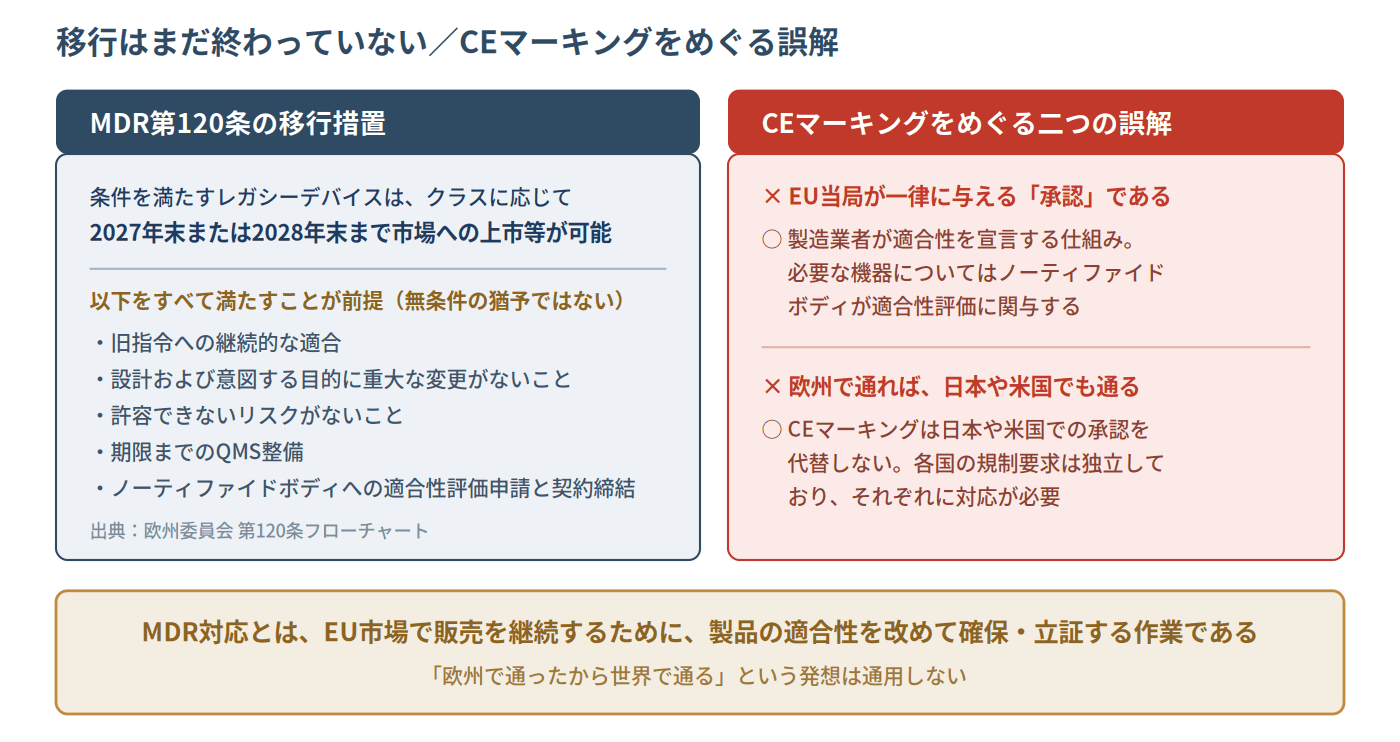
移行はまだ終わっていない。MDR第120条の移行措置により、条件を満たすレガシーデバイスは、クラスに応じて2027年末または2028年末まで市場への上市等が認められる。ただしこれは無条件の猶予ではなく、旧指令への継続的な適合、設計および意図する目的に重大な変更がないこと、許容できないリスクがないこと、期限までのQMS整備、ノーティファイドボディへの適合性評価申請と契約締結など、複数の条件をすべて満たしていることが前提である(欧州委員会 第120条フローチャート)。
CEマーキングの位置付け
大前提として、CEマーキングは日本や米国での承認を代替しない。そもそもCEマーキングはEU当局が一律に与える「承認」ではなく、製造業者が適合性を宣言する仕組みであり、必要な機器についてはノーティファイドボディが適合性評価に関与する。各国の規制要求は独立しており、欧州で通ったから世界で通るという発想は通用しない。MDR対応は、EU市場で販売を継続するために、製品の適合性を改めて確保・立証する作業なのである。
クラス分類
この分野の解説動画
この記事は参考になりましたか?



この記事へのコメントはありません。