









PMAとDe Novoの違い
「510(k)は使えない、と言われた。ではどうすればいいのか」ーー米国申請の相談で、この局面によく出くわす。まず思い浮かぶのはPMAとDe Novoだ。
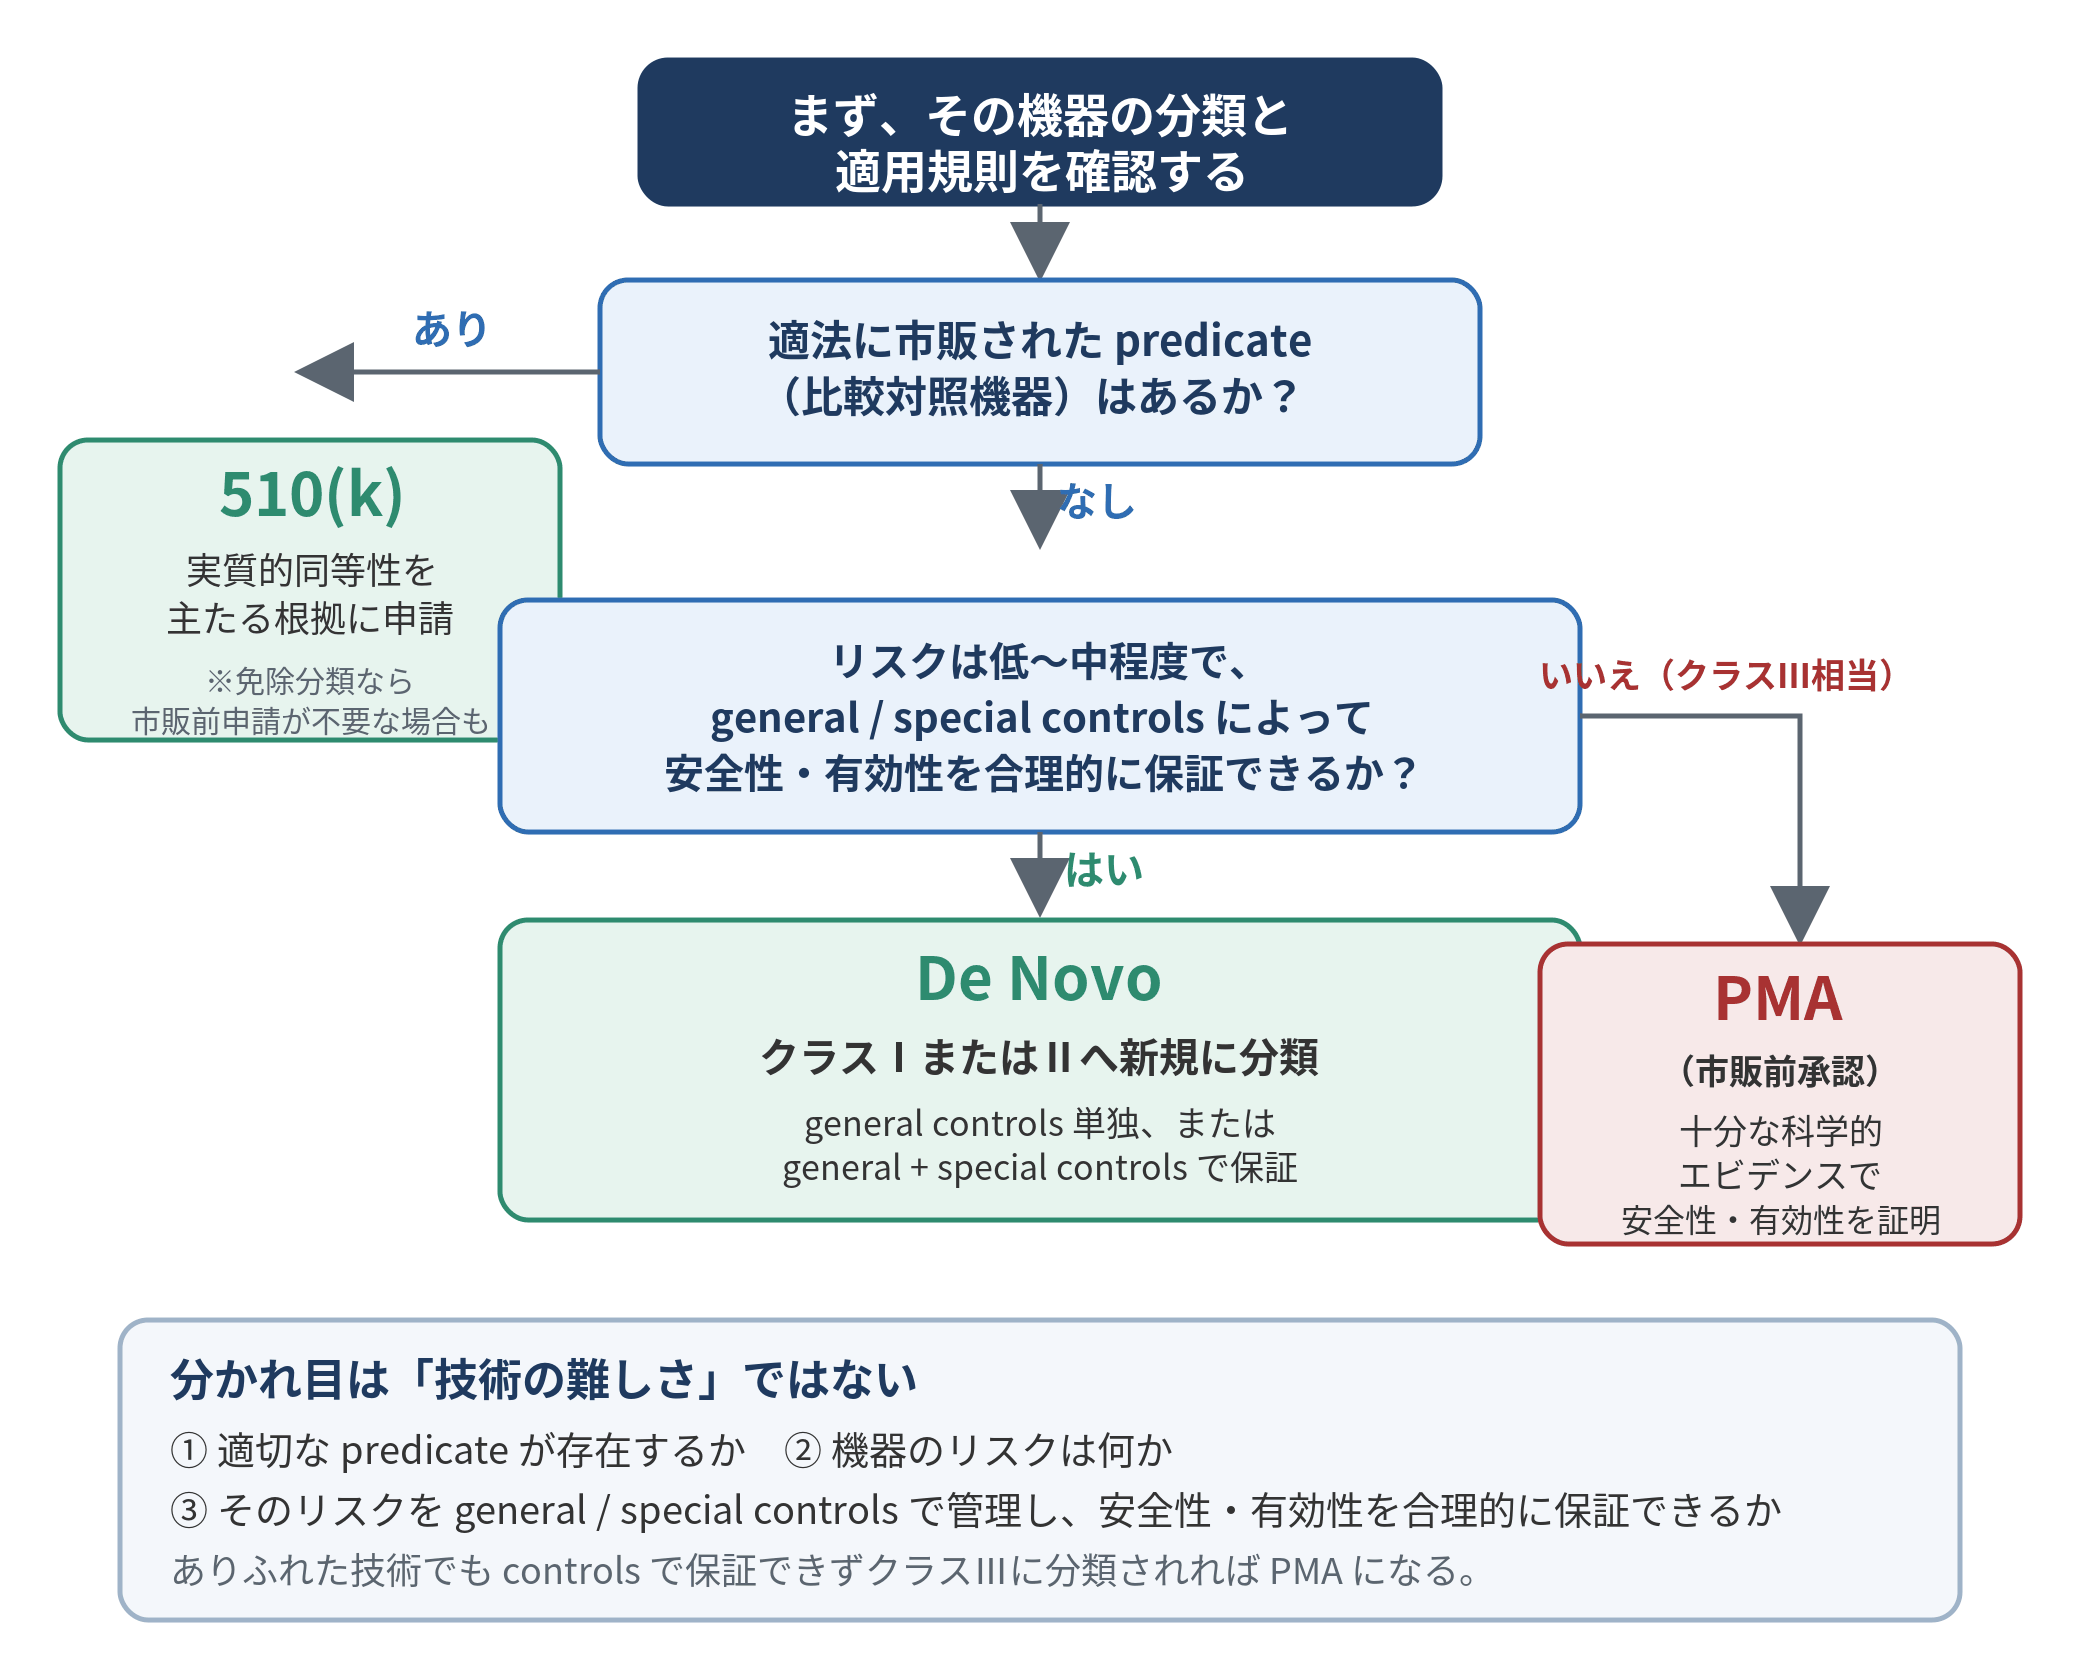
だが、これは単純な二択ではない。510(k)免除の分類に当たらないか、実質的同等性の土台となる適法に市販されたpredicate device(比較対照機器)が本当に存在しないか、再分類の可能性はないかーー出発点は、その機器の分類と適用規則を確かめることにある。本稿では、その中でも混同されやすいPMAとDe Novoの違いを取り上げる。両者では、対象となる機器も、FDAが求める判断根拠も大きく異なる。
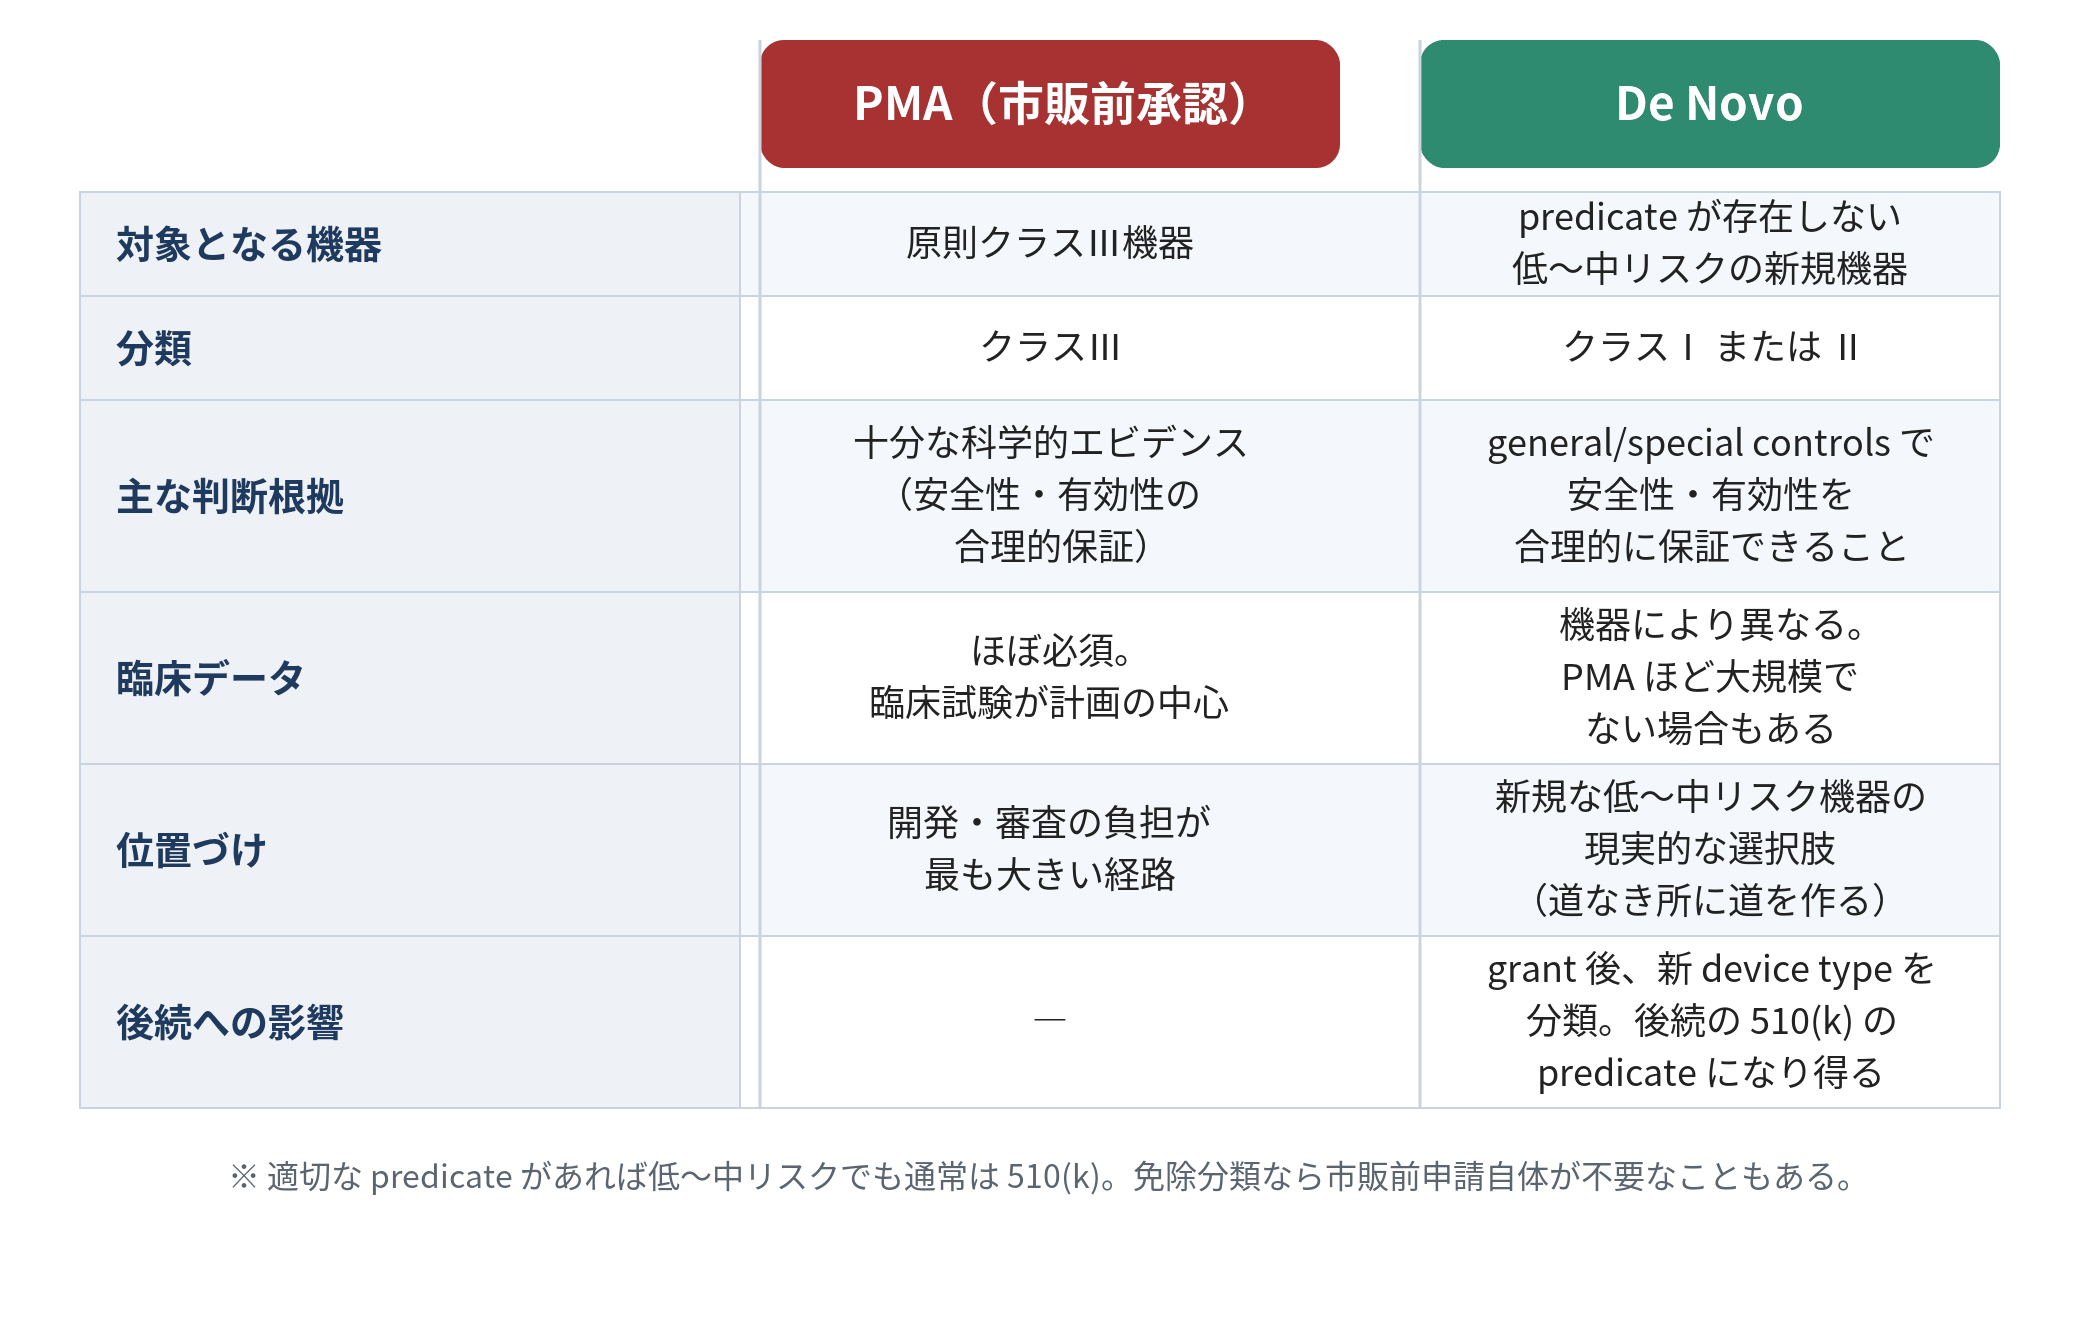
PMA(Premarket Approval、市販前承認)は、原則としてクラスIII機器のための経路だ。クラスIIIとは生命維持機器に限らず、健康障害の防止に実質的に重要な機器や、疾病・傷害の不合理なリスクを生じ得る機器で、クラスI・IIに適用される管理だけでは、安全性・有効性を合理的に保証できないものを指す。ここでは510(k)のようにpredicateとの実質的同等性を主たる根拠にはできない。
求められるのは、当該製品について安全性・有効性の合理的保証を与える十分な科学的エビデンス(valid scientific evidence)である。実務ではほぼ常に臨床データを伴い、多くの場合、臨床試験が開発計画の中心となる。ただし既存文献や類似機器の知見をエビデンスとして活用できないわけではなく、法的な基準はあくまで「十分な科学的エビデンス」だという点は押さえておきたい。
FDAの市場参入経路の中でも、一般に開発・審査の負担が最も大きい道である。「似ている」ではなく「その機器が安全で有効である」を正面から示す世界だ。
一方、De Novoはまったく毛色が違う。適法に市販されたpredicateが存在しないものの、そのリスクは低〜中程度で、general controls単独、またはgeneral controlsとspecial controlsによって安全性・有効性を合理的に保証できる機器を、クラスIまたはIIに分類するための経路である。ここで大事なのは「世界初の技術かどうか」ではなく「実質的同等性の判断の土台となる適切なpredicateが存在するか」だ。
predicateのない新規な低〜中リスク機器が、自動的にクラスIIIとして扱われ続けることを避けるために設けられた。De Novo requestがgrantされると、FDAは新たなdevice typeをクラスIまたはIIに分類し、必要に応じて分類規則とspecial controlsを定める。その分類が510(k)の対象であれば、後続はDe Novo機器をpredicateとして510(k)を使える可能性があるーーただし、分類によっては510(k)免除となる場合もあり、後続が必ず510(k)を使えるとは限らない。道なき所に道を作る制度、と言ってもよい。
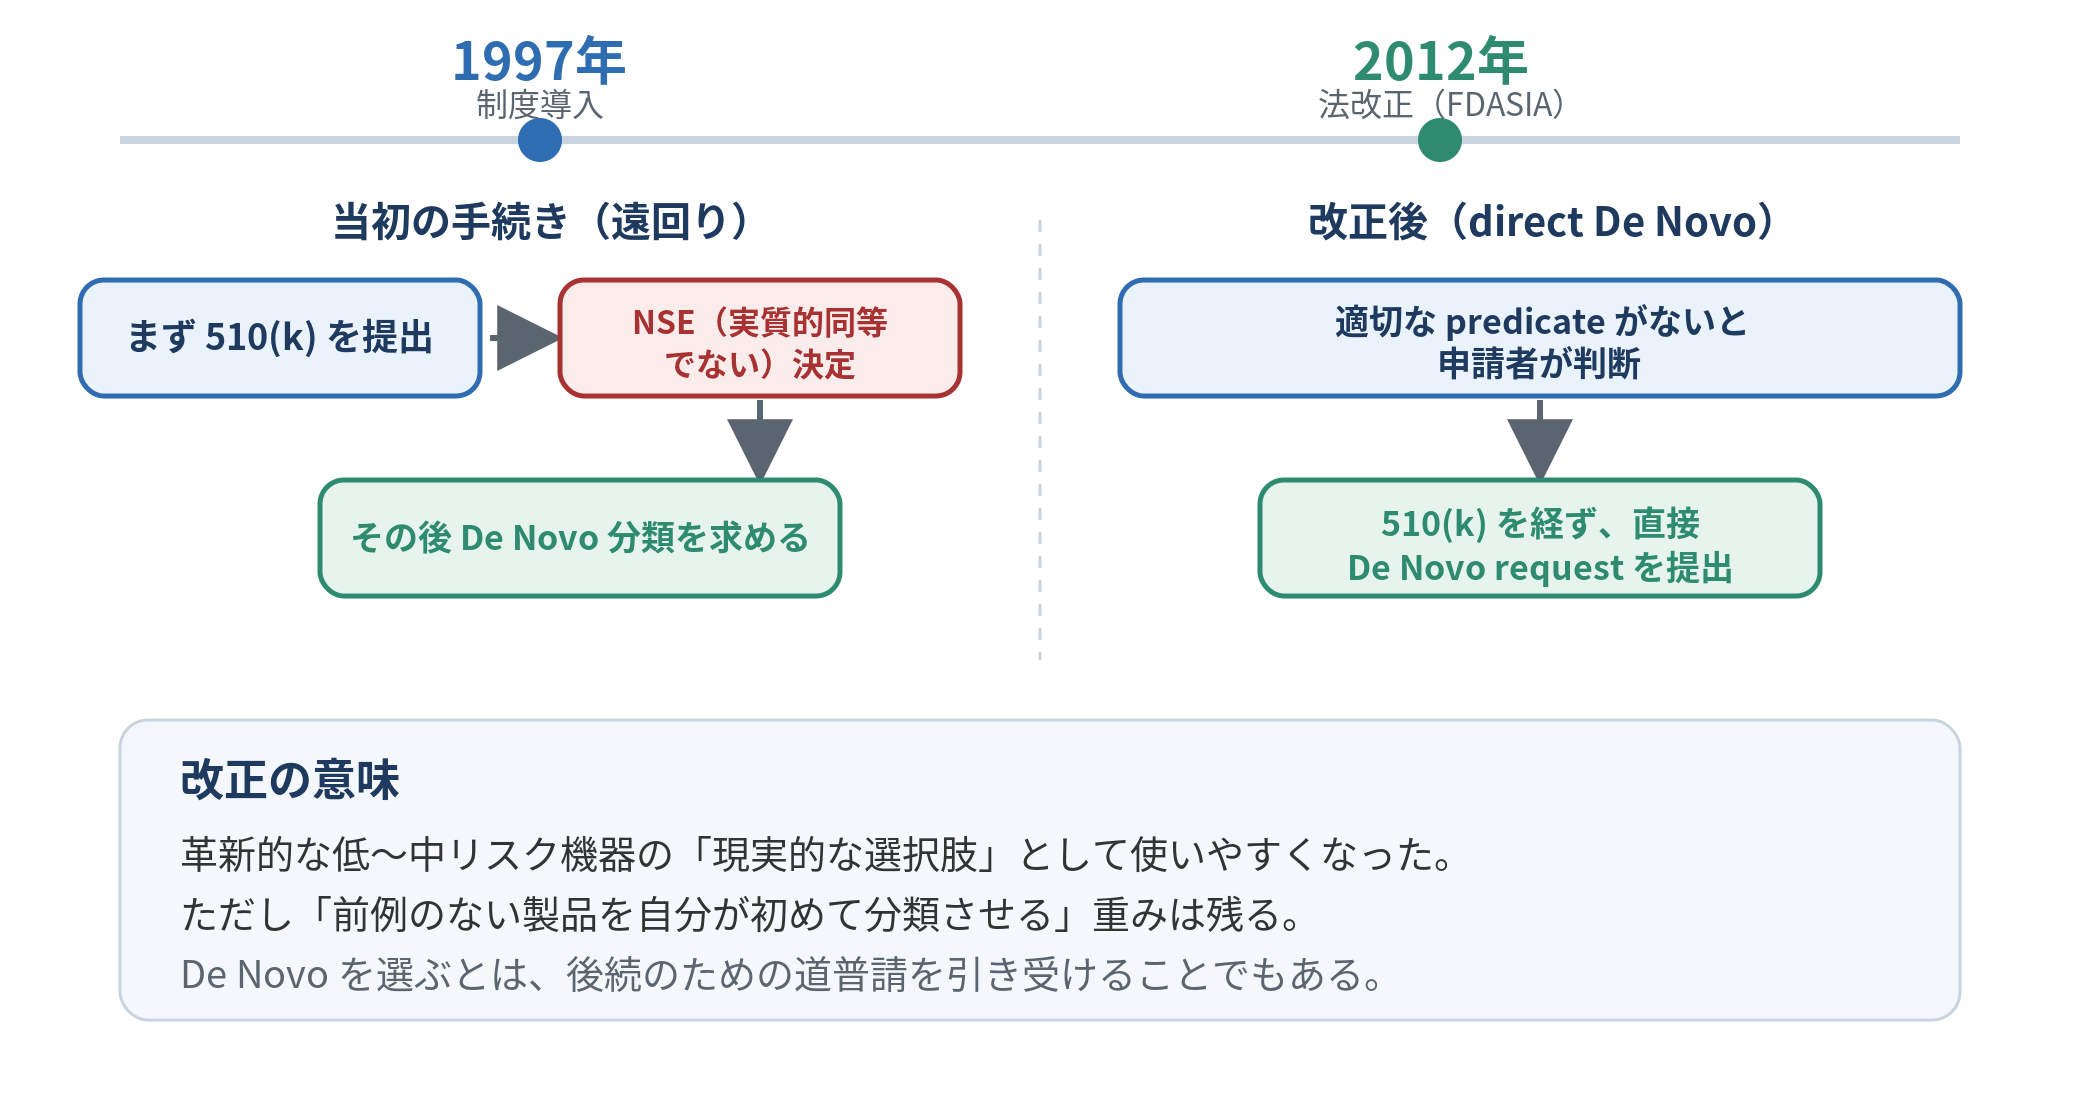
かつてDe Novoは、まず510(k)を提出し「実質的同等でない(NSE)」との決定を受けてからDe Novo分類を求める、遠回りな手続きだった。1997年の制度導入当初はこの仕組みだったが、2012年の法改正により、適切なpredicateがないと申請者が判断した場合には、先に510(k)を提出せず、直接De Novo requestを提出できるようになった。革新的な低〜中リスク機器の現実的な選択肢として使いやすくなり、制度が新しい技術に追いついてきた、と言ってもよい。
ただし「前例のない製品を自分が初めて分類させる」という重みは残る。De Novoを選ぶとは、後続のための道普請を引き受けることでもある。
PMAとDe Novoの分かれ目は、技術の難しさでは決まらない。効いてくるのは、適切なpredicateが存在するか、機器のリスクは何か、そしてそのリスクをgeneral/special controlsで十分に管理し、安全性・有効性を合理的に保証できるかーーである。「うちの製品は世界初で技術的にすごいからPMAだろう」と思い込む企業は実に多いが、リスクが低〜中程度で、predicateがなく、クラスI・IIへの分類が妥当ならDe Novoが筋だ(逆に、適切なpredicateがあれば低〜中リスクでも通常は510(k)であり、免除分類なら市販前申請自体が不要なこともある)。
そして、ありふれた技術でもgeneral/special controlsでは安全性・有効性を十分保証できずクラスIIIに分類されるならPMAである。求められるエビデンスの重さは、新規性ではなく、意図された用途、対象患者、便益とリスクのバランス、リスクの重大性と発生確率、そして管理措置の有効性を総合して決まる。この視点を欠くと、経路選択の入口から間違える。
加えて、いずれの経路でも、申請前にFDAへPre-Submissionを提出し、フィードバックを求められる。手探りで大量の申請資料を作り込む前に、想定する経路や試験計画について当局の見解を得られるのだ。特にdirect De Novoを検討するなら、FDA自身がPre-Submissionでの対話を勧めている。
ただし、そこで得られるのはあくまでフィードバックであって、正式な分類決定や審査結果を保証するものではない点には留意したい。この一手間を惜しむ企業ほど、後で大きな手戻りを負う。迷ったら、作る前に訊くーー遠回りに見えて、これが最短である。
実務では、この選択が開発計画の全体を左右する。PMAでは、必要となる非臨床・臨床試験、米国内でsignificant-risk studyを行う場合のIDE、さらに承認前査察の可能性まで見据えた、年単位の計画になり得る。De Novoでは、機器によってはPMAほど大規模な臨床データを必要としないこともあるが、それは「軽くて済む」という意味ではない。
De Novoで必要となるデータの範囲は、機器のリスク、不確実性、非臨床試験で回答できる範囲などによって異なる。いずれにせよ、機器のリスクを体系的に洗い出し、一つひとつにリスク低減策を対応させgeneral controlsまたはspecial controlsによって安全性・有効性を合理的に保証できることを、必要な試験データで裏付けねばならない。経路を見誤った代償は大きい。
De Novoで足りる製品に過大な臨床試験を組めば、上市が遅れ、結局は患者に届くのが遅れる。かといって、どの経路でもFDAが判断に必要とするエビデンスは省けない。リスクは多めに見積もれば安全、とは限らないのである。
この分野の解説動画
この記事は参考になりましたか?








この記事へのコメントはありません。