









510(k)(実質的同等性)とは
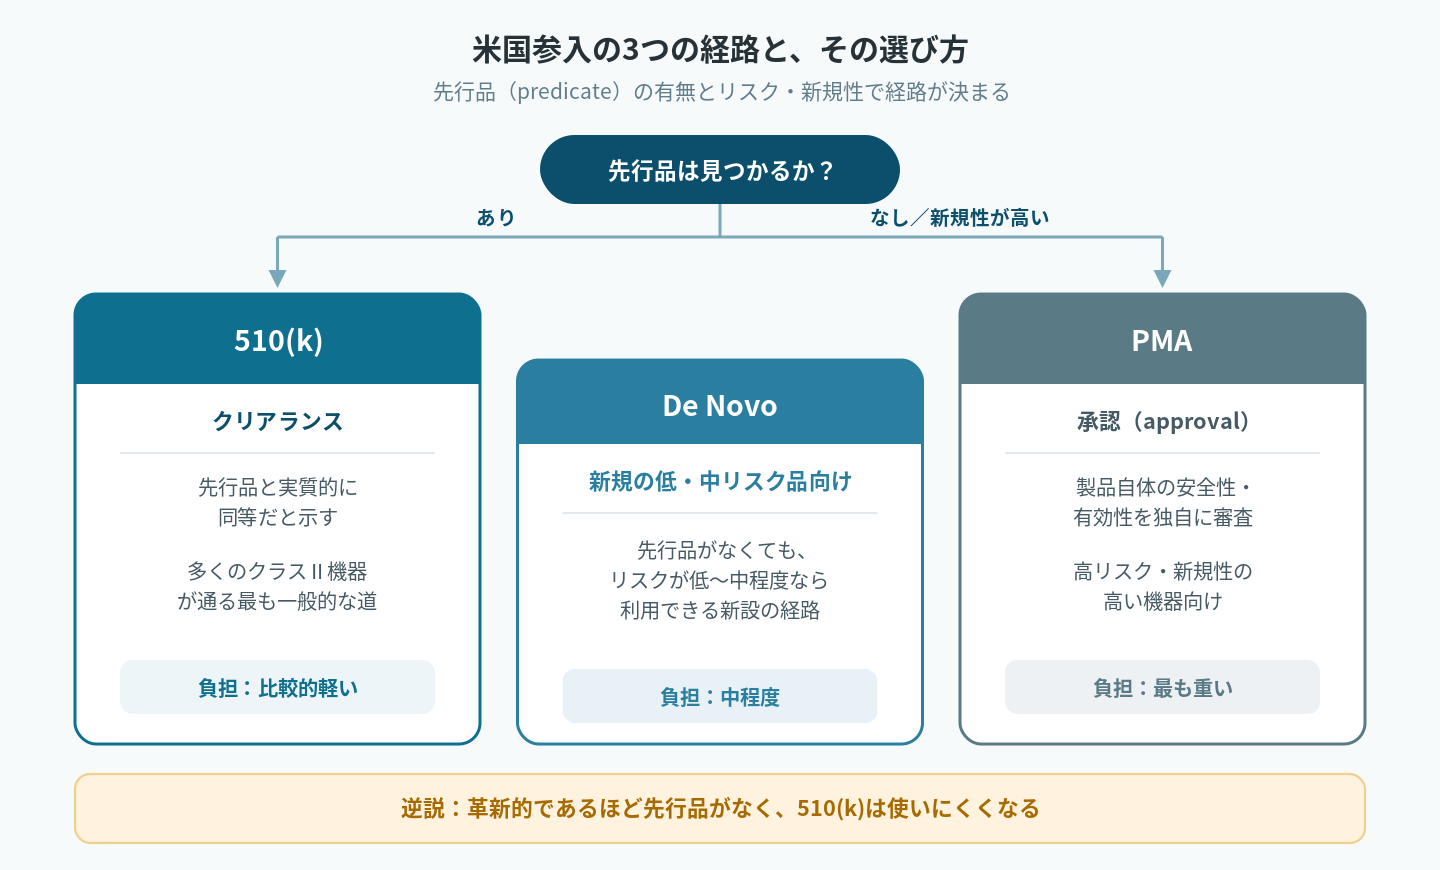
米国で医療機器を売り出す際、最も多く使われる入口が510(k)である。その中核にあるのが「実質的同等性(Substantial Equivalence, SE)」ーーすでに合法的に市販されている先行品と同等に安全で有効だと示せれば、市場へ入れるという考え方だ。
510(k)は、正式には「市販前届出(Premarket Notification)」と呼ばれる。名前は米国の連邦食品医薬品化粧品法(FD&C法)第510条(k)項に由来する。先行品ーーpredicate(プレディケイト)ーーと同等だと示せれば市場に入れる制度で、多くの場合PMA(後述)ほど大規模な臨床データは求められない。
ただし臨床試験が常に不要というわけではなく、機器の性質によっては性能試験や臨床データの提出が必要になる。多くのクラスII機器が通る、最も一般的な経路である。ここで初心者が誤解しやすいのが「同等」の中身だ。
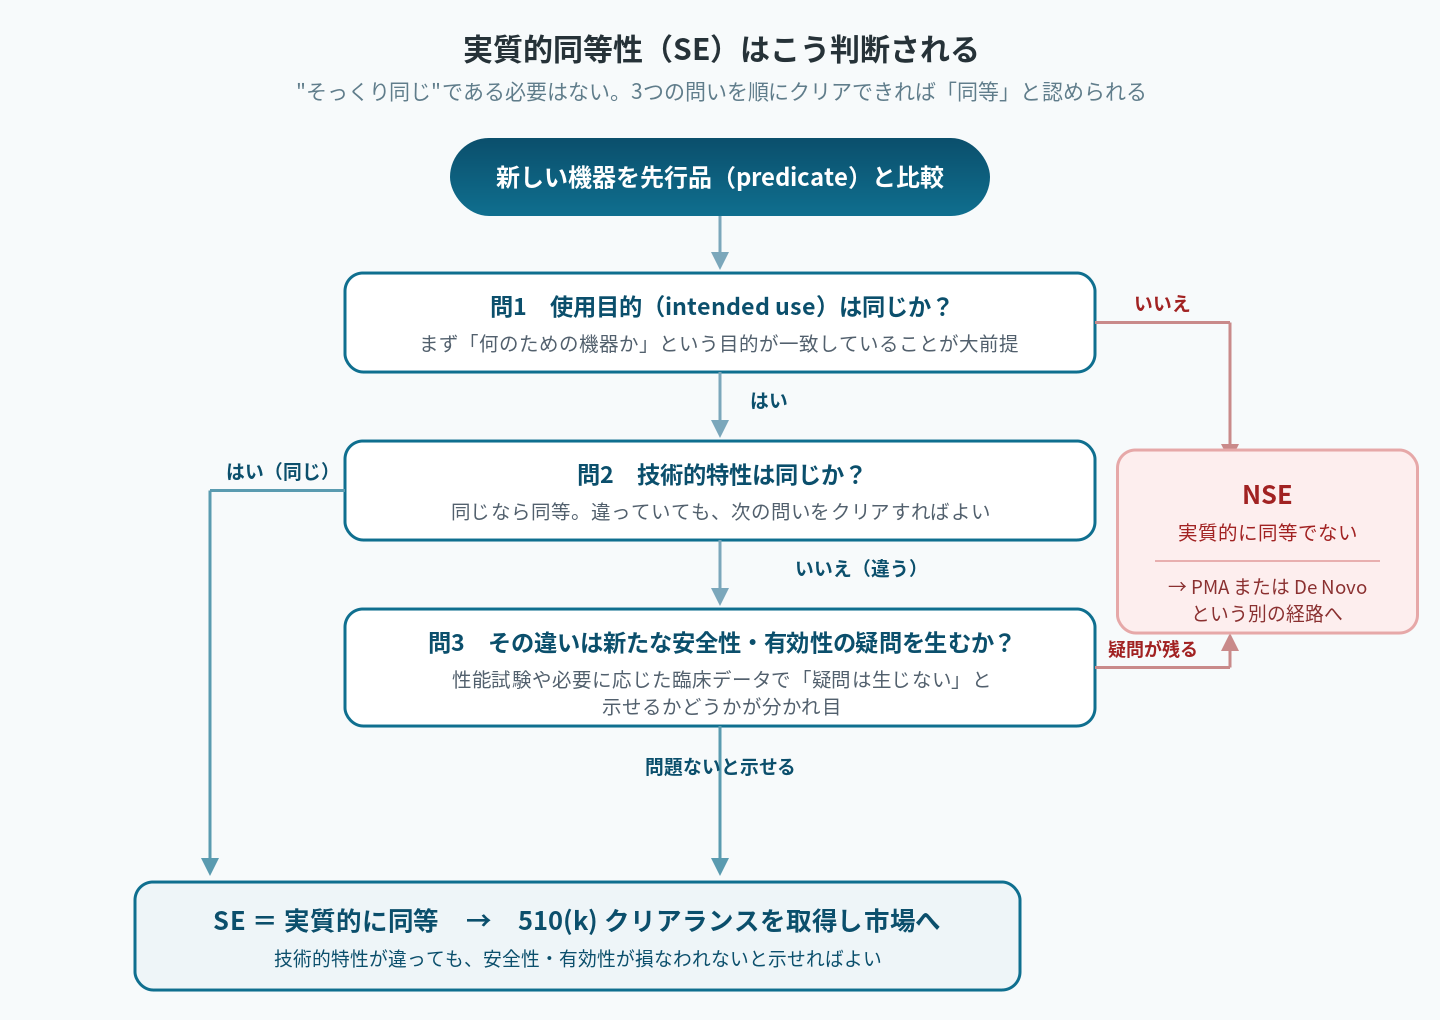
実質的同等性とは、”そっくり同じ”という意味ではない。使用目的(intended use)が同じであれば、技術的特性は先行品と違っていてもよい。ただし、その違いが新たな安全性・有効性の疑問を生じさせないことを示す必要がある。つまり510(k)とは「先行品とどこが同じで、どこが違い、その違いは問題ないか」を説明する制度なのである。
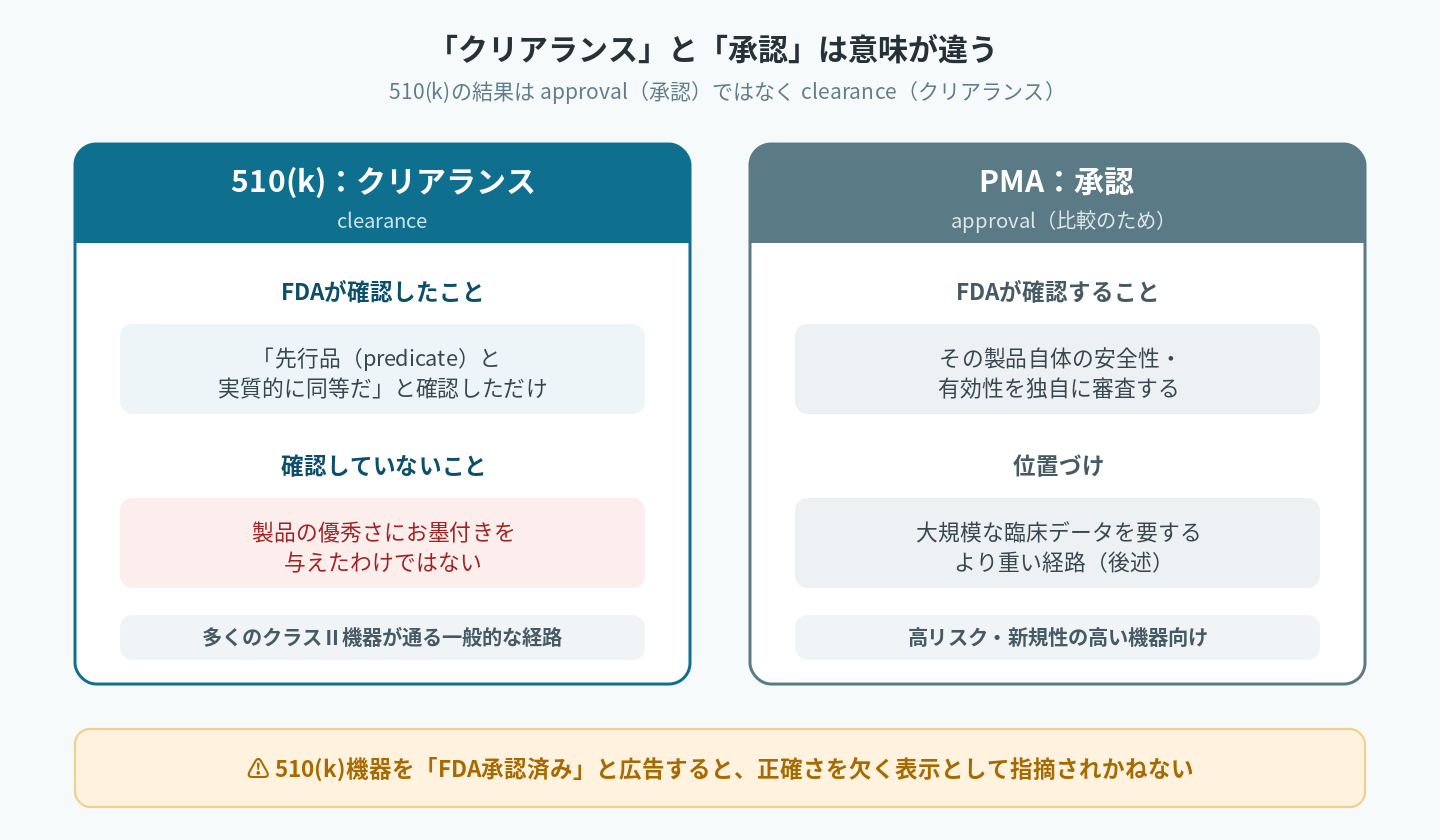
もう一つ押さえておきたいのは、510(k)の結果は「承認(approval)」ではなく「クリアランス(clearance)」だという点だ。FDAは製品の優秀さにお墨付きを与えたわけではなく「先行品と同等だと確認した」にすぎない。だから「FDA承認済み」と広告すれば、正確さを欠く表示として指摘されかねない。
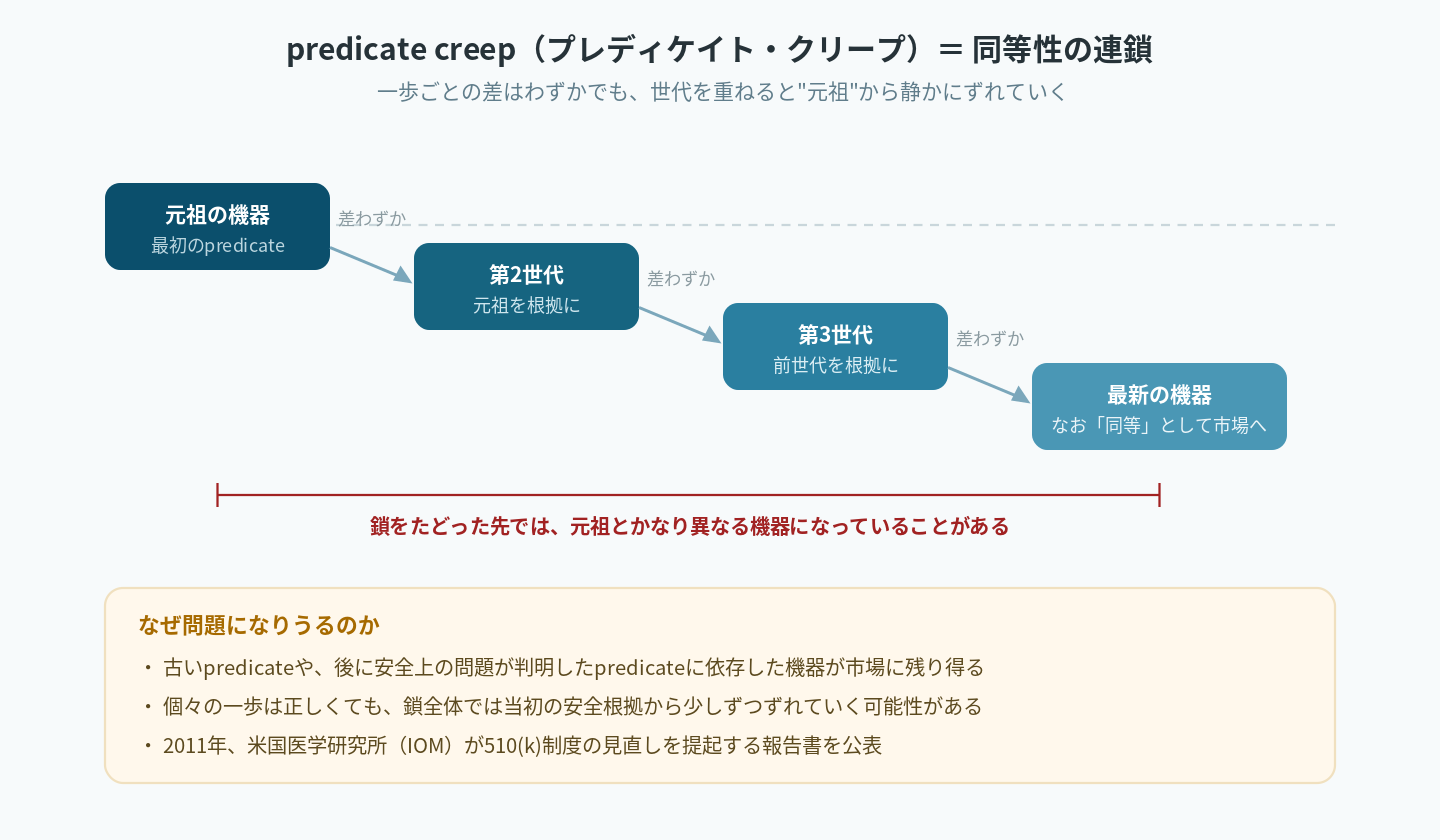
510(k)について指摘されてきた構造的な課題の一つが“同等性の連鎖”である。新しい機器はその一世代前の先行品を根拠とし、その先行品はさらに前の機器を根拠とするーーこうして鎖がつながっていく。これをpredicate creep(プレディケイト・クリープ)と呼ぶ。
一つひとつの比較では技術的特性の違いはわずかでも、世代を重ねるうちに差は静かに積み上がり、鎖をたどった先の”元祖”とはかなり異なる機器が、なお「同等」として市場に出ていくことがある。こうした問題意識から、2011年には米国医学研究所(IOM)が510(k)制度の見直しを提起する報告書を公表している。
では、先行品が見つからない機器、あるいは新規性が高すぎて同等性を主張できない機器はどうなるのか。その場合は、より重い市販前承認(PMA)か、新規の低・中リスク品向けのDe Novoという別の経路へ回ることになる。革新的であるほど510(k)は使いにくくなるーーこの、やや逆説的な性格もあわせて理解しておくと、米国参入の全体像が立体的に見えてくるはずである。
出典:米国連邦食品医薬品化粧品法(FD&C法)第510条(k)項、FDA「Premarket Notification 510(k)」、および米国医学研究所(IOM)2011年報告書「Medical Devices and the Public’s Health: The FDA 510(k) Clearance Process at 35 Years」。
この分野の解説動画
この記事は参考になりましたか?






この記事へのコメントはありません。