
MDDの臨床データがMDRでそのまま使えるとは限らない
「旧指令(MDD)の時代に臨床評価は問題なく通った。だからMDRへの移行でも、その臨床データはそのまま使えるはずだ」 — この見込みで移行計画を立てると、審査の途中で足元をすくわれかねない。MDRは臨床評価、とりわけ同等性評価の要求を大きく引き上げたからだ。
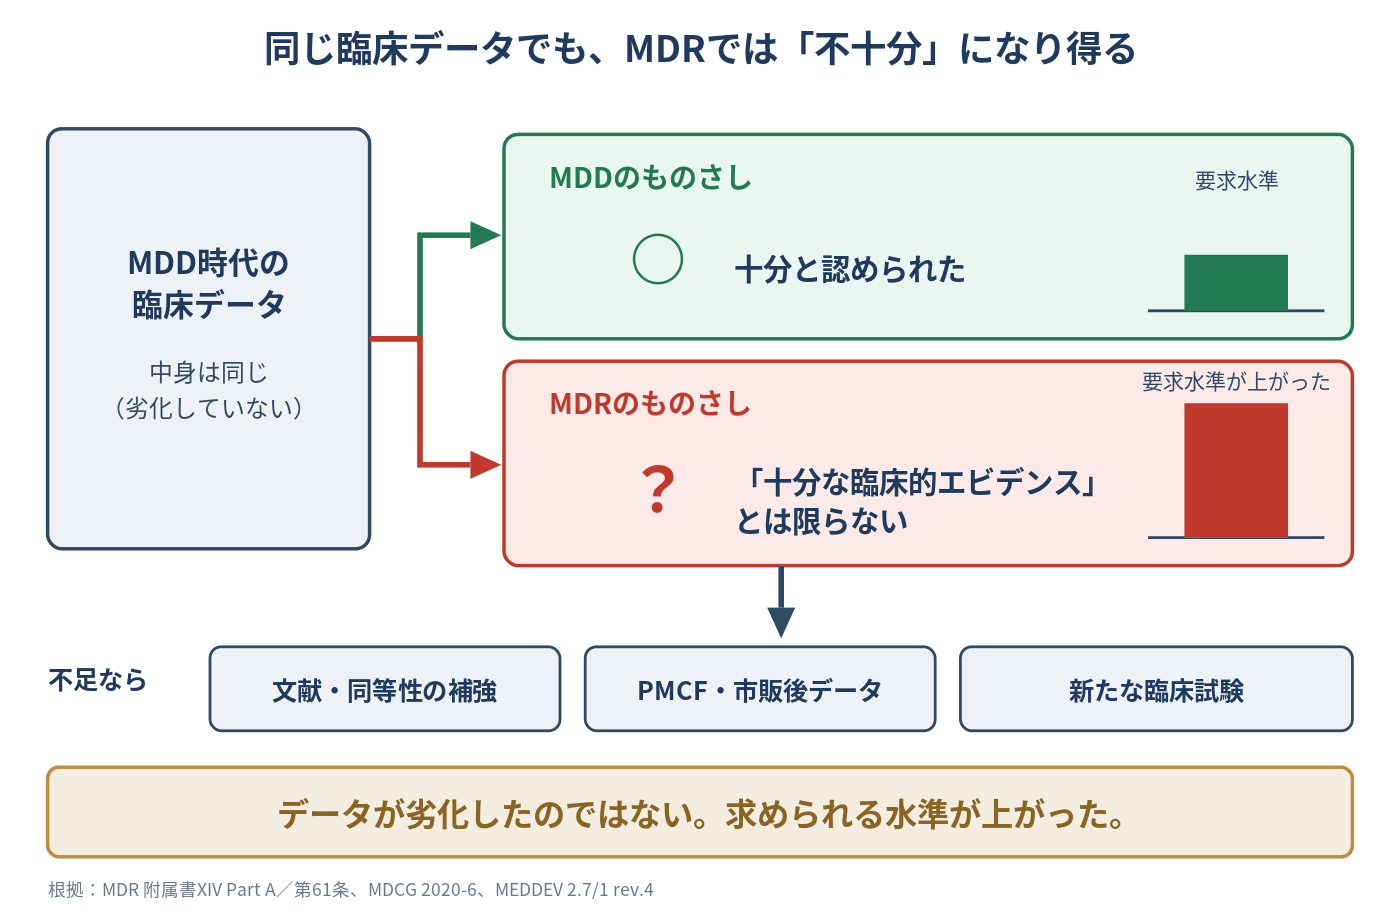
誤解のないように言えば、MDD時代のデータが使えなくなるわけではない。MDCG 2020-6は、初回のMDR適合性評価において、MDD/AIMDD対応のために得られた市販前・市販後の臨床データを考慮できると明記している。問題は、そのデータがMDRのいう「十分な臨床的エビデンス」に必ず該当するとは限らない点にある。
MDDの下でも同等性の立証は必要であり、特にMEDDEV 2.7/1 rev. 4では、臨床的・技術的・生物学的特性のすべてを評価し、差異が安全性・性能に臨床的に重要な影響を与えないことを説明するよう求めていた。技術文書へのアクセスが限られていれば同等性の立証が困難になり得ることも、すでに示されていた。MDD時代を一律に「緩やかだった」と片づけるのは正確ではない。
変わったのは、同等性の判断基準が法令上明示され、利用するデータへのアクセスや、高リスク機器で臨床試験を省略する場合の条件が、より明確かつ厳格に定められたことである。アクセスの要求も、その範囲を正しく押さえておきたい。MDR附属書XIV Part A, Section 3が一般に求めているのは、同等性を正当化できる「十分なレベルのデータへのアクセス」である。
これに対し、両製造業者間の契約による技術文書への継続的かつ完全なアクセスが明示的に必要となるのは、埋植機器又はクラスIII機器について、他社製品との同等性を根拠に第61条第4項の臨床試験義務の例外(第61条第5項)を利用する場面だ。すべての機器・すべての同等性主張に「競合品の技術文書への完全アクセス」が要るわけではない。つまり、MDDの下で受け入れられた臨床データもMDRの臨床評価に利用できるが、MDRの要求に照らして再評価した結果「十分な臨床的エビデンス」とは認められず、追加の分析やデータが必要となる場合がある。
同じデータであっても、適用される法規制と臨床的エビデンスの要求水準が変わることにより、それだけでは不十分となり得る — これがMDR移行の苦しい局面の一つである。データが劣化したのではない。求められる水準が上がったのである。
ここで直視すべきは「過去に通った」という事実が、将来の適合を保証しないという冷厳な現実だ。規制は、その時々の技術水準(State of the Art)と社会が受け入れるリスクの水準に合わせて更新されていく。かつて十分だったエビデンスが、今日では不十分になる。
これは理不尽なのではなく、患者保護の水準が上がったということだ。「昔はこれで通った」は、査察でも審査でも、最も通用しない弁明である。
だからMDR移行で問うべきは「MDDの臨床評価をどう流用するか」ではなく「MDRの水準で、自社製品の安全性、臨床性能及び臨床的ベネフィットを、利用可能な臨床データ全体によってどこまで立証できるか」だ。同等性の利用そのものはMDRも認めている。ただしMDCG 2020-6は、市販後には通常、自社製品に関するデータを収集することが期待され、同等性への依存は正当化され、適切なPMCF又は積極的PMSと結び付けられるべきだとしている。
同等品への依存を減らし、自社製品の臨床データや市販後データを充実させることは、臨床的エビデンスの頑健性を高めるうえで有効である。実務上の大きなリスクは、臨床評価上の不足がNotified Bodyの審査段階で明らかになることである。追加対応は、文献評価や同等性評価の補強で足りる場合もあれば、PMCFその他の臨床データ、場合によっては新たな臨床試験が必要となる場合もある。
特に、自社製品の市販後データが十分でなく、MDRに基づく同等性も立証できない場合には、MDRでのCEマーキング前に新たなデータの取得が必要となり得る(MDCG 2020-6, Section 6.4)。だからMDR移行では、臨床評価の妥当性を早い段階で、しかも厳しめの目で自己点検しておくべきだ。「MDDで通ったから」という前提をいったん脇に置き、MDRの要求に照らして評価し直す — その手間が、後半の手戻りを防ぐ。
臨床評価は、一度通れば永久に有効な免許ではない。MDR第61条第11項は、臨床評価とその文書を機器のライフサイクルを通じて更新することを求めている。求められる水準が上がれば、昨日の合格は今日の不足になる。規制の時計は、いつも前に進んでいるのである。
この分野の解説動画
この記事は参考になりましたか?




この記事へのコメントはありません。