









Drug Master File(DMF)とは

医薬品業界において、製品開発から承認申請、製造までの過程では多くの機密情報が取り扱われる。その中でも「Drug Master File(DMF)」と呼ばれる文書は、医薬品の品質、安全性、有効性を保証するための重要な役割を担っている。
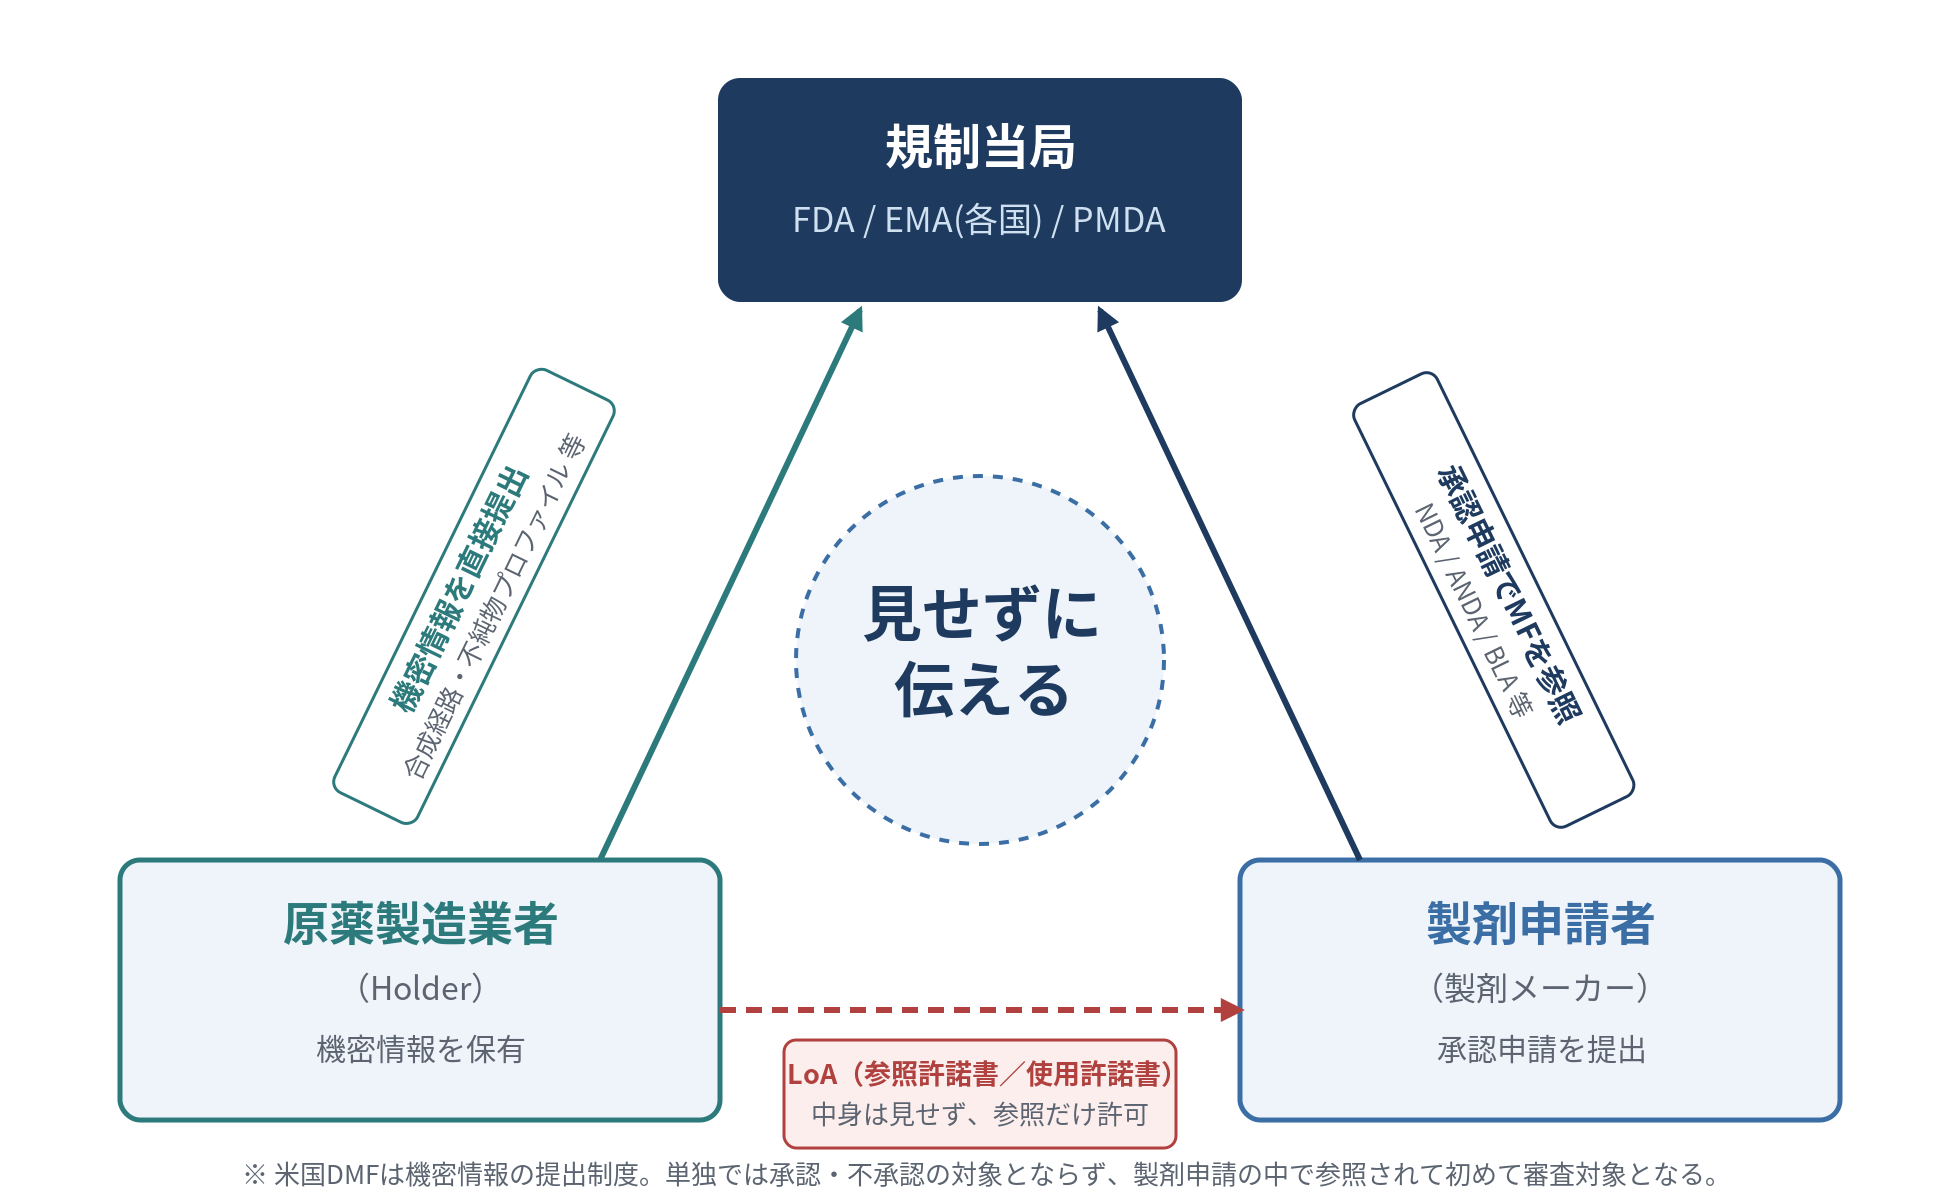
DMFとは、医薬品やその原材料、製造工程などに関する機密情報を規制当局に提出するための文書システムである。DMFは、医薬品製造業者や原材料供給者が、顧客(医薬品申請者)に機密情報を開示することなく、規制当局に直接情報を提供できる仕組みとなっている。
これにより、原材料供給者は自社の製造ノウハウなどの機密情報を保護しつつ、顧客は当該原材料を使用した医薬品の承認申請をスムーズに行うことができるのである。
医薬品の承認申請には、合成経路、製造プロセスの工程パラメータ、不純物プロファイルといった、原薬の品質を裏づける詳細な技術情報が欠かせない。しかし原薬製造業者にとって、これらは競争力の源泉となる機密情報であり、製剤メーカーにやすやすと開示できるものではない。かといって当局に情報が届かなければ承認審査は成り立たず、このジレンマを解くために設けられたのがDMF(およびASMF、MF)制度である。
DMFの種類
DMFには、国や地域によって分類が異なるが、米国FDAの分類が国際的に参照されることが多い。主な種類は以下の通りである。
- Type I: 施設・設備・人員に関する情報(現在は新規受付停止)
- Type II: 原薬、中間体、物質、原材料の製造方法・品質管理に関する情報
- Type III: 包装材料に関する情報
- Type IV: 添加剤に関する情報
- Type V: FDA承認のための参照情報、または他のタイプに該当しない情報
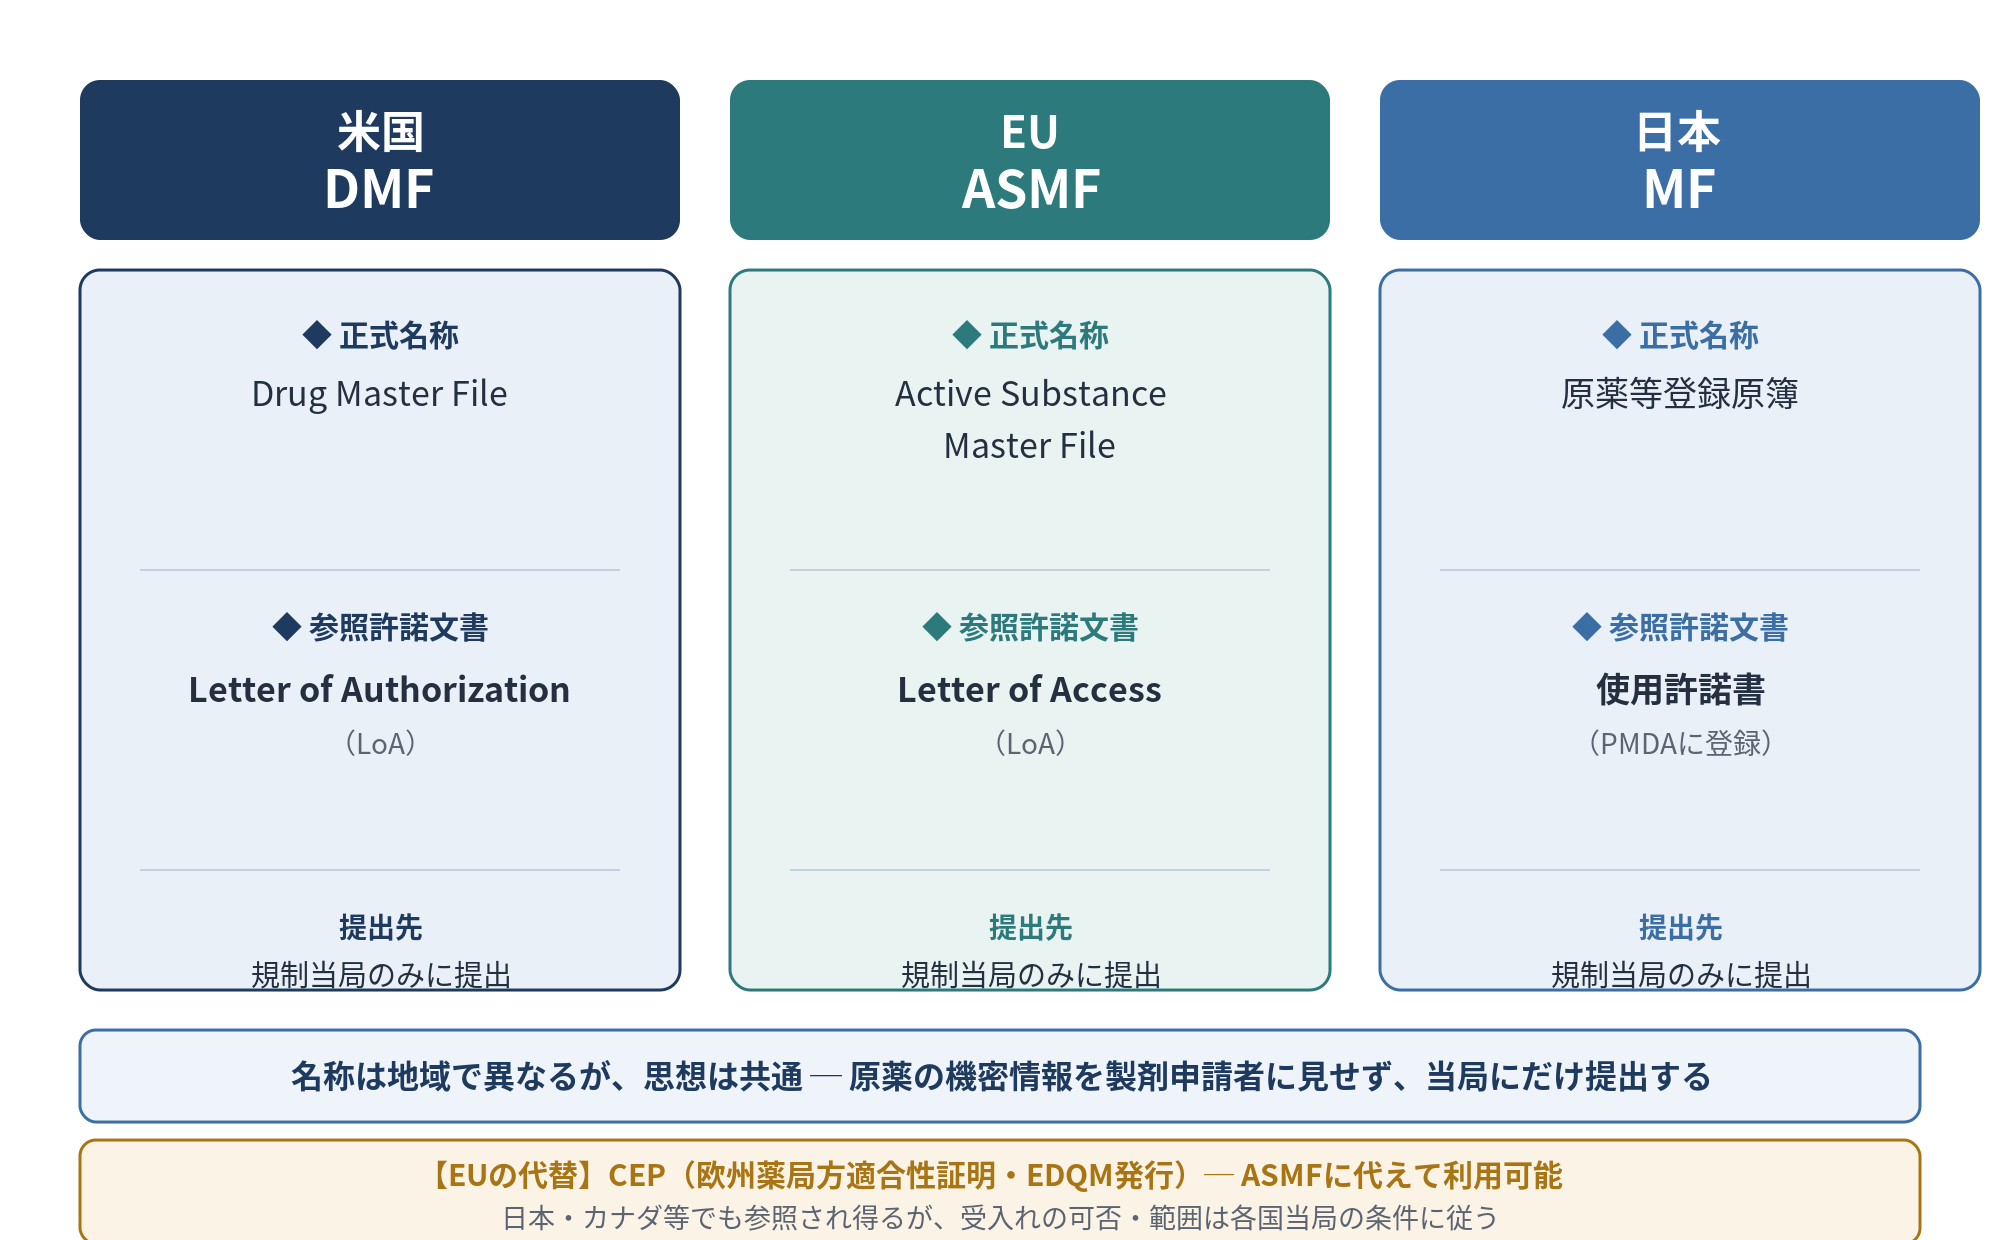
日本においては、MF(Master File)制度として2005年から導入され、原薬等登録原簿と呼ばれることもある。日本のMFはPMDAに登録するものである。欧州ではActive Substance Master File(ASMF)として知られている。このように地域ごとに名称は異なるが、「原薬製造業者が規制当局に対してのみ直接情報を提出できる」という思想は共通している。
EU ASMFの2部構成とCEP
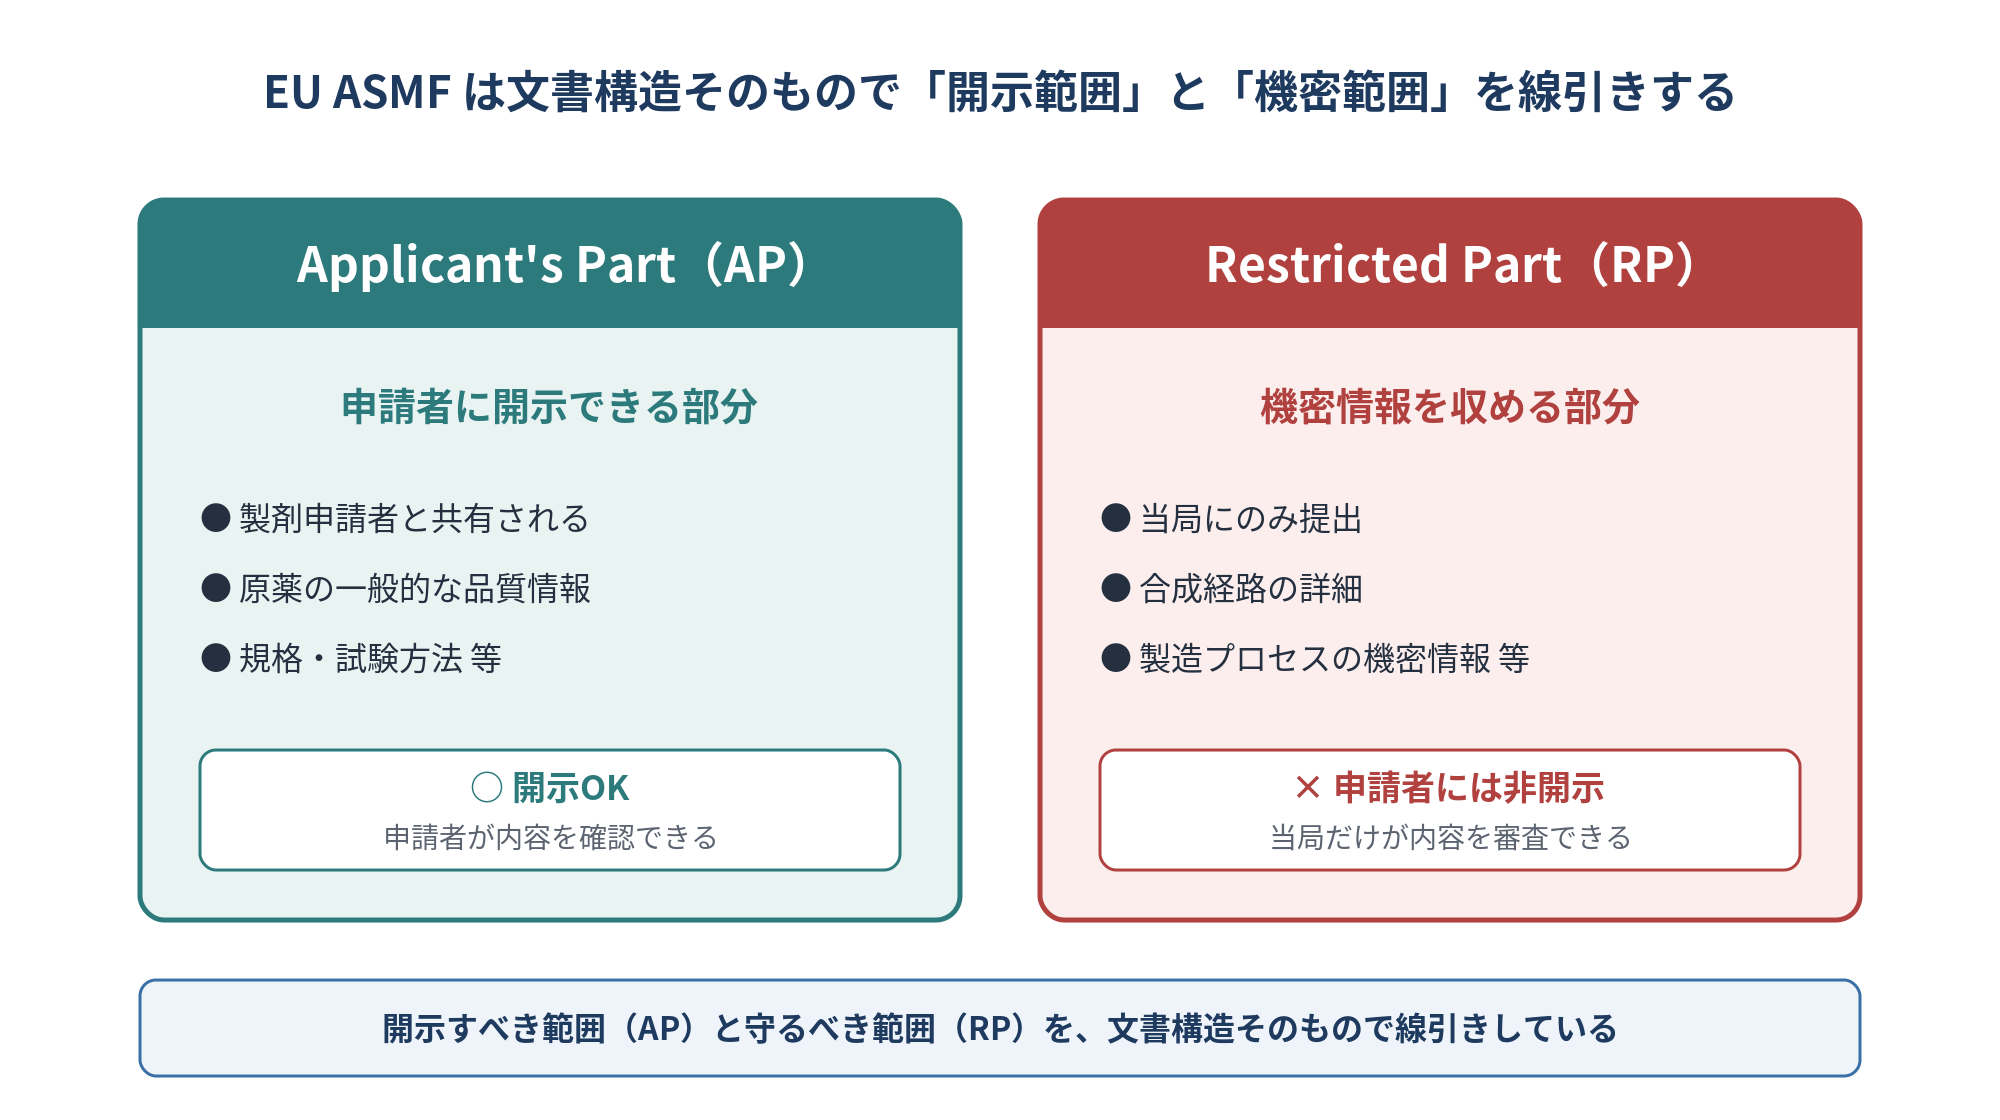
EU ASMFは、申請者に開示できる情報をまとめた「Applicant’s Part」と、合成経路の詳細など機密情報を収めた「Restricted Part」の2部構成をとる。開示すべき範囲と守るべき範囲を、文書構造そのもので線引きしているのである。
なお、ASMFの代替として、EDQMが発行するCEP(欧州薬局方適合性証明)を利用する道もある。CEPは欧州のみならず日本やカナダでも参照され得るが、その受入れの可否や範囲は各国当局の条件に従う点に留意が必要である。
DMFの役割と重要性
1. 知的財産の保護
DMFの最も重要な役割の一つは、原材料メーカーの知的財産を保護することである。例えば、原薬メーカーは独自の合成方法や製造技術をDMFに記載し、規制当局には開示するが、医薬品メーカー(顧客)には開示しないという選択が可能となる。原薬製造業者は技術的優位性を守りつつ、製剤申請者は原薬の品質情報を自らの承認申請に組み込めるという、両者の利害を両立させる巧みな設計である。
2. 承認申請の効率化
医薬品メーカーは、DMFを引用することで、原材料に関する詳細情報を自社の承認申請に含める必要がなくなる。これにより、申請資料の準備が効率化され、申請から承認までの時間短縮につながる。
3. 品質保証の一貫性
DMFには原材料の製造方法、規格、試験方法など詳細な情報が記載される。これにより、規制当局は原材料の品質が一貫して維持されているかを評価できる。また、変更管理システムにより、製造方法などの変更時には規制当局への報告が義務付けられており、品質の一貫性が保証される仕組みとなっている。
DMF申請と審査プロセス
申請プロセス
- DMF登録: 原材料メーカーはDMFを作成し、規制当局に提出して登録番号を取得する。
- Letters of Authorization(LOA): DMF保持者は、自社のDMFを参照することを許可した顧客に対してLOA(承認書)を発行する。
- 申請者による引用: 医薬品メーカーは、医薬品申請資料内でDMF登録番号とLOAを引用する。
- 規制当局による審査: 規制当局は医薬品申請の一環としてDMFの内容を審査する。
なお、米国DMFはあくまで参照を可能にするための機密情報の提出制度であり、FDAがDMF単独を承認・不承認するものではない点は押さえておきたい。DMFは、製剤申請(NDA/ANDA/BLA等)の中で参照されて初めて審査の対象となるのである。
その橋渡しをする参照許諾文書は、米国DMFではLetter of Authorization、EU ASMFではLetter of Accessと呼ばれ、いずれもLoAと略される。日本では使用許諾書がこれに相当する。この文書がなければ、製剤申請者はマスターファイルの内容を引用できない。
審査の要点
規制当局は主に以下の点について審査を行う:
- 原材料の製造方法の適切性
- 品質管理試験の妥当性
- 規格の適切性
- 安定性データの充実度
- 不純物プロファイルとその管理方法
- 変更管理システムの適切性
DMF管理における留意点
1. 定期的な更新
DMFは「生きた文書」であり、製造方法や試験方法の変更、設備の更新などがあった場合には適時更新する必要がある。多くの国では年次報告も求められている。
2. グローバル戦略
各国・地域によってDMF/MF制度は異なるため、グローバルに事業展開する場合は、各国の要件を理解し、効率的な申請戦略を立てることが重要である。
3. コミュニケーション
DMF保持者、申請者(顧客)、規制当局の三者間の適切なコミュニケーションがDMF管理の成功の鍵となる。特に規制当局からの照会に対しては迅速かつ適切に対応することが求められる。
4. 変更・逸脱時の通知と品質協定
実務上とりわけ重要なのが変更管理である。原薬製造所で変更や逸脱が生じれば、Holder(DMF保持者)は速やかにLoA保有者である製剤申請者へ通知する義務を負う。通知が遅れたり情報が不足したりすれば、製剤申請者は必要な薬事対応をとれず、最悪の場合、製品の出荷停止や承認取消しというリスクにまで発展しかねない。
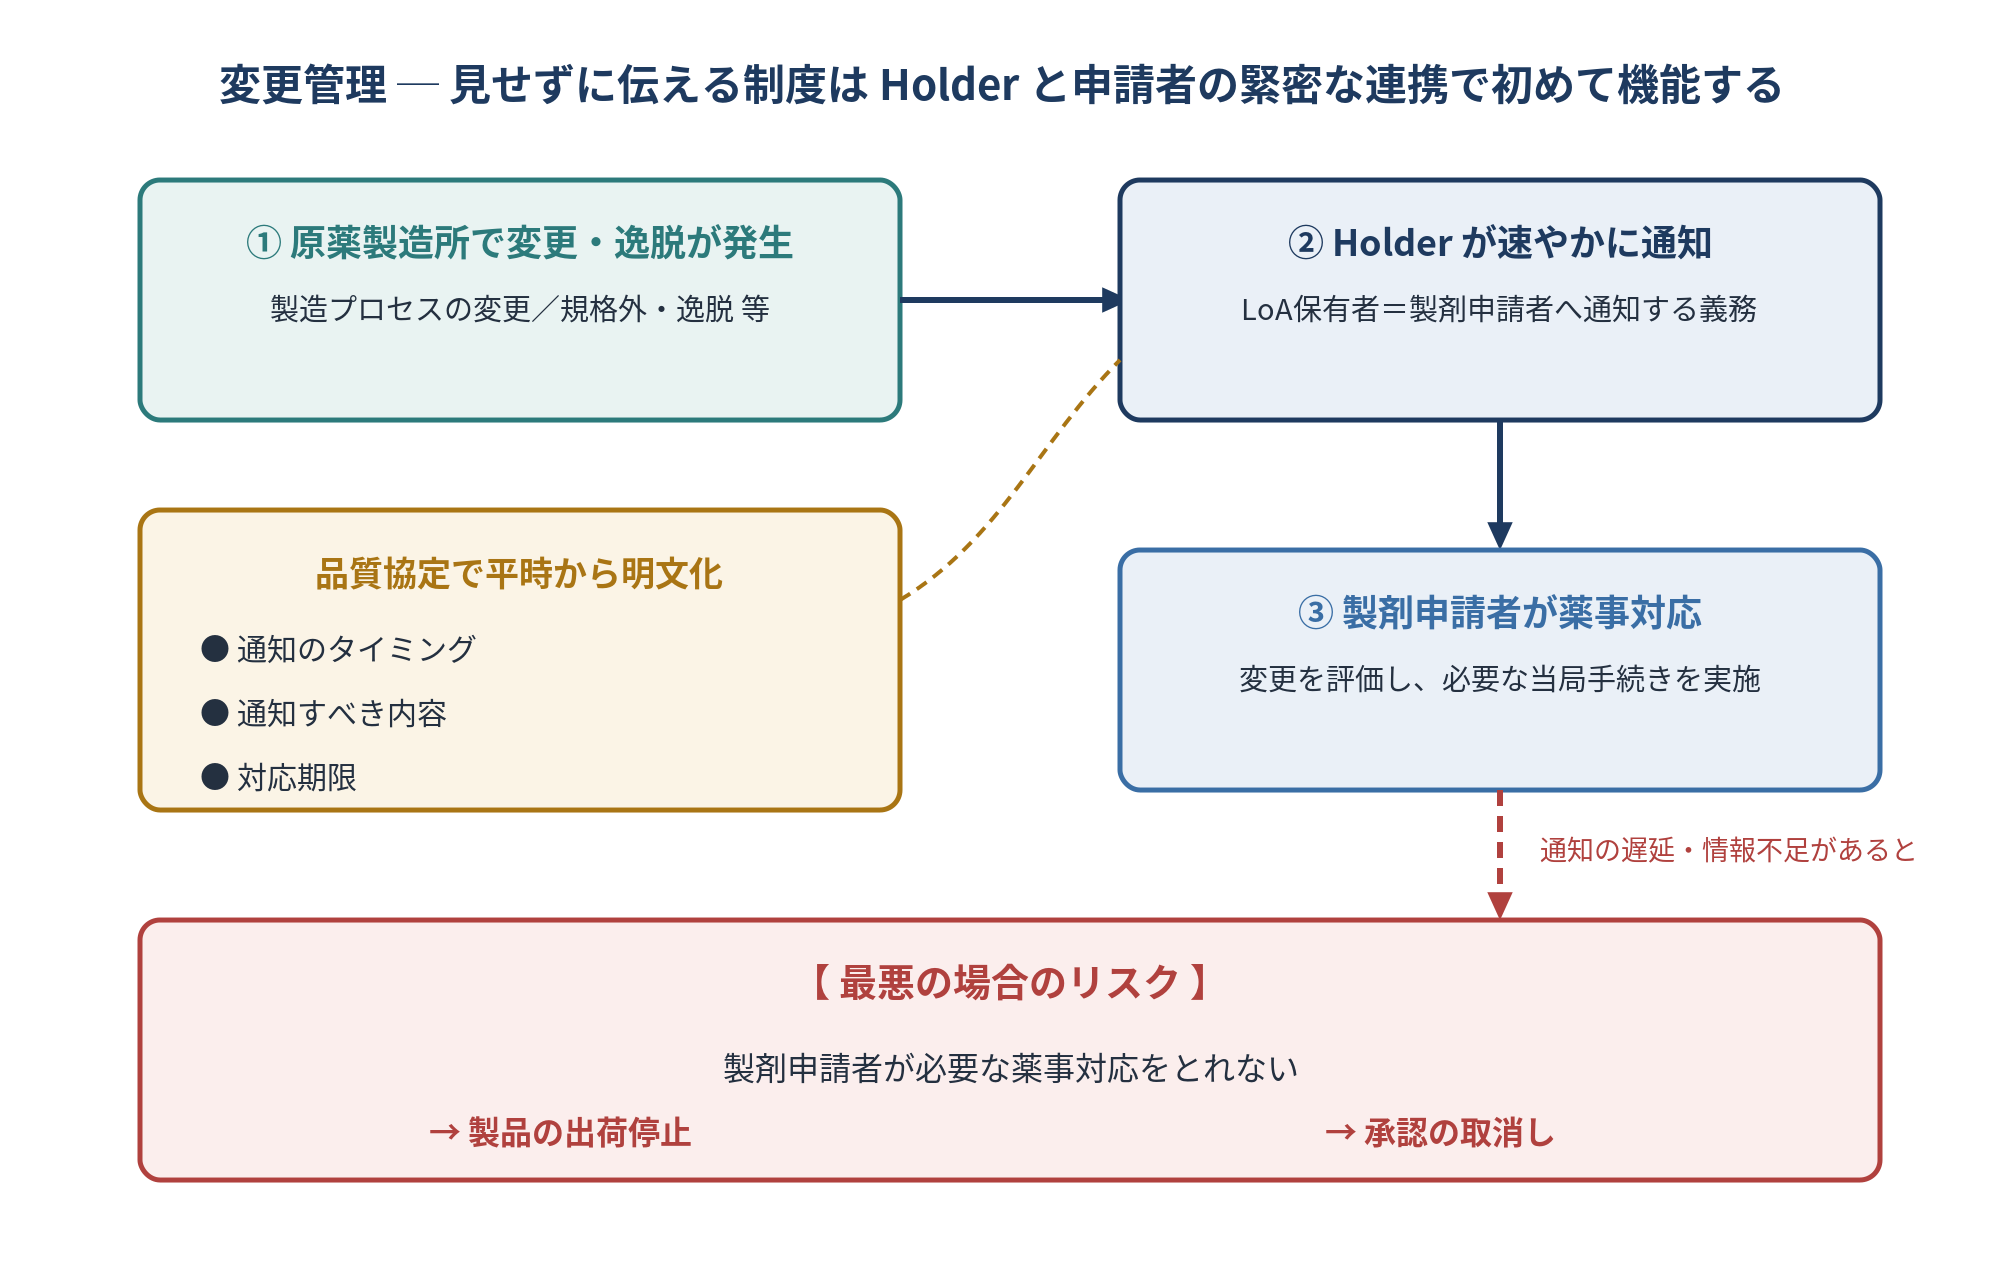
だからこそ、通知のタイミング、通知すべき内容、対応期限を品質協定の中で平時から明文化しておくことが欠かせない。
まとめ
Drug Master Fileは、医薬品サプライチェーンにおける知的財産保護と品質保証を両立させるための重要なツールである。原材料メーカーにとっては技術ノウハウの保護手段となり、医薬品メーカーにとっては承認申請の効率化につながる。また、規制当局にとっては医薬品の品質と安全性を評価するための貴重な情報源となる。
DMFの適切な管理は、医薬品開発と製造のグローバル展開において不可欠であり、関係者全員がその重要性を理解し、緊密に連携することが求められるのである。「見せずに伝える」という制度の妙は、Holderと申請者の緊密な連携があって初めて機能するのである。
出典:FDA “Drug Master Files (DMFs)”(DMFは機密情報の提出制度であり、単独では承認・不承認の対象とならない)/CHMP/QWP/227/02 Rev.4(ASMF手続ガイドライン)/原薬等登録原簿(MF)に関するPMDA通知。
関連商品
QMS工房(QMSを作る)業種・許可・製品に合わせて、規程・手順書・様式の一式をご提案し、作成します(見積無料)
[書籍] 【日米欧同時申請/グローバル開発戦略を見据えた】 薬事規制・承認審査の3極比較と 試験立案・臨床データパッケージ/CMCグローバル申請当社SHOP
[書籍] CMCレギュレーションとドラッグマスターファイル(DMF)作成入門当社SHOP
【VOD】日米欧三極比較から見る医薬品グローバル開発のための薬事規制/承認審査セミナー当社SHOP
この記事は参考になりましたか?







この記事へのコメントはありません。