
欧州IVDRとクラスA〜D
「自分たちの宣言だけで売れていた検査キットが、第三者機関の関与なしには市場に出せなくなった」ーー欧州のIVDR(体外診断用医療機器規則)が、多くの企業にもたらした衝撃である。制度そのものは2017年に成立し、2022年5月26日から適用が始まった。その後も移行措置は複数回にわたって延長されている。
決して一夜の変化ではない。それでも衝撃と呼ばれるのは、これだけの時間が与えられてなお、対象となる製品の裾野があまりに広がったからである。旧制度のIVDD(体外診断用医療機器指令)の下では、IVDの大半が製造業者の自己適合宣言で市場に出せた。
第三者機関の審査が要るのは、Annex IIのList A・List Bに挙がった項目と、自己検査用IVDに限られていた。欧州委員会の資料によれば、IVDD下で第三者機関の管理下にあったのは全体の約8%にすぎない。ところがIVDRは、この建付けを根本から覆した。
IVDRの対象となるIVDを、意図した使用目的と固有リスクに基づいてクラスA・B・C・Dの四段階に分け、クラスに応じた適合性評価を課したのである。その結果、管理対象は約80%へと跳ね上がるとされる。クラス分類の考え方は、以前の回で述べたIVDのリスク観と地続きだ。
最も低いクラスAは、洗浄液や緩衝液、一般的な培地など、それ自体の誤りが患者に及ぼす影響が小さいもの。ただし「洗浄液なら何でもクラスA」ではない。特定のIVD検査に用いることを製造業者が意図し、かつ検査結果を左右する重要特性(critical characteristics)を持たないことが条件であり、そもそもIVD用途が意図されていない一般ラボ用品は、IVDRの対象外となる場合もある。
上がってクラスB、C、そして最高のクラスD。クラスBには妊娠自己検査や尿試験紙、クラスCには性感染症診断、がんスクリーニング、遺伝学的検査などが挙がる。クラスDの代表例はHIVや肝炎ウイルスの検査だが、これも病原体名で機械的に決まるわけではない。
献血や移植の適合性判定に使われるか、生命を脅かし高い伝播リスクを持つ感染因子を検出するか、患者管理上重要な感染量を測定するかーーAnnex VIIIの分類ルールは、あくまで製造業者が定める意図した使用目的に対して適用される。同じウイルスを扱う検査でも、目的が違えばクラスは変わる。個人へのリスクと公衆衛生へのリスク、その両面を踏まえてクラスが決まる。
これがIVDRの分類思想である。決定的な変化は、クラスB・C・Dの製品でNotified Body(通知機関、以下NB)と呼ばれる第三者機関の関与が必要になったことだ。クラスAも完全な例外ではなく、滅菌状態で上市する製品は、無菌性の確立・確保・維持に関わる側面についてNBの関与が求められる(第48条10項)。
従来なら自己宣言で通っていた製品の多くが、外部審査の対象に組み込まれた。その結果として起きたのが、認証待ちの渋滞である。欧州委員会の2024年の提案資料では、2023年10月末時点で申請1,378件に対し発行済み証明書は677件、IVDR指定を受けたNBは12機関、適合性評価に要する期間は平均約18か月とされた。
もっとも、原因はNBの数だけではない。製造業者側の申請準備の遅れや、提出書類の品質も要因として指摘されている。審査能力という有限の資源と、申請側の準備不足が重なって、上市計画を縛ったのである。
さらに見落とせないのが、IVDRでは臨床的な裏づけ(性能評価)の要求そのものが格段に重くなった点である。単に第三者が入るだけでなく、その第三者に示すべきデータの質と量が上がった。IVDR第56条とAnnex XIIIが求めるのは、科学的妥当性・分析的性能・臨床的性能という三要素を、意図した使用目的に照らして継続的に評価し、文書化することだ。
No.19で述べた性能の二層構造ーー分析的性能と臨床的性能ーーに、測定する分析対象がそもそも臨床状態と結びついていることを示す「科学的妥当性」を第三の要素として加えたもの。そう整理すると、制度との対応が明確になる。
この転換の本質は、規制が厳しくなったこと以上に「立証に外部の検証者が入った」ことにある。誤解してはならないのは、製品の適合を確保する責任そのものは、IVDR下でも一貫して製造業者にあるという点だ(第10条)。品質マネジメントシステム、技術文書、性能評価ーーいずれも製造業者の責任であり、NBが入ることでそれが移転するわけではない。
変わったのは、その立証を自社内で完結させられる製品が激減し、独立した第三者評価が加わる品目が大幅に増えたことである。Show me, don’t tell meーー決めたことをやっていると外部に示せるか。IVDの世界にも、この出口の思想が本格的に持ち込まれたのである。
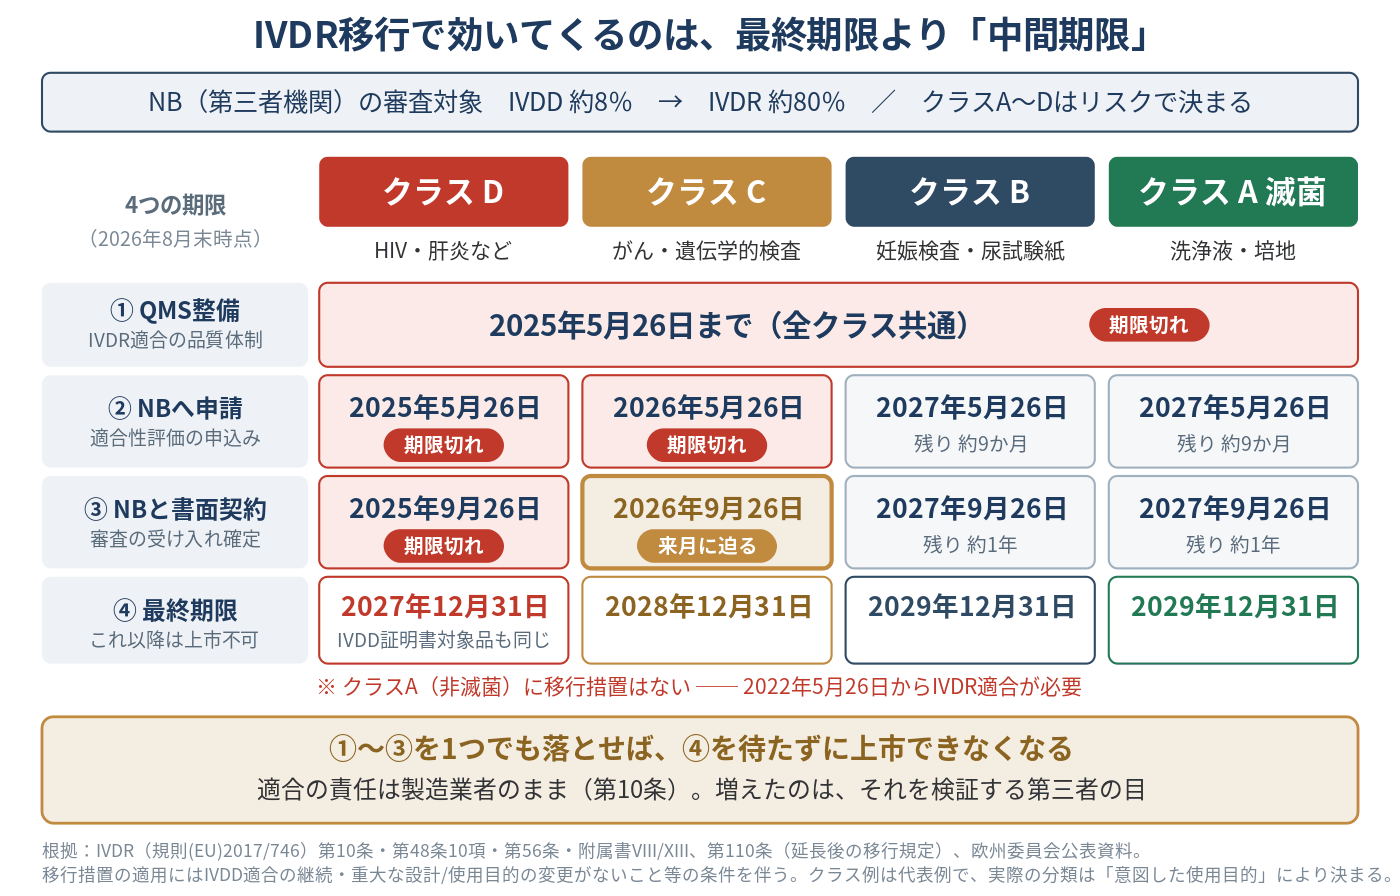
日本企業がここで学ぶべきは、制度移行は技術ではなく「期限管理」との戦いになる、という点だ。データギャップの埋め合わせから審査完了まで、製品によっては年単位を要し得る。条件を満たすlegacy IVDには最終移行期限が設定されており、クラスDとIVDD証明書対象品は2027年12月31日、クラスCは2028年12月31日、クラスBとクラスA滅菌品は2029年12月31日。
クラスAの非滅菌品にこの延長はなく、2022年5月26日からIVDR適合が求められている。だが本当に効いてくるのは、この最終期限ではなく、その手前に置かれた中間期限のほうだ。IVDR適合のQMS整備は2025年5月26日まで、NBへの申請はクラスD・IVDD証明書対象が2025年5月26日、クラスCが2026年5月26日、クラスB・A滅菌品が2027年5月26日まで、NBとの書面契約はそれぞれの年の9月26日まで。
2026年8月末の現在、クラスDとクラスCの申請期限もQMS期限も既に過ぎており、クラスCの書面契約期限は来月に迫る。移行措置は自動的に与えられる猶予ではない。所定の条件と中間期限を満たさなければ、既存製品であっても該当する移行期限後は新たにEU市場へ上市できないのである。
そしてもう一つ。IVDR適合品はEU域内で原則として自由に流通し、加盟国が適合品の市場提供を拒んだり制限したりすることはできない(第21条)。だが、その通行証が及ぶのはEUの中までである。
日本や米国など域外では、それぞれの法域の手続が別途必要であり、CEマーキングがそのまま承認を意味することはない。規制移行で問われるのは、最終期限の遠さではなく、そこから逆算した中間期限をどう管理するか、なのである。
この分野の解説動画
この記事は参考になりましたか?



この記事へのコメントはありません。