
インプット12項目を「3行」で書く
ISO 13485 5.6.2の実践的な書き方
報告書が70ページを超える理由
品目数の多い医療機器メーカーでは、マネジメントレビューのインプットが70ページを超え、要約版も40ページに達することがある。これでは経営者は課題を絞り込めない。筆者は、経営者に提出するインプットは「インプット・アウトプット表」という1枚の帳票でよいと考えている。
各項目を3行程度(目安)で記載すれば、12〜15項目でも1枚に収まり、レビューは1時間から1時間半で終わる。品目数が増えても、表の大きさはほぼ変わらない。詳細資料は根拠資料として別に保管し、表から参照できるようにしておく。
ただし、重大な個別不適合・未解決事項・経営判断を要する案件は、表とは別に個別に報告する。では、各項目に何を3行で書けばよいのか。ISO 13485:2016の5.6.2項(QMS省令第19条)が定める12項目に沿って、書き方の要点を示す。
a) フィードバック
本稿の様式では、便宜上、苦情以外の顧客の声をここに書く。新しい装置や試薬への期待、性能への要望などである。なお、QMS省令第19条第1号のフィードバックには、供給者からの意見や製造・製造後の段階で得た情報も含まれ得る。使い勝手の要望も、内容によっては苦情として評価する。
b) 苦情処理
苦情が増えているのか減っているのか、その理由は何かを書く。有効なのは原因別の比率である。「設計に起因するもの30%、供給者に起因するもの10%、製造に起因するもの25%」と示せば、どのプロセスを改善すべきかが明らかになる。個別の苦情内容を並べる必要はないが、重大な苦情は個別に報告する。
c) 規制当局への報告
不具合等報告など、規制当局へ報告した件数と、その傾向を記載する。報告件数がゼロであれば、ゼロと書く。あわせて、報告要否の評価と報告期限の管理が適切に行われたかも確認する。
d) 監査
内部監査の結果は、個々の指摘を列挙するのではなく、指摘の傾向を記載する。設計、製造、サービス、購買といった工程別に指摘件数や比率を示し、弱点がどこにあるかを報告する。あわせて、重大度別の件数(クリティカル・メジャー・マイナーなどの分類は、制度や自社の手順による)と、是正の進捗を示す。認証機関の定期審査、MDSAP(医療機器単一調査プログラム)、FDAなどの当局査察も同様に傾向を報告し、重大な指摘があった場合はその内容を記載する。
e) プロセスの監視及び測定
対象は製造工程に限らず、設計、購買、苦情処理などQMSのプロセス全体である(8.2.5、QMS省令第57条)。代表例は製造工程の監視で、温湿度管理、クリーンルームのパーティクル計測、無菌性が求められる場合のバイオバーデン(製品等に付着している生菌数)測定などが該当する。
f) 製品の監視及び測定
購入した原材料・部材、中間製品、完成品、そして顧客へのサービスが対象である。設計で定めた基準に照らして検査値が規定範囲内にあるかを確認するもので、歩留まりや直行率(ストレート合格率)が指標となる。e)とf)に共通する書き方の要点は次のとおりである。
- 逸脱・不適合がなければ「ゼロ件」と書き、傾向の評価を併記する
- 逸脱・不適合があれば、件数と理由を記載する
- ゼロでもトレンド分析を行い、劣化傾向か改善傾向かを報告する
例えば冷蔵庫の温度が5℃、6℃、7℃と推移していれば、規格内であっても近いうちに逸脱が予期される。トレンドは未然防止の手がかりである。アウトソースプロセスの監視についても、自社で項目を設けて報告するとよい。
外部ソフトウェア会社を利用する場合の受入試験結果、購入部材の受入検査の合格率・不合格率などである。供給者監査は個社ごとではなく、取引先の総数、当年度の監査件数、取引継続・非継続の件数を報告する。
g) 是正処置、h) 予防処置
是正処置・予防処置(CAPA)の起票件数の推移と、対象となった領域(設計、製造、流通、サービス、購買)を報告する。あわせて、クローズ(完了)件数、期限内に完了していない件数、有効性確認の結果を示す。基本は件数と比率で報告するが、重大案件、期限超過、有効性が未確認の案件は個別に説明する。
是正処置は既存の不適合の再発を防ぐ処置、予防処置は潜在的な不適合の発生を防ぐ処置であり、ISO 13485:2016では別項目である。筆者は、表の上では一体として扱い、どちらに当たるかを識別できるようにすれば差し支えないと考える。
i) 前回までのマネジメントレビューのフォローアップ
前回の決定事項の実施状況を報告する。CAPAだけでなく、資源配分など他の決定も追跡する。「前回の決定10件のうち9件は完了、1件は継続中」と書き、継続中の案件は理由と見通しを添える。
j) QMSに影響を及ぼす可能性のある変更
規制要求事項や国際規格の改正、設備・装置・システムの入替えなどが該当する。見落としやすいのは、当局査察や監査の指摘によって自社の「解釈」を変更した場合である。規制要件そのものが変わらなくても、解釈が変わればQMSを変更する必要がある。
k) 改善のための提案
経営者からアウトプットを受けるだけでなく、現場から経営者へ提案する欄である。例えば、マネジメントレビューの実施方法そのものの改善を提案してもよい。
l) 適用される新規又は改訂された規制要求事項
前回のマネジメントレビュー以降に制定・改正された規制要求事項を記載する(QMS省令第19条第12号)。例えば「2026年2月2日にFDAのQMSRが施行された」と書き、自社への影響も記載する。国際規格の改訂は、自社への適用の要否を評価して記載する。
3行は「事実・Why・So What」
各項目の3行は、次の構成を基本とする。
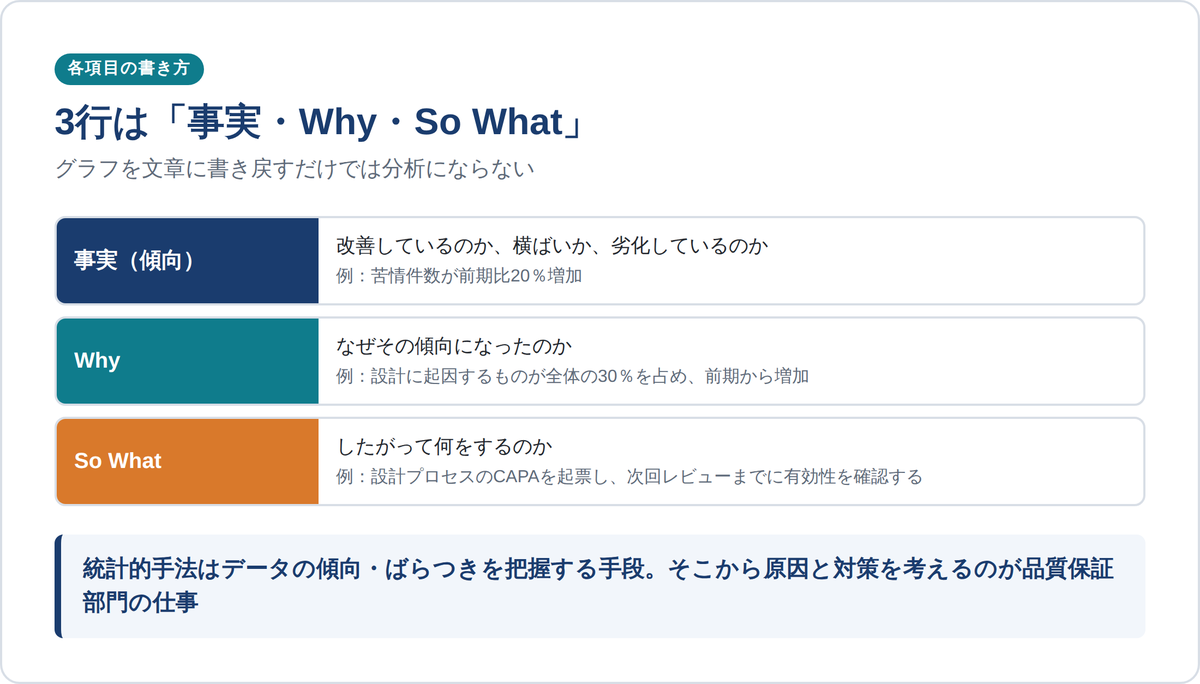
- 事実(傾向):改善しているのか、横ばいか、劣化しているのか
- Why:なぜその傾向になったのか
- So What:したがって何をするのか
グラフを作って、その内容を文章に書き戻すだけでは分析にならない。統計的手法は、データの傾向やばらつきを把握し、判断の根拠を得るための手段である。その結果から原因と対策を考えるのが品質保証部門の仕事である。100ページの資料があるなら、まずA4で3枚に、次に1枚に、最後に3行へ凝縮して転記するとよい。
インプット・アウトプット表の構成例
表の形式に決まりはないが、筆者は次のような列構成を勧めている。
- 項目:5.6.2項のa)〜l)に、品質目標の達成状況などの自社項目を加える
- 結果(3行):事実(傾向)、Why、So Whatを記載する
- 評価:改善傾向・横ばい・劣化傾向の別、または問題の有無
- 経営者のコメント:レビュー中に経営者が述べたことを記録する
- アウトプット:後日取りまとめた決定と処置、対応するCAPA番号
この1枚があれば、インプットからアウトプット、そしてCAPAまでのつながりが一目で分かる。筆者は、監査や査察で説明する際も、まずこの表を示し、必要に応じて根拠資料を示すことを勧める。
報告するのは管理責任者である
管理責任者には、QMSの成果と改善の必要性を経営者に報告する責任がある。筆者は、管理責任者が3行に集約した内容を取りまとめて報告し、経営者から質問があれば品質保証部門(QA)がデータを示し、根本原因を問われたら当該部門の代表者が説明する運用を勧める。
まとめ
- 筆者の推奨は、インプットを1枚の表に12〜15項目、各3行を目安に記載すること
- 件数・比率・傾向で書き、重大案件・未解決事項・経営判断を要する案件は個別に報告する
- 逸脱ゼロならゼロと書き、それでもトレンドは見る
- 3行は「事実・Why・So What」で構成する
この分野の解説動画
この記事は参考になりましたか?



この記事へのコメントはありません。