









開発の途中で当局に相談できるか
ー 日本・米国・欧州で驚くほど違う「事前相談」の仕組み ー
医療機器の開発を進めていると「この評価項目で足りるのか」「この臨床データで承認が取れるのか」と迷う場面が必ず訪れる。申請してから不足を指摘されれば、開発は数か月から数年単位で後戻りする。そこで重要になるのが、申請前に規制当局と対話できる仕組みである。ところがこの「事前相談」の制度は、日本・米国・欧州で驚くほど設計が異なる。
日本:PMDAの対面助言(いわゆる「機構相談」)
日本では、PMDA(医薬品医療機器総合機構)が提供する対面助言が中心的な仕組みである。実務では「機構相談」と呼ばれることも多い。対面助言は、相談内容の重さに応じて段階的に構成されている。
- 対面助言準備面談 … 本格的な相談の前に論点を整理するための面談。30分以内。対面の場合は原則5名以内(Web会議の場合は人数制限なし)。この面談を経て「準備面談終了証」を取得すると、本相談の手数料が減額される。
- 簡易相談 … 比較的軽微な事項を短時間で確認するための区分。
- 対面助言(本相談) … 開発前相談、治験(プロトコル)相談、事前評価相談、申請資料確定相談など、多数の区分が細かく設けられている。
そして日本の対面助言は有料である。水準は区分によって大きく異なり、対面助言準備面談は2万9,400円、簡易相談は3万9,400円、医療機器開発前相談は24万9,000円、医療機器申請資料確定相談は14万7,000円である。プログラム医療機器 薬事開発総合対面助言は、3回で476万5,000円、5回で714万7,400円、10回で987万9,000円となる(いずれも令和8年5月29日改定表)。
準備面談を経た場合や追加相談の場合には、それぞれ別の金額が設定されている点にも注意したい。手数料は頻繁に改定されるため、申込み前にPMDA公表の最新の手数料一覧で、該当区分名と金額を必ず突き合わせて確認されたい。コスト面では支援制度も押さえておきたい。
一定の要件を満たす中小・ベンチャー企業は、「革新的医療機器等相談承認申請支援事業」により、相談・承認申請手数料を全額支払った後、対象額の5割相当の助成を受けられる。小児用医療機器については「小児用医療機器の承認申請支援事業」により、対象手数料を全額支払った後、9割相当の助成を受けられる枠組みもある(年度・予算上限等の条件あり)。いずれも申請時に手数料そのものが減額される制度ではなく、いったん全額を支払ったうえで事後に助成を受ける仕組みである点に注意したい。
スタートアップにとっては、活用の有無で開発初期のコスト構造とキャッシュフローが大きく変わる。日本の対面助言のもう一つの特徴は、相談記録が正式に作成され、その後の審査でも参照されるという点にある。相談内容は重みを持つ一方、事前に提出する資料の作成負担も相応に大きい。
米国:FDAのQ-Submission(Q-Sub)制度
米国では、医療機器申請に関する正式なフィードバック要請の主要な枠組みとして、Q-Submission Program(Q-Sub)が設けられている。行政的・一般的な問い合わせなどには、Q-Sub以外の経路もある。2025年5月には最終ガイダンスが改訂され、Q-Subの範囲と、非公式な問い合わせとの切り分けがより明確化された。Q-Subには次のような種類がある。
- Pre-Submission(Pre-Sub) … 中心的な区分。510(k)やPMA、IDEの提出前に、試験計画や評価戦略についてFDAの見解を求める
- Submission Issue Request(SIR) … 審査中のホールドレターへの対応方針を相談する
- Study Risk Determination … 臨床試験のSignificant Risk該当性の判断を求める
- Informational Meeting … 回答を求めず情報提供のみを行う
- そのほか PMA Day 100 Meeting、Breakthrough Device指定申請 など
タイムラインも明確である。Pre-Subは受領から70日以内に書面でフィードバックが提供され、会議を希望する場合は70〜75日目に設定される。書面回答は会議の5日前までに届くため、それを読んだうえで議論に臨める。
そして日本と決定的に異なるのが、Q-Subには手数料がかからないという点である。510(k)申請には数万ドルの手数料が必要だが、その前段階の相談は無料で行える。回答形式も、書面のみ、Web会議、対面から選択できる。
2025年改訂で実務上押さえておきたいのが、質問数に関する推奨である。FDAは1件のPre-Subについて、実質的な論点を3〜4テーマ程度に絞り、質問数は合計7〜10問程度とすることを推奨している。論点を詰め込みすぎると回答が薄くなるため、テーマが多岐にわたる場合はPre-Subを複数回に分けたい。
質問は「自社としてはこう考えるが、この考え方でよいか」と自社見解を明示する形が有効である。漠然と「どうすればよいか」と尋ねても、実りある回答は得にくい。なお、Q-SubへのeSTAR(電子提出)の使用は現時点では任意だが、別途のドラフトガイダンスで将来的な義務化が提案されている。510(k)では既に必須化されており、同じ流れがQ-Subにも及ぶ見込みである。
欧州:EU共通制度は限定的だが、複数の相談経路がある
そして欧州である。EUには、日本の対面助言や米国のPre-SubのようなEU共通の一元的な事前相談制度はない。これは制度設計上の必然である。
ただし、これは「欧州では一切相談できない」という意味ではなく、一部の加盟国の管轄当局は独自に科学的・技術的助言を提供している。EUでCEマーキングの適合性評価を行うのは、当局ではなくNotified Body(公認機関)という、加盟国が指定した製造業者から独立した第三者適合性評価機関である。そしてMDR附属書VII第1.2.3(d)は、公認機関が、評価対象の機器・工程の設計、構造、販売又は保守に関して製造業者にコンサルティングサービスを提供することを禁じている。
審査する側が助言もしてしまえば自己評価になってしまう、という独立性・公平性の考え方に基づく。一方、Competent Authority(管轄当局)の対応は加盟国ごとに異なり、ドイツBfArMやベルギーFAMHPのように、医療機器について科学的・技術的助言を提供する当局もある。EUレベルで用意されているのは、主に次の二つの仕組みである。これに加えて、一部の加盟国当局が独自の相談制度を設けている。
- MDR第61条(2)の専門家パネル(Expert Panel)による科学的助言
対象は、すべてのクラスIII機器と、第54条(1)(b)に該当するクラスIIb能動機器(医薬品の投与または除去を目的とするもの)に限られる。臨床評価や治験の実施に先立ち、製造業者は専門家パネルに対して、意図する臨床開発戦略や治験計画案のレビューを求めることができる。事務局機能はEMA(欧州医薬品庁)が担っている。
ただし、この助言に拘束力はない。MDRは「製造業者は専門家パネルの見解を十分に考慮し、その検討内容を臨床評価報告書に記録しなければならない」と定める一方、「将来の適合性評価手続きに関して、専門家パネルの見解に基づくいかなる権利も主張できない」とも明記している。したがって、クラスI、クラスIIaおよび大半のクラスIIb機器は、この専門家パネル助言の対象外となる。もっとも、対象外であっても、公認機関とのStructured Dialogueや加盟国当局の相談制度を利用できる場合がある。 - Structured Dialogue(構造化対話)
公認機関の審査能力不足が深刻化するなか、製造業者と公認機関の対話を促す枠組みとして導入されたのがStructured Dialogueである。MDCG 2019-6 rev.5(2025年2月改訂)で運用が明確化された。
対象は公認機関が関与する適合性評価に関する事項であり、申請前・申請後のいずれでも実施可能だが、議論できる範囲は限定されている。「何を満たす必要があるか(what)」は議論できるが、「どう満たすか(how)」は議論できない、というのが基本的な線引きである。申請前は機器の分類、該当コード、スケジュール、規制要求事項などを確認できるが、臨床データの十分性の評価は受けられない。申請後であれば、臨床データの充足性や市販後調査計画の妥当性まで踏み込める余地がある。費用は公認機関の通常手数料に含まれ、追加請求は原則生じない。なお、対話で示された見解が適合性評価の結論を事前に保証するものではない点は、専門家パネル助言の臨床評価報告書(CER)への記録義務とは性質が異なるものとして区別しておきたい。
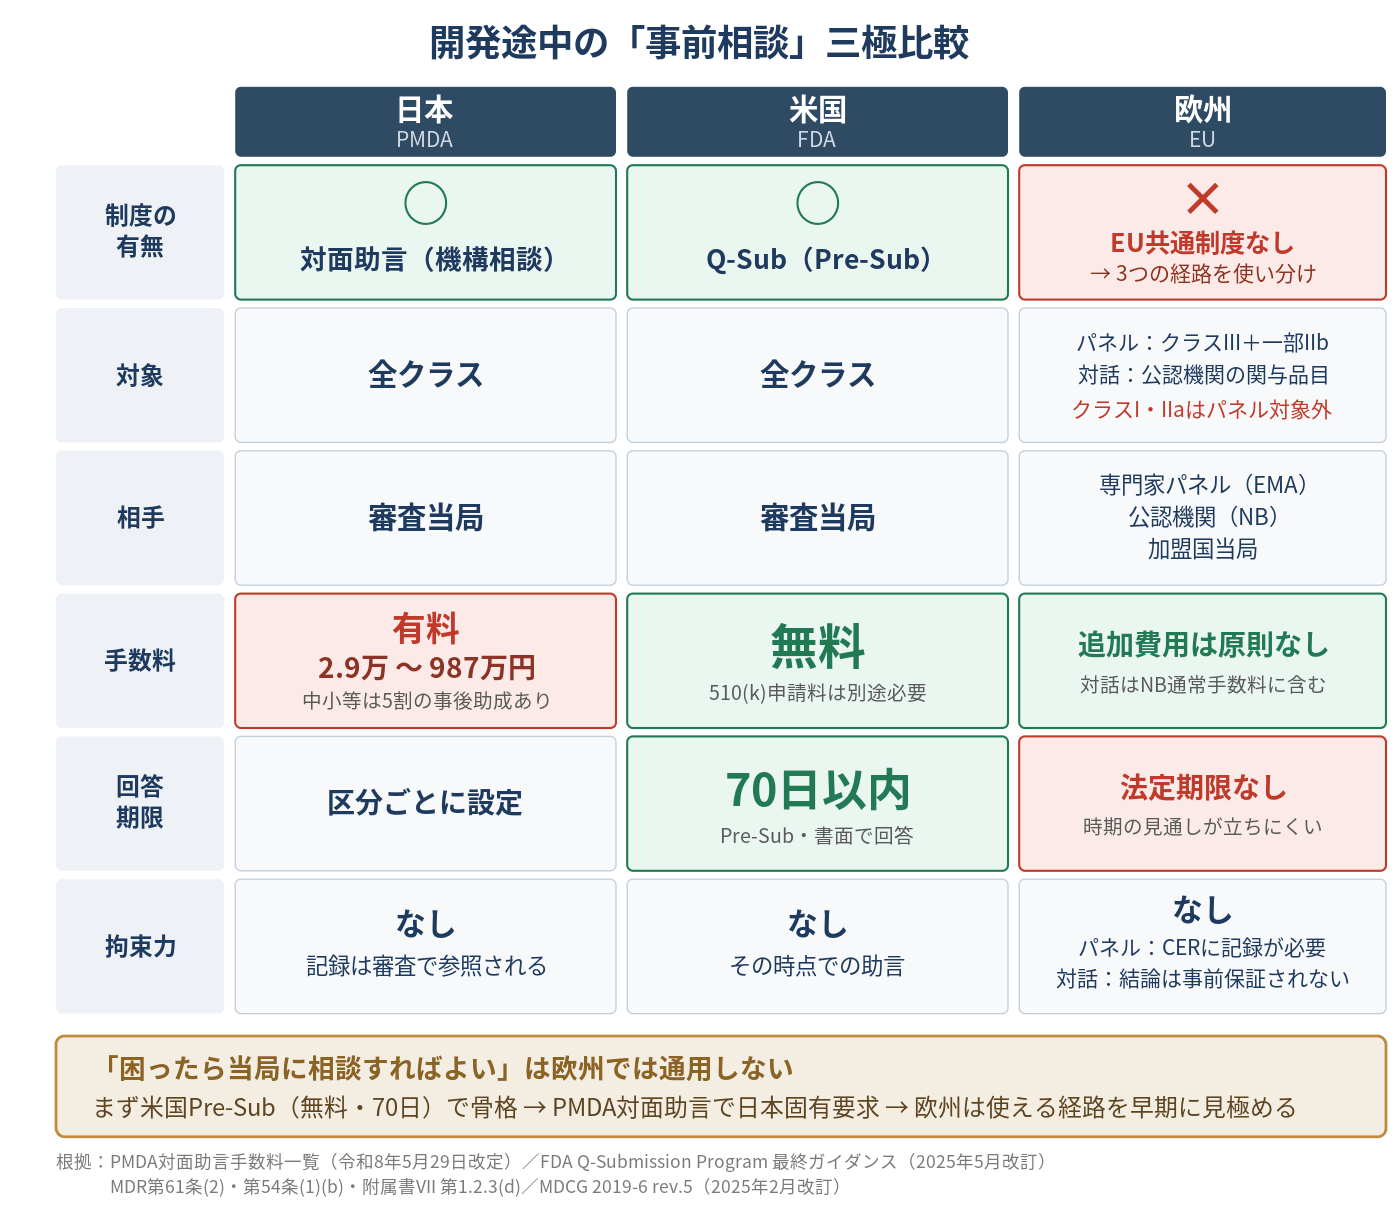
三極を比較すると
実務へのインプリケーション
現実的な進め方としては、まずFDAのPre-Subで臨床開発戦略の骨格を固めるのが効率的である。無料で、期限が明確で、書面回答が残るためである。そのうえでPMDAの対面助言で日本固有の要求事項を確認する。
欧州については、EU共通のPre-Subのような制度があることを前提にせず、自社製品の対象範囲に応じて、専門家パネル、公認機関とのStructured Dialogue、加盟国当局の相談制度のどれが使えるかを早期に確認しておく必要がある。もっとも、これらの経路が使えることは要求事項が緩いことを意味せず、むしろMDR本文、整合規格、MDCGガイダンス文書を自力で読み解く力が問われる。加えて、公認機関の選定と契約は早期に着手しておきたい。契約が遅れれば、それだけで開発計画全体が止まりかねないのが現在の欧州の実情である。
まとめ
事前相談の使い勝手は、三極で大きく異なる。日本と米国には制度化された主要な経路があるのに対し、欧州では対象クラス・相談の時点・加盟国に応じて、利用できる経路を自ら見極めなければならない。「困ったら当局に相談すればよい」という発想がそのままでは通用しないーーこの一点を押さえておくだけで、グローバル開発の計画の立て方は大きく変わるはずである。
この分野の解説動画
この記事は参考になりましたか?





この記事へのコメントはありません。